Registrazione dei dispositivi medici MDD a Hong Kong
Ultima revisione:
Pianificate l'inserimento nell'elenco MDACS di Hong Kong con le evidenze di riferimento applicabili, la Persona Responsabile Locale, il fascicolo tecnico e i controlli post-commercializzazione. Valutate gli attuali requisiti di approvvigionamento separatamente dall'inserimento volontario nell'elenco.
Orientarsi tra i requisiti regolatori a Hong Kong
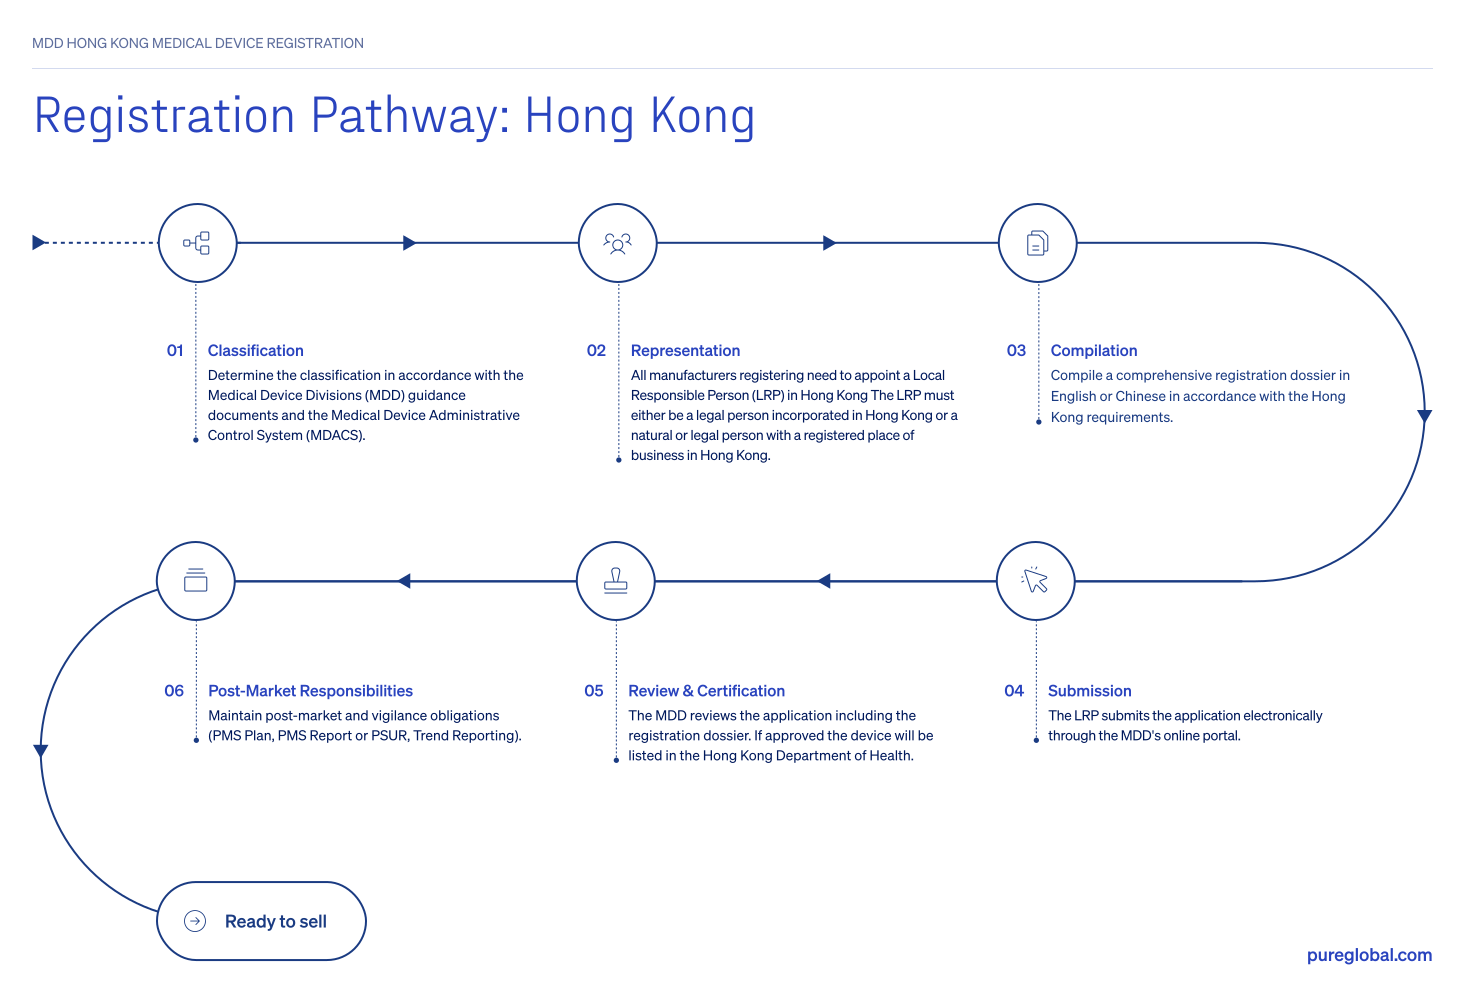
I dispositivi medici e gli IVD a Hong Kong sono supervisionati dalla Medical Device Division (MDD). Il MDACS è un quadro amministrativo di listing e monitoraggio supportato da Guidance Notes e Technical References; le altre leggi applicabili e i requisiti di approvvigionamento richiedono comunque una valutazione.
I documenti chiave includono:
GN-02 (Listing dei dispositivi medici generali di Classe II/III/IV)
TR-004 (Principi essenziali di sicurezza e prestazione per i dispositivi medici)
Il quadro normativo per i dispositivi medici di Hong Kong è istituito nell'ambito del Medical Device Administrative Control System (MDACS), che comprende un sistema di listing dei dispositivi (tramite il Medical Device Information System (MDIS)) e un sistema di segnalazione degli eventi avversi. Il listing MDACS è su base volontaria ai sensi del sistema amministrativo, mentre specifici requisiti di appalto pubblico possono rendere il listing importante per una determinata gara. Ciò non va equiparato a un requisito universale per ogni acquisto ospedaliero.
Tutti i dispositivi inclusi nel listing da fabbricanti privi di un'entità a Hong Kong necessitano di una Local Responsible Person (LRP). Solo la LRP può presentare la domanda di listing, e la LRP ha obblighi pre- e post-commercializzazione definiti.
Classificazione dei dispositivi medici e degli IVD a Hong Kong
Hong Kong classifica i dispositivi medici e gli IVD in linea con i principi dell'IMDRF. I dispositivi medici sono classificati in Classe I, II, III e IV; gli IVD sono classificati in Classe A, B, C e D.
Percorsi normativi per i dispositivi medici a Hong Kong (MDD)
La MDD ha definito percorsi di listing MDACS per i dispositivi medici generali di Classe II/III/IV e gli IVD di Classe B/C/D basati su un'approvazione già ottenuta in un paese di riferimento e sullo storico di commercializzazione. I dispositivi di Classe I non vengono inseriti nel listing. Il listing MDACS richiede un Conformity Assessment Certificate rilasciato da un organismo di valutazione della conformità (Conformity Assessment Body, CAB) accreditato dal MDACS. La revisione da parte del CAB non è richiesta per i dispositivi dotati di approvazione in uno dei mercati di riferimento riconosciuti da Hong Kong: Australia, Canada, Unione Europea, Giappone, Stati Uniti, Cina continentale, Corea del Sud o Singapore.
Percorso standard di listing MDACS (con e senza approvazione del mercato di riferimento)
Processo: la LRP presenta domanda per l'inclusione nella List of Medical Devices tramite il MDIS.
Requisiti di documentazione: documentazione relativa alla domanda e alla responsabilità locale; evidenze di SGQ accettate; documentazione tecnica nel formato STED richiesto; razionale di classificazione; campioni di etichettatura/IFU; e le evidenze di conformità applicabili. Utilizzare i documenti di approvazione del mercato di riferimento accettati o un certificato CAB MDACS, a seconda dei casi, unitamente alla dichiarazione/checklist dei Principi Essenziali richiesta.
Tempistiche: la valutazione e l'approvazione di una domanda di listing dovrebbero essere completate entro 12 settimane dalla presentazione della domanda, una volta disponibili tutte le informazioni di supporto richieste; le richieste di chiarimenti al richiedente e lo stato di prontezza del dossier possono prolungare il tempo solare complessivo.
Rinnovo: l'approvazione del listing (inclusa l'approvazione condizionata) è valida per cinque (5) anni. Le domande di rinnovo devono essere presentate tra 12 settimane e 1 anno prima della scadenza; se il listing scade, è richiesta una nuova domanda.
Expedited Approval Scheme (selezionati dispositivi medici generali di Classe II/III/IV; IVD di Classe B/C/D)
La MDD offre un Expedited Approval Scheme concepito per semplificare la valutazione per le domande di listing MDACS idonee.
Criteri: nessun decesso o lesione grave segnalati; nessun richiamo o azione correttiva di sicurezza sul campo (FSCA) attiva; e due o più approvazioni valide nei mercati di riferimento.
Processo: la LRP presenta domanda per l'inclusione nella List of Medical Devices tramite il MDIS.
Requisiti di documentazione: la documentazione applicabile relativa alla domanda, al SGQ, alla parte tecnica, alla classificazione e all'etichettatura, unitamente alle evidenze delle approvazioni dei mercati di riferimento richieste e alla dichiarazione di sicurezza specifica per lo schema. Verificare i criteri della procedura accelerata attualmente vigenti per il prodotto effettivo e le relative approvazioni.
Tempistiche: non esistono tempi ufficiali di evasione, ma le domande vengono esaminate in via prioritaria.
Rinnovo: l'approvazione del listing è valida per cinque (5) anni. Le domande di rinnovo devono essere presentate tra 12 settimane e 1 anno prima della scadenza; se il listing scade, è richiesta una nuova domanda.
Altri requisiti di listing MDACS (Hong Kong)
Local Responsible Person (LRP): obbligatoria per le domande di listing dei dispositivi MDACS per i fabbricanti privi di presenza/entità a Hong Kong. La LRP è il richiedente ufficiale (applicant of record) e deve supportare le richieste della MDD di informazioni supplementari e di ispezione degli originali/delle copie autenticate.
Nessuna tariffa governativa per la domanda: la MDD dichiara che non viene riscossa alcuna tariffa per l'inclusione dei dispositivi negli elenchi MDACS (le aziende devono comunque pianificare i costi operativi o di terze parti).
Pacchetto di etichettatura e IFU: l'etichettatura e le IFU possono essere in lingua inglese, cinese o in entrambe. I dispositivi destinati all'uso domiciliare o da parte di profani (lay-use) devono essere etichettati in inglese e cinese.
Obblighi post-market: le LRP devono segnalare gli eventi avversi entro tempistiche stabilite. Per determinate tipologie di dispositivi è richiesto il tracciamento del dispositivo fino al livello dell'utilizzatore.
Quale documentazione è richiesta per il listing di un dispositivo medico o IVD a Hong Kong?
I requisiti di documentazione variano in base alla tipologia di dispositivo (generale vs IVD), alla classe di rischio e a seconda che si segua la via standard o lo schema accelerato. Tuttavia, un fascicolo completo include comunemente:
Documentazione tecnica in formato STED
Evidenze che dimostrino la conformità ai Principi Essenziali, che comprendono un certificato di revisione del CAB o documenti di autorizzazione all'immissione in commercio rilasciati da un mercato di riferimento riconosciuto
Campioni di etichettatura e IFU
Un chiaro razionale di classificazione secondo le regole MDACS
Evidenze del SGQ conformi a ISO 13485
Per l'Expedited Approval Scheme, la documentazione a supporto dei criteri di idoneità e del set richiesto di approvazioni regolatorie indipendenti
Che cos'è una Local Responsible Person (LRP) di Hong Kong e perché ne è necessaria una?
La Local Responsible Person (LRP) è l'entità con sede a Hong Kong che funge da richiedente ufficiale per il listing dei dispositivi MDACS. La LRP opera come principale referente regolatorio tra il fabbricante e la MDD. Una LRP è richiesta per i fabbricanti esteri che intendono ottenere la registrazione; anche i fabbricanti locali possono nominare una LRP per agevolare il processo di registrazione.
La LRP presenta e mantiene le domande di listing dei dispositivi, assicura una comunicazione efficace con utilizzatori, distributori e autorità, e conserva registri completi di fornitura e tracciabilità per almeno la durata di vita del dispositivo o per sette anni, a seconda di quale periodo sia più lungo. Deve gestire un sistema documentato per la gestione dei reclami, organizzare l'assistenza tecnica e la manutenzione ove applicabile, e implementare sistemi di tracciamento per specifici dispositivi ad alto rischio, inclusa la rendicontazione annuale di sorveglianza. La LRP è inoltre responsabile della segnalazione degli eventi avversi entro tempistiche stabilite, della notifica alla MDD di richiami e avvisi di sicurezza sul campo, della gestione delle azioni correttive e della messa a disposizione dei registri per le ispezioni su richiesta.
Registro decisionale attuale su listing e approvvigionamento
| Domanda | Evidenze da conservare |
|---|---|
| Idoneità al MDACS | Classe del dispositivo/IVD coperta e versione attuale delle linee guida |
| Percorso di conformità | Evidenze di riferimento accettate o valutazione del CAB applicabile per il dispositivo effettivo |
| Idoneità alla procedura accelerata | Condizioni attuali dello schema e approvazioni indipendenti, non semplicemente due certificati di qualsiasi tipo |
| Responsabilità locali | Nomina della LRP, accesso ai documenti, segnalazioni di sicurezza e referente per il rinnovo |
| Approvvigionamento | I requisiti effettivi del bando di gara e le norme Stage C del Department of Health ove applicabili |
La panoramica del MDACS e il registro delle attività riportano le linee guida e gli aggiornamenti attuali. Le misure di approvvigionamento di Stage C del Department of Health sono entrate in vigore il 23 marzo 2026; si valuti tale ambito separatamente dal quadro volontario di listing. Il listing non costituisce un'approvazione incondizionata di ogni claim né una sostituzione di altri controlli applicabili.
 Aggiornamento regolatore · 1 ott 2026ANVISA–DH di Hong Kong: MoU di cooperazioneAggiornamento regolatore · 5 set 2026Hong Kong: aggiornamento GN MDACS (set 2026)Aggiornamento regolatore · 20 ago 2026Hong Kong GN-10: modifiche non notificabiliAggiornamento regolatore · 20 ago 2026Hong Kong: note di listing GN-02 e GN-06Blog · 13 lug 2026Dispositivi estetici: la mappa globale del Market Access 2026Blog · 29 mag 2026Trasformare gli approvati dalla FDA e dall’UE nell’accesso al mercato globaleVideo · 11 ago 2025Come registrare un dispositivo medico a Hong KongCaso di studio · 5 ago 2026Registrazione IVD saggio oncologico in VietnamBlog · 5 ott 2026Preparazione alle ispezioni GMP in CinaBlog · 6 set 2026Un dispositivo, tre database UDI
Presentazioni più rapide. Costi prevedibili. Supporto locale.
Forniamo supporto regolatorio chiavi in mano a Hong Kong, il tutto a fronte di una tariffa annuale forfettaria:

Preparazione e presentazione del dossier, supportate da flussi di lavoro basati sull'IA ed esperti regolatori.
Rappresentanza nel paese, con Pure Global nel ruolo di vostra Persona Responsabile Locale.
Supporto alla sorveglianza post-commercializzazione, incluse le segnalazioni di vigilanza e le comunicazioni con le autorità.
Autorizzazioni degli importatori, modifiche post-approvazione e rinnovi.
Domande frequenti
Pure Global offre tariffe annuali forfettarie per pacchetti combinati di registrazione e rappresentanza di dispositivi medici e IVD a Hong Kong, a partire da $2,000/anno. La tariffa forfettaria include la preparazione e la presentazione del dossier, la rappresentanza locale, le traduzioni, le modifiche, l'autorizzazione dei distributori e il supporto post-commercializzazione. La tariffa non comprende traduzioni certificate o traduzioni da lingue diverse dall'inglese.
Struttura tariffaria forfettaria per dispositivi di Classe I/II (IVD di Classe A/B):
1 dispositivo = $2,000/anno
2-5 dispositivi = ulteriori $1,000 per dispositivo all'anno (es. 4 dispositivi = $5,000/anno)
6-10 dispositivi = ulteriori $500 per dispositivo all'anno (es. 8 dispositivi = $7,500/anno)
Struttura tariffaria forfettaria per dispositivi di Classe III/IV (IVD di Classe C/D):
1 dispositivo = $3,000/anno
2-5 dispositivi = ulteriori $1,500 per dispositivo all'anno (es. 4 dispositivi = $7,500/anno)
6-10 dispositivi = ulteriori $1000 per dispositivo all'anno (es. 8 dispositivi = $12,000/anno)
Contattateci per un preventivo personalizzato se avete 11+ dispositivi.
È richiesto un contratto triennale per bloccare le tariffe sopra indicate. Tuttavia, sono disponibili altre soluzioni contrattuali. Utilizzate il nostro Calcolatore delle tariffe per ottenere una stima immediata e maggiori informazioni sulle condizioni della tariffa forfettaria.
A Hong Kong i dispositivi medici sono classificati dalla Classe I alla IV; gli IVD sono classificati da A a D. Comprendere la classificazione del proprio dispositivo è fondamentale per determinare il percorso regolatorio appropriato. Il sistema di registrazione volontaria riguarda specificamente i dispositivi medici di Classe II o superiore e i prodotti IVD di Classe D.
No, il sistema di registrazione dei dispositivi medici a Hong Kong è su base volontaria, in particolare nell'ambito del Medical Device Administrative Control System (MDACS). Tuttavia, il Department of Health incoraggia la registrazione il prima possibile dei dispositivi medici di Classe II o superiore e dei prodotti IVD di Classe D ai sensi delle normative sui dispositivi medici di Hong Kong.
I fabbricanti privi di un'attività registrata a Hong Kong devono nominare un Local Responsible Person (LRP). L'LRP è responsabile della registrazione dei prodotti presso la Medical Device Division (MDD Hong Kong) e dell'adempimento delle responsabilità di sorveglianza post-commercializzazione.
Un solo processo,
più mercati
Collaborando con Pure Global, un unico processo di registrazione apre l'accesso a più paesi. La nostra rete globale di filiali rende possibile questo percorso semplificato.








Parliamo,
Ovunque tu sia.
Se siete alla ricerca di maggiori informazioni o pronti a collaborare con noi, siamo qui per guidarvi attraverso ogni fase del processo normativo.
Contattaci