En bref
Avant de libérer une première expédition vers les États-Unis, faites correspondre le produit commercialisé à sa voie réglementaire auprès de la FDA, conservez les éléments de preuve correspondants, attribuez chaque obligation d'enregistrement et d'importateur, et remettez au courtier en douane un dossier d'entrée qui concorde avec ces dépôts 1 2. Ce document de travail compare un thermomètre clinique infrarouge à mesure intermittente éligible à une exemption conditionnelle de 510(k) avec un tensiomètre numérique qui requiert une autorisation 3 4.
Pour l'exercice fiscal 2027, le fabricant étranger et un importateur initial distinct s'acquittent chacun d'une redevance d'enregistrement d'établissement de 13,785 $ 5. Le tensiomètre ajoute la redevance 510(k) standard de 28,653 $ 5. Les dossiers 510(k) traditionnels hors États-Unis autorisés de 2021 au 30 octobre 2026 ont nécessité un délai médian de 159 jours calendaires entre la réception par la FDA et la décision 6. L'entrée exemptée omet le numéro préalable à la mise sur le marché. L'entrée autorisée comporte le numéro figurant sur le référencement du dispositif 1 7. Soumettez à la FDA, par l'intermédiaire du système d'enregistrement et de référencement, chaque importateur connu et chaque partie utilisée pour faciliter l'importation, comme l'exige le 21 CFR 807.41 8.
Profil d'un fabricant hypothétique et frontière entre classification et exemption
Pour examiner les transferts réglementaires, l'attribution des entités, les déclencheurs d'audit qualité et les segments de messages douaniers dans un contexte opérationnel, ce document de travail suit un exemple de fabricant de dispositifs médicaux établi hors des États-Unis — Suzhou VeloMed Instruments Co., Ltd. (VeloMed, un fabricant chinois hypothétique titulaire d'une certification ISO 13485 et dépourvu de filiale physique aux États-Unis) — qui entame le lancement de deux produits sur le marché américain fin 2026 :
Produit A (VeloTemp IR-200, classe II) : thermomètre clinique infrarouge à mesure intermittente classé sous 21 CFR 880.2910, code produit SDV 9. L'exemption 510(k) dépend des trois conditions énoncées au § 880.2910(b) et des limites prévues au § 880.9, détaillées ci-dessous 3 10.
Produit B (VeloPress BP-400, classe II) : tensiomètre automatique non invasif au bras intégrant une télémétrie Bluetooth, classé sous 21 CFR 870.1130, code produit DXN, nécessitant une autorisation 510(k) 11. Ce document de travail retient l'hypothèse d'une procédure 510(k) traditionnelle.
Les deux dispositifs étudiés relèvent de la classe II. La section sur le QMSR ci-dessous explique les contrôles de conception qui s'appliquent aux deux.
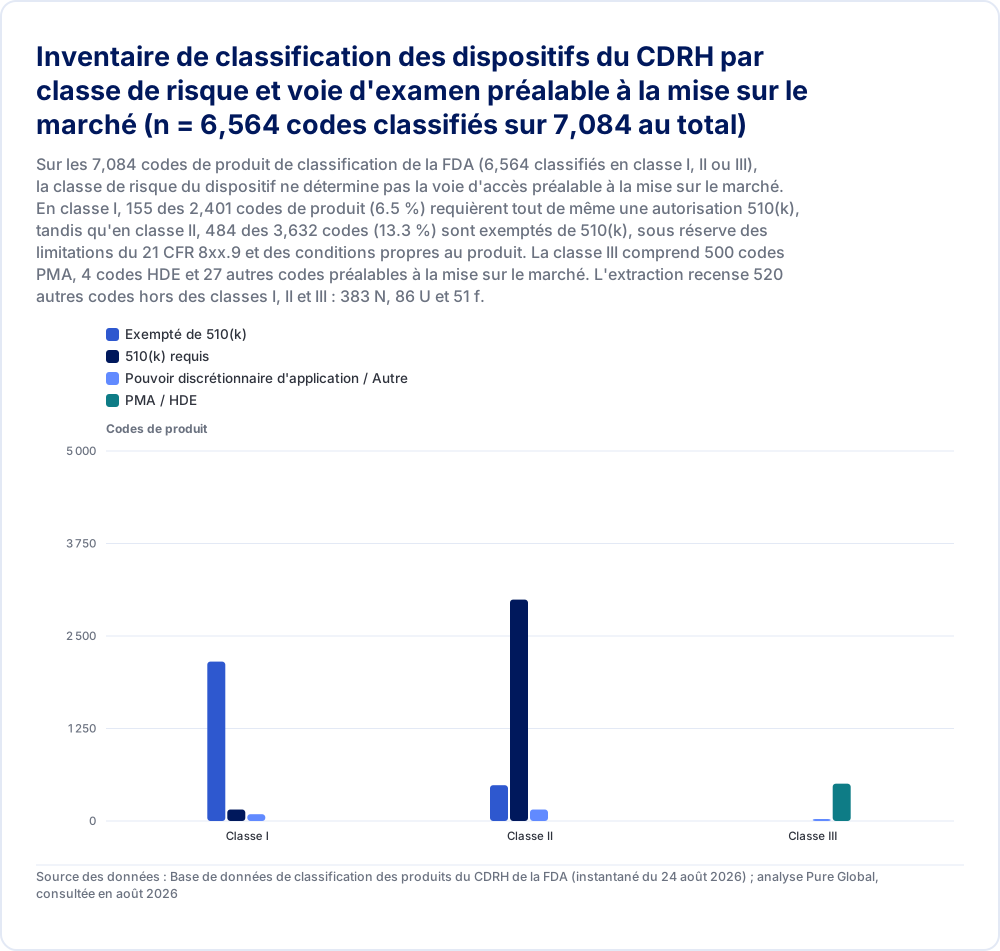
| Exempté de 510(k) | 510(k) requis | Pouvoir discrétionnaire d'application / Autre | PMA / HDE | |
|---|---|---|---|---|
| Classe I | 2 154 | 155 | 92 | 0 |
| Classe II | 484 | 2 992 | 156 | 0 |
| Classe III | 0 | 0 | 27 | 504 |
Source des données : Base de données de classification des produits du CDRH de la FDA (instantané du 24 août 2026) ; analyse Pure Global, consultée en août 2026
Sur l'ensemble des 7,084 codes produits recensés dans la base de données de classification des produits du CDRH de la FDA (dont 6,564 classés en classe I, II ou III), les exigences de soumission préalable à la mise sur le marché varient au sein de chaque classe de risque des dispositifs 12 :
Dispositifs de classe I (2,401 codes produits) : tandis que 2,154 codes (89.7 %) sont exemptés de procédure 510(k) et que 92 (3.8 %) relèvent d'un pouvoir discrétionnaire d'application (enforcement discretion) ou d'un statut de contact spécial, 155 codes produits de classe I (6.5 %) nécessitent encore une autorisation 510(k) 12. Ces codes de classe I non exemptés comprennent les gants d'examen pour patients (Latex Patient Examination Gloves, code produit LYY, et Polymer Patient Examination Gloves, code produit LZA, relevant de 21 CFR 880.6250), ainsi que 53 codes de microbiologie et 23 codes de chimie clinique 12.
Dispositifs de classe II (3,632 codes produits) : l'examen 510(k) standard s'applique à 2,992 codes (82.4 %), le pouvoir discrétionnaire d'application ou un autre statut préalable à la mise sur le marché couvre 156 codes (4.3 %), et 484 codes de classe II (13.3 %) sont éligibles à l'exemption 510(k), sous réserve de limites générales et spécifiques au règlement 12. Les codes de classe II exemptés se concentrent en microbiologie (61), gastro-entérologie et urologie (56), chimie clinique (44), hématologie (44), médecine hospitalière générale (32, y compris le code SDV de VeloMed), radiologie (32), médecine physique (27) ainsi qu'en chirurgie générale et plastique (24) 12.
Classe III et catégories non classées : la classe III englobe 531 codes produits (500 PMA, 4 exemptions pour dispositifs à usage humanitaire [HDE] et 27 autres catégories préalables à la mise sur le marché) 12. L'extraction recense 520 codes supplémentaires hors des classes I, II et III : 383 N, 86 U (dont 66 nécessitant un 510(k)) et 51 f 12.
Comment 21 CFR 8xx.9 et les allégations commerciales limitent les exemptions
L'inscription d'un code produit comme exempté de procédure 510(k) confère une exemption conditionnelle et non une immunité permanente. En vertu de 21 CFR 880.9 (et des sections correspondantes dans 21 CFR, parties 862 à 892), une exemption ne s'applique qu'aux dispositifs du type générique présentant des caractéristiques existantes ou raisonnablement prévisibles de dispositifs déjà commercialisés 10. Le règlement établit trois volets explicites entraînant la cessation du statut d'exemption :
Volet (a) — Destination différente : le dispositif a une destination différente de celle d'un dispositif légalement commercialisé dans ce type générique. Le règlement cite à titre d'exemples un dispositif ayant une finalité médicale différente ou destiné à une « utilisation par des profanes alors que la destination antérieure était réservée aux professionnels de santé » 10.
Volet (b) — Technologie scientifique fondamentale différente : le dispositif fonctionne selon une technologie scientifique fondamentale différente de celle d'un dispositif légalement commercialisé dans ce type générique. Les exemples réglementaires incluent un instrument chirurgical qui coupe au moyen d'un faisceau laser plutôt qu'à l'aide d'une lame métallique affûtée, ou un test qui recourt à une sonde ADN ou à l'hybridation d'acides nucléiques plutôt qu'à des techniques de culture ou d'immunoanalyse 10.
Volet (c) — Critères relatifs aux dispositifs médicaux de diagnostic in vitro : le dispositif est un dispositif de diagnostic in vitro destiné à l'une des neuf utilisations de diagnostic in vitro énumérées en détail dans 21 CFR 880.9(c), notamment les tests non invasifs et les diagnostics près du patient 10.
Selon notre interprétation concernant les dispositifs connectés et dotés de logiciels, l'ajout d'applications mobiles compagnes, d'algorithmes de surveillance continue, d'une interprétation diagnostique automatisée ou de nouvelles configurations de capteurs physiologiques à un outil mécanique ou à mesure intermittente jusqu'alors exempté peut annuler le statut d'exemption lorsque ces modifications altèrent la destination générique ou la technologie fondamentale au titre du volet (a) ou du volet (b).
Le produit A illustre la manière dont les conditions d'exemption spécifiques à un produit recoupent ces limites générales. Le 18 juin 2025, la FDA a publié une ordonnance finale (final order, 90 FR 25889) modifiant 21 CFR 880.2910 afin d'exempter les thermomètres électroniques cliniques de la notification 510(k), établissant ainsi trois codes produits distincts 3 :
Code produit SDV (thermomètre électronique clinique) : exempté de 510(k), à condition que le dispositif satisfasse aux trois exigences de 21 CFR 880.2910(b) : absence de fonctions téléthermographiques, absence de fonctions de mesure continue de la température, et réalisation d'analyses et d'essais validant les spécifications et les performances (tels que ISO 80601-2-56 ou ASTM E1965) 9 3.
Code produit SDW (thermomètre infrarouge stationnaire) : non exempté, couvrant les thermomètres électroniques cliniques autoportants ou montés sur support. Un dossier 510(k) est requis 3 12.
Code produit FLL (thermomètre à mesure continue) : non exempté, couvrant les thermomètres indiqués pour mesurer la température corporelle ou cutanée en continu ou à intervalles spécifiés. Un dossier 510(k) est requis 3 12.
Si VeloMed commercialise le VeloTemp IR-200 accompagné d'un logiciel pour smartphone destiné au suivi continu de la fièvre pendant la nuit, le produit ne satisfait plus à 21 CFR 880.2910(b)(2) ; selon notre lecture, 21 CFR 880.9(a) peut également s'appliquer, faisant basculer le produit du code produit exempté SDV vers le code produit non exempté FLL 9 10 3. Si une autorisation préalable est requise, la distribution commerciale en son absence peut rendre le dispositif frelaté (adulterated) en vertu du § 501(f)(1)(B) du FD&C Act et mal étiqueté (misbranded) en vertu du § 502(o), et la FDA peut en refuser l'admission sur le territoire en vertu du § 801(a) 13 14.
Une lettre de juin 2026 illustre l'application de cette limite par la FDA aux allégations figurant sur un site web. Dans une lettre d'avertissement (Warning Letter) datée du 3 juin 2026 adressée à BlephEx, LLC (CMS 725861), la FDA a relevé des manquements à l'encontre du fabricant après avoir examiné des allégations sur le site web de l'entreprise commercialisant son éponge électrique de nettoyage des paupières (Powered Eyelid Cleaning Sponge, classe I, 21 CFR 878.4820, code produit PYU) pour la blépharite chronique et la sécheresse oculaire 13. Bien que l'entreprise disposât d'une réponse formelle au titre de la section 513(g) évaluant le dispositif comme relevant de la classe I exemptée pour l'hygiène des paupières, la FDA a conclu que les allégations thérapeutiques relatives à des pathologies dépassaient les limites de la classification générique prévues par 21 CFR 878.9, rendant le dispositif frelaté (adulterated) en vertu de la section 501(f)(1)(B) et mal étiqueté (misbranded) en vertu de la section 502(o) faute de dossier 510(k) autorisé, tout en relevant également le défaut de transmission des données UDI à la base GUDID 13.
Dans la base de données CDRH Recall Enterprise de la FDA (extraction du 24 août 2026), 953 enregistrements de rappel au niveau produit citent « Absence de demande de mise sur le marché » (« No Marketing Application ») comme cause première 15. Ces enregistrements au niveau produit reflètent des actions multi-SKU plutôt que des défaillances indépendantes de dispositifs ; par exemple, au cours de l'année civile 2024, sur la base de la date d'initiation du rappel, 291 enregistrements au niveau produit provenaient de 12 événements de rappel distincts 15.
| Points de contrôle de classification et d'exemption | Produit A (VeloTemp IR-200, SDV) | Produit B (VeloPress BP-400, DXN) | Base réglementaire et risque opérationnel |
|---|---|---|---|
| Réglementation FDA et classe de risque | 21 CFR 880.2910 (Classe II) 9 | 21 CFR 870.1130 (Classe II) 11 | La classification réglementaire détermine les exigences préalables à la mise sur le marché et les exigences qualité |
| Statut de la voie réglementaire préalable à la mise sur le marché | Exempté de 510(k) (sous conditions en vertu du 21 CFR 880.2910(b) et 880.9) 10 3 | Autorisation 510(k) requise 4. Le document de travail retient l'hypothèse d'un 510(k) traditionnel. Un 510(k) spécial n'est pas disponible pour une première autorisation 16. La FDA désigne le code DXN comme éligible à l'évaluation par un tiers. Déterminez l'adéquation de cette voie ou d'un 510(k) abrégé pour le dispositif réel 12 | La mise sur le marché sans l'autorisation requise peut rendre le dispositif adultéré au titre du FD&C Act § 501(f)(1)(B) et mal étiqueté au titre du § 502(o), avec refus d'admission au titre du § 801(a) 13 14 |
| Risques liés aux limites de classification | Un thermomètre indiqué pour mesurer en continu ou à intervalles spécifiés relève du code FLL non exempté. Une fonction téléthermographique ne satisfait pas au § 880.2910(b)(1). Les thermomètres infrarouges autonomes ou fixes relèvent du code SDW non exempté. L'absence de validation requise annule également l'exemption SDV 3 12 | Les modifications du micrologiciel, de l'algorithme ou de la télémétrie déclenchent une évaluation en vue d'un nouveau 510(k) au titre du 21 CFR 807.81(a)(3)(i) 17 | Le dépassement des limites de l'exemption, ou la distribution d'un dispositif modifié nécessitant un nouveau 510(k) en vertu du § 807.81(a)(3) avant son obtention, laisse le dispositif sans l'autorisation requise |
| Contrôles de conception QMSR (21 CFR 820.10(c)) | Obligatoires (dispositif fini de classe II ; l'article 7.3 de la norme ISO 13485 s'applique) 18 | Obligatoires (dispositif fini de classe II ; l'article 7.3 de la norme ISO 13485 s'applique) 18 | L'exemption de 510(k) dispense uniquement de la soumission préalable à la mise sur le marché ; les contrôles de conception demeurent juridiquement contraignants |
| Périmètre d'examen de l'étiquetage et de la promotion | Auditer les emballages, les manuels et les allégations sur le site web pour confirmer l'absence d'allégations relatives au suivi continu de la fièvre ou au traitement médical | Vérifier les spécifications, le micrologiciel et les indications par rapport à l'autorisation applicable et aux modifications documentées autorisées après obtention de l'autorisation. Lorsqu'un nouveau 510(k) est requis, obtenir l'autorisation avant la distribution commerciale 17 | Dans la lettre adressée à BlephEx, la FDA s'est appuyée sur les allégations commerciales figurant sur le site web de l'entreprise 13 |
Séquence de lancement de bout en bout 2026–2027, responsabilité des jalons et délais d'examen préalable à la mise sur le marché
La réussite d'un lancement aux États-Unis impose aux directeurs des affaires réglementaires et de la chaîne d'approvisionnement étrangers d'intégrer l'autorisation préalable à la mise sur le marché, les systèmes de gestion de la qualité, l'enregistrement de l'établissement, la représentation contractuelle et les déclarations douanières au sein d'une chaîne séquentielle de dépendances en huit jalons. Comme le Produit A est exempté de procédure 510(k) et que le Produit B nécessite une autorisation 510(k), VeloMed déploie deux parcours synchronisés : un parcours exempté que Pure Global planifie sur 6 à 10 semaines pour l'enregistrement et la première entrée sur le territoire une fois les dossiers technique et de conception finalisés, et un parcours d'autorisation préalable à la mise sur le marché s'étendant sur plusieurs trimestres, les deux convergeant vers l'enregistrement de l'établissement et le dédouanement.
Séquence de lancement en 8 jalons et matrice RACI
Légende : les livrables sont qualifiés individuellement : « Exigence réglementaire » désigne une obligation établie par les lois ou règlements cités ; « Pratique recommandée » désigne la norme de conseil opérationnel de Pure Global.
| Jalon et domaine d'action | Principaux livrables | Fabricant étranger (VeloMed) | Agent américain (21 CFR 807.40), ou consultant distinct le cas échéant | Importateur initial américain | Commissionnaire en douane agréé | Alignement des parcours : Produit A (exempté SDV) vs Produit B (autorisé DXN) |
|---|---|---|---|---|---|---|
| 1. Verrouillage de la classification et des allégations | Finaliser le code produit, vérifier les conditions de 21 CFR 8xx.9 et 880.2910(b) (Exigence réglementaire) ; évaluer les lignes tarifaires HTSUS et figer les allégations promotionnelles pour les États-Unis (Pratique recommandée) | Responsable décisionnel / Propriétaire | Consultant réglementaire, s'il est mandaté séparément | Informé | Informé (vérification HTSUS) | Hypothèse de planification des semaines 1 à 3 (le Produit A verrouille l'indication intermittente et les données ISO 80601-2-56 ; le Produit B verrouille le dispositif de référence) |
| 2. Dossier technique et de conception QMSR | Gestion des risques selon la clause 7.1 d'ISO 13485, dossier de conception et de développement selon la clause 7.3, maîtrise des équipements de surveillance et de mesure, y compris leurs logiciels, selon la clause 7.6 ; preuves de sécurité électrique et de biocompatibilité le cas échéant (Exigence réglementaire) | Responsable décisionnel / Propriétaire | Consultant réglementaire, s'il est mandaté séparément | Informé | — | Hypothèse de planification des semaines 2 à 14 (le Produit A vérifie le dossier de conception de classe II ; le Produit B compile les données de vérification eSTAR) |
| 3. Configuration des redevances utilisateur MDUFA et statut SBD | Créer un compte de redevances utilisateur FDA et régler les redevances utilisateur MDUFA obligatoires (Exigence réglementaire) ; pour bénéficier du tarif réduit optionnel de soumission, évaluer le seuil de 100 millions de dollars incluant les sociétés affiliées nationales et étrangères et soumettre le formulaire FDA 3602N applicable ainsi que les pièces justificatives | Responsable décisionnel / Propriétaire | Coordinateur | Informé | — | Réalisé avant la soumission 510(k) ou l'enregistrement FURLS ; l'objectif d'examen de la FDA pour les demandes SBD est fixé dans un délai de 60 jours calendaires à compter de la réception 19 |
| 4. Soumission préalable 510(k) | Soumission eSTAR via le portail CDRH, analyse antivirus automatisée et vérification technique préliminaire eSTAR (Exigence réglementaire) | Propriétaire / Promoteur | Consultant réglementaire, s'il est mandaté séparément | Informé | — | Produit A : étape ignorée (frais de 0 $). Produit B : durée calendaire médiane d'un 510(k) traditionnel de 159 jours (IQR 91–254 jours) 6 |
| 5. Contractualisation de l'agent américain et de l'importateur | Désigner l'agent américain en vertu du 21 CFR 807.40 (Exigence réglementaire) ; signer l'accord qualité et de vigilance avec l'importateur en vertu des 21 CFR 803.40, 806.10 et 820.35(a) (Pratique recommandée) | Responsable décisionnel | Accepte la désignation d'agent américain | Signe l'accord de niveau de service (SLA) qualité de l'importateur | Informé | La désignation d'un agent est requise pour l'enregistrement ; Pure Global recommande de signer l'accord avec l'importateur avant l'expédition |
| 6. Enregistrement FURLS, référencement et UDI | Payer la redevance annuelle d'établissement, obtenir le numéro FEI / d'enregistrement (Reg #), créer le référencement (LST), associer le numéro de dossier préalable (PM#), publier l'identifiant GUDID DI et déclarer chaque importateur connu avec les dispositifs qu'il reçoit ainsi que chaque agent ou intermédiaire facilitateur en vertu du 21 CFR 807.41 (Exigence réglementaire) | Payeur / Propriétaire | Déclarant FURLS / Correspondant | S'enregistre et paie sa propre redevance annuelle | Reçoit les numéros FEI, Reg #, LST et PM# | Réalisé avant l'exportation commerciale ; la fenêtre d'enregistrement s'ouvre dès l'autorisation (Produit B) ou dès que le produit est prêt pour le lancement (Produit A) |
| 7. Préparation à la prise en charge après commercialisation | Mettre en œuvre les procédures de réception des réclamations (21 CFR 820.35(a)), les comptes sur le portail électronique MDR (Partie 803) et les procédures opératoires normalisées (SOP) de mesures correctives et de retraits (Partie 806) (Exigence réglementaire) | Responsable décisionnel (CAPA) | Canal de communication | Gère la réception des réclamations aux États-Unis | — | Systèmes opérationnels et vérifiés avant l'entrée du premier envoi commercial dans le circuit de distribution américain |
| 8. Vérification préalable au départ de la fiche de données pour le commissionnaire | Contrôler la fiche d'instructions destinée au commissionnaire par rapport aux tableaux 11-3 à 11-18 du guide supplémentaire ACE et aux dossiers FURLS actifs (Pratique recommandée) | Émet la fiche d'instructions | Vérifie le statut FURLS actif | Confirme l'adresse physique aux États-Unis | Examine le jeu de messages | Réalisée avant la remise du fret ; s'assurer que tous les rôles d'entités et chaînes d'affirmation correspondent aux dossiers de la FDA |
Délais empiriques d'examen 510(k), vérification technique préliminaire eSTAR et arbitrages entre parcours d'examen
Les demandeurs disposant d'une adresse hors des États-Unis ont obtenu plus de la moitié des autorisations 510(k) de la FDA chaque année de 2021 jusqu'à la date limite du 30 octobre 2026. Leur part est passée de 38.2 % (1,120 sur 2,930) en 2016 à 53.4 % (1,597 sur 2,993) en 2021 6. Les parts ultérieures s'établissaient à 53.2 % (1,694 sur 3,187) en 2022, 50.7 % (1,674 sur 3,299) en 2023, 51.6 % (1,589 sur 3,082) en 2024, 52.3 % (1,672 sur 3,198) en 2025 et 51.4 % (1,441 sur 2,802) du 1er janvier au 30 octobre 2026 6.
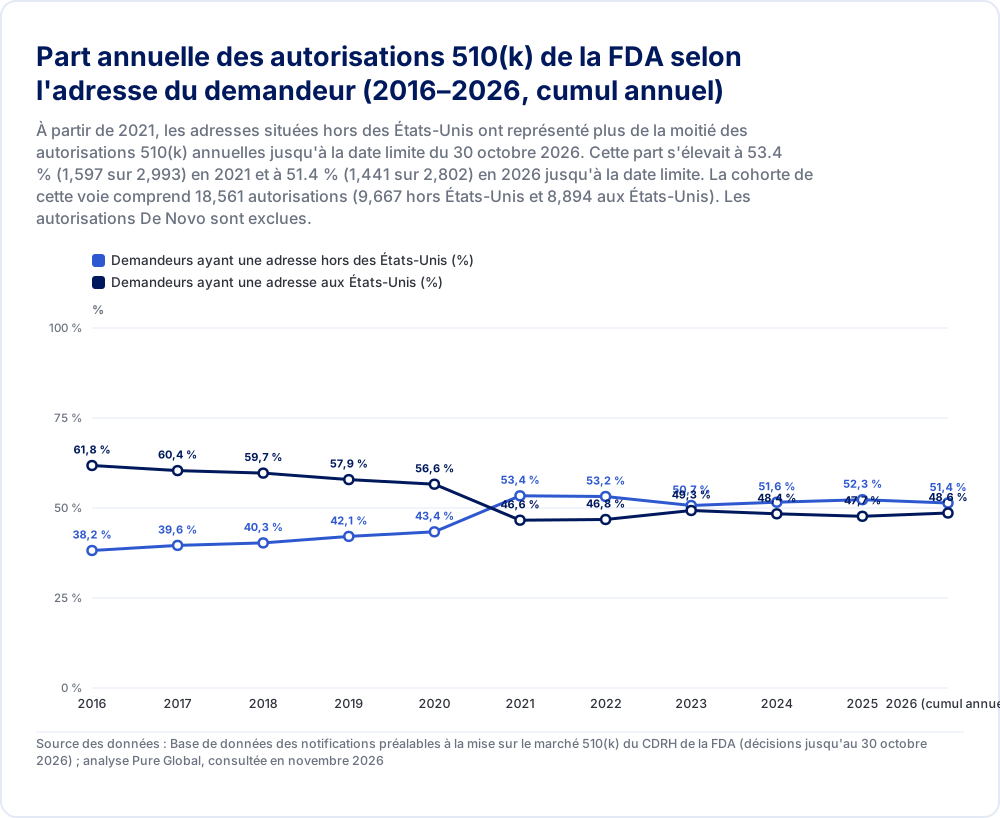
| Demandeurs ayant une adresse hors des États-Unis (%) | Demandeurs ayant une adresse aux États-Unis (%) | |
|---|---|---|
| 2016 | 38,2 % | 61,8 % |
| 2017 | 39,6 % | 60,4 % |
| 2018 | 40,3 % | 59,7 % |
| 2019 | 42,1 % | 57,9 % |
| 2020 | 43,4 % | 56,6 % |
| 2021 | 53,4 % | 46,6 % |
| 2022 | 53,2 % | 46,8 % |
| 2023 | 50,7 % | 49,3 % |
| 2024 | 51,6 % | 48,4 % |
| 2025 | 52,3 % | 47,7 % |
| 2026 (cumul annuel) | 51,4 % | 48,6 % |
Source des données : Base de données des notifications préalables à la mise sur le marché 510(k) du CDRH de la FDA (décisions jusqu'au 30 octobre 2026) ; analyse Pure Global, consultée en novembre 2026
L'analyse de l'ensemble des 18,561 autorisations délivrées de 2021 jusqu'au 30 octobre 2026 comportant une identification du pays du demandeur (9,667 autorisations hors États-Unis et 8,894 autorisations aux États-Unis) met en évidence d'importantes variations de la durée calendaire totale selon les parcours d'examen 6. Le nombre total de jours calendaires mesure le temps écoulé entre la réception initiale par la FDA (date_received) et la décision finale d'autorisation (decision_date), incluant à la fois le temps d'examen actif de la FDA et les périodes de suspension en attente des informations complémentaires (AI) du demandeur 6 :
510(k) traditionnel (8,440 autorisations hors États-Unis contre 7,048 autorisations aux États-Unis) : les demandeurs hors États-Unis ont enregistré une durée calendaire totale médiane de 159 jours (intervalle interquartile de 91 à 254 jours), contre 146 jours pour les demandeurs américains (intervalle interquartile de 90 à 240 jours) 6. Le calcul inclut tous les dossiers de chaque groupe traditionnel, y compris ceux signalés comme faisant l'objet d'un examen par un organisme tiers. Les données regroupent les primo-demandeurs et les demandeurs récurrents tous codes produits confondus. Les facteurs externes préalables à la soumission, tels que les essais de compatibilité électromagnétique (CEM) et de biocompatibilité, sont entièrement exclus de ces délais enregistrés.
510(k) spécial (1,064 autorisations hors États-Unis contre 1,679 autorisations aux États-Unis) : le programme 510(k) spécial de la FDA peut couvrir une modification de conception ou d'étiquetage apportée au propre dispositif légalement commercialisé du fabricant, y compris certaines modifications des indications d'utilisation. Cette voie n'exige soit aucune donnée de performance, soit des méthodes bien établies lorsque des données sont nécessaires, et toutes les données requises doivent pouvoir être examinées sous forme de résumé ou d'analyse des risques 16. Les autorisations 510(k) spéciales ont présenté une durée médiane de 30 jours pour les demandeurs hors États-Unis (intervalle interquartile de 28 à 83 jours) et de 29 jours pour les demandeurs américains (intervalle interquartile de 28 à 48 jours) 6. Tous les dossiers de chaque groupe spécial contribuent à sa médiane. Les soumissions spéciales ont représenté 1,064 des 9,667 autorisations hors États-Unis (11.0 %) et 1,679 des 8,894 autorisations aux États-Unis (18.9 %) 6. Étant donné que l'éligibilité au 510(k) spécial exige de modifier un dispositif déjà autorisé du même promoteur, ce parcours n'est pas accessible dans le cadre du programme 510(k) spécial de la FDA pour la première autorisation de mise sur le marché du Produit B 16.
510(k) abrégé (155 autorisations hors États-Unis contre 113 autorisations aux États-Unis) : les soumissions hors États-Unis ont affiché une durée calendaire médiane de 144 jours (intervalle interquartile de 92.5 à 239 jours), contre 165 jours pour les soumissions américaines. Tous les dossiers de chaque groupe abrégé contribuent à sa médiane. Cette catégorie a représenté 155 des 9,667 autorisations hors États-Unis (1.6 %) et 113 des 8,894 autorisations aux États-Unis (1.3 %) 6.
La voie Dual Track représente le solde des deux totaux : 8 autorisations hors États-Unis et 54 autorisations aux États-Unis 6. Consultez la méthodologie concernant l'utilisation par la FDA du libellé « Dual Track ».
Programme d'examen 510(k) par des tiers (indicateur distinct) : les soumissions examinées par des organismes tiers d'examen accrédités ont été autorisées par la FDA dans un délai médian de 29 jours à compter de la réception officielle par la FDA pour les demandeurs non américains (n = 162), contre 28 jours pour les demandeurs américains (n = 214) 6 20. Dans le cadre de ce programme, des organismes commerciaux accrédités effectuent l'examen principal et soumettent une recommandation, après quoi la FDA rend la décision finale d'autorisation 20. L'indicateur enregistré de 29 jours exclut le délai d'examen préalable à la soumission entre le demandeur et l'organisme tiers. Chaque médiane relative à l'examen par des tiers inclut toutes les autorisations assorties d'un indicateur « Y » dans son groupe d'adresse. Ces dossiers représentaient 162 des 9,667 autorisations de demandeurs non américains (1.7 %) et 214 des 8,894 autorisations de demandeurs américains (2.4 %) 6. Ils relèvent également des types de soumissions déjà comptabilisés : Traditional (152 hors États-Unis, 199 aux États-Unis), Special (7, 9) et Abbreviated (3, 6). La fiche de classification DXN de la FDA mentionne l'éligibilité à l'examen par des tiers, selon la vérification effectuée en novembre 2026 12.
Toutes les soumissions 510(k) non exemptées doivent être préparées à l'aide du modèle électronique de soumission eSTAR (electronic Submission Template And Resource) de la FDA 21. La documentation du programme eSTAR de la FDA précise que les soumissions eSTAR ne sont pas censées faire l'objet de la liste de vérification préalable traditionnelle de refus d'acceptation (Refuse to Accept, RTA) de 15 jours 21. À la place, la FDA procède à une analyse antivirus automatisée et à une vérification technique ; si une soumission eSTAR est incomplète, la FDA peut la placer en suspension pour vérification technique pendant une durée maximale de 180 jours 21. Pour une analyse plus approfondie des compromis entre les différentes voies de soumission, consultez les recherches de Pure Global sur la sélection de la voie 510(k) et les délais d'examen Sélection de la voie FDA 510(k) : données probantes, délais d'examen et coûts en 2026 (Recherche approfondie Pure Global).
L'obtention d'une autorisation 510(k) établit une référence réglementaire qui impose une maîtrise continue des modifications de conception au titre de 21 CFR 807.81(a)(3)(i) 17. Le 12 juin 2026, le CDRH a émis une lettre d'avertissement (Warning Letter) à l'encontre de Nihon Kohden Digital Health Solutions, LLC (CMS 727803), mettant l'entreprise en cause après qu'une inspection du site a révélé que des modifications logicielles introduisant une fonction « Silence Alarms » avaient été mises en œuvre dans le cadre d'une note interne au dossier (letter-to-file) sans soumission d'un nouveau dossier 510(k), parallèlement à une modification de l'utilisation prévue relevée au titre de 21 CFR 807.81(a)(3)(ii) 22. Toute justification interne doit résister à l'examen de la FDA quant à savoir si la modification est susceptible d'affecter de manière significative la sécurité ou l'efficacité du dispositif.
Enregistrement FURLS, représentation par un agent américain (U.S. Agent) et conformité de l'importateur initial
Les tableaux de lancement et de répartition des rôles suivent le fabricant étranger, l'agent américain (U.S. Agent), l'importateur initial et le commissionnaire en douane. L'exportateur étranger fournit ses propres données d'enregistrement lorsque cela est requis et peut être le même établissement que le fabricant. Le fabricant désigne séparément un correspondant officiel pour les dossiers de l'établissement.
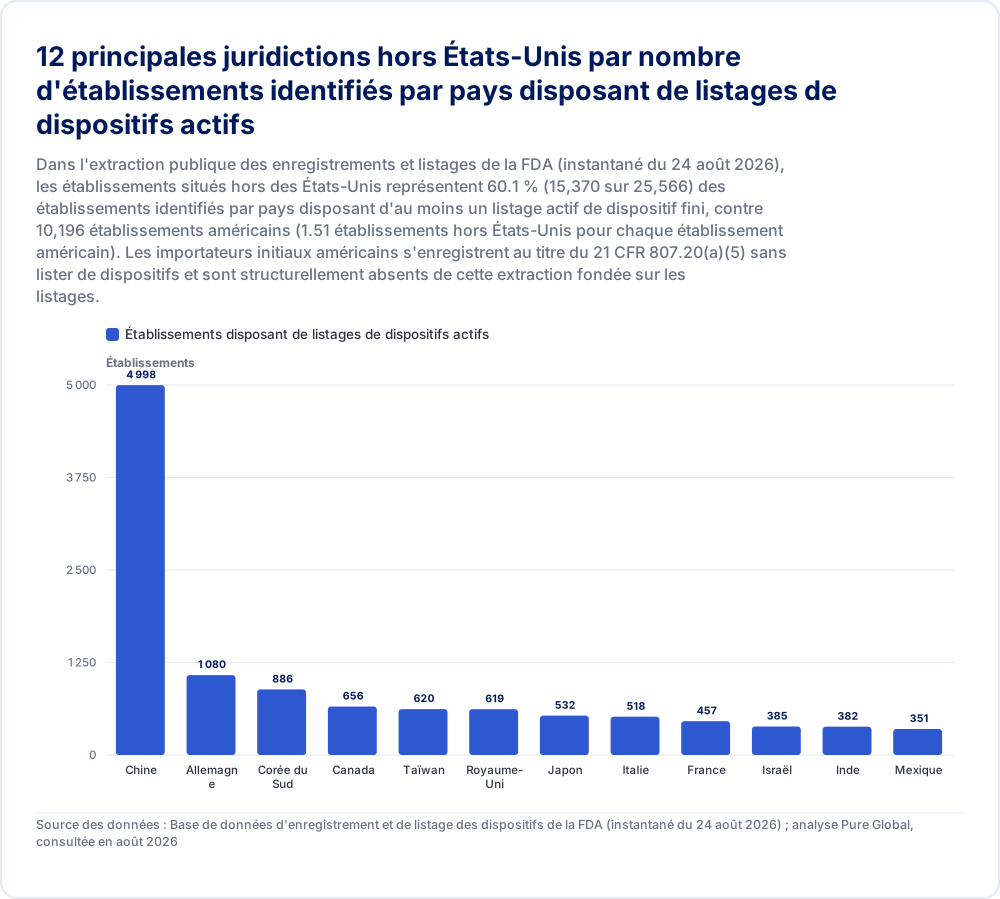
| Établissements disposant de listages de dispositifs actifs | |
|---|---|
| Chine | 4 998 |
| Allemagne | 1 080 |
| Corée du Sud | 886 |
| Canada | 656 |
| Taïwan | 620 |
| Royaume-Uni | 619 |
| Japon | 532 |
| Italie | 518 |
| France | 457 |
| Israël | 385 |
| Inde | 382 |
| Mexique | 351 |
Source des données : Base de données d'enregistrement et de listage des dispositifs de la FDA (instantané du 24 août 2026) ; analyse Pure Global, consultée en août 2026
Dans la base de données publique d'enregistrement et de référencement de la FDA (instantané du 24 août 2026), 15,370 des 25,566 établissements identifiés par pays disposant d'un référencement actif de dispositifs (60.1 %) sont des sites situés hors des États-Unis (soit 1.51 par établissement américain). Les sites situés hors des États-Unis représentent 217,566 lignes de référencement et les 10,196 sites américains représentent 202,084 lignes de référencement 23. La Chine compte 4,998 établissements enregistrés disposant de référencements actifs de dispositifs (32.5 % des sites étrangers, 47,950 lignes de référencement), suivie de l'Allemagne (1,080 établissements, 25,680 lignes de référencement), de la Corée du Sud (886), du Canada (656), de Taïwan (620), du Royaume-Uni (619), du Japon (532), de l'Italie (518), de la France (457), d'Israël (385), de l'Inde (382) et du Mexique (351) 23.
Structure réglementaire de l'importateur initial : enregistrement et redevance distincts sans référencement de dispositifs
L'analyse des 419,651 lignes de référencement actives dans l'extraction d'openFDA révèle qu'aucune ligne ne comporte le type d'établissement « importateur initial » (Initial Importer) 23. Cela reflète l'architecture réglementaire du système d'enregistrement et de référencement. En vertu du 21 CFR 807.20(a)(5) et de la matrice officielle de la FDA intitulée Who Must Register, List and Pay the Fee (Qui doit s'enregistrer, référencer et acquitter la redevance), un importateur initial doit enregistrer chaque établissement et s'acquitter de la redevance annuelle d'enregistrement d'établissement, mais il satisfait à son obligation de référencement en soumettant le nom et l'adresse du fabricant étranger 2 24. La matrice d'enregistrement de la FDA indique « NO » (Non) pour le référencement des dispositifs par les importateurs initiaux, avec l'instruction explicite d'identifier les fabricants étrangers conformément à l'article 807.20(a)(5) 24. Inversement, en vertu du 21 CFR 807.41, les établissements étrangers doivent soumettre le nom, l'adresse et les coordonnées de chaque importateur connu, ainsi que les dispositifs référencés qu'il reçoit, et de chaque agent, courtier ou autre personne intervenant pour faciliter l'importation, lors de l'enregistrement initial, chaque année et lors de toute modification 8. Étant donné que les extractions publiques de référencement présentent des paires établissement-produit, les importateurs initiaux n'apparaissent pas dans les flux de référencement d'openFDA.
Selon le 21 CFR 807.3(g), un importateur initial (Initial Importer) est défini comme tout importateur qui assure la commercialisation d'un dispositif provenant d'un fabricant étranger auprès de la personne effectuant la livraison finale ou la vente au consommateur ou à l'utilisateur final, sans reconditionner ni modifier de quelque autre manière le contenant, l'emballage ou l'étiquetage du dispositif 25. Les lignes directrices de la FDA précisent que l'importateur initial doit disposer d'une adresse physique aux États-Unis dotée de personnel chargé de veiller à la conformité des dispositifs, et elles exemptent les entités qui ne prennent pas possession en premier des marchandises importées 24. En vertu du 21 CFR 830.3, un responsable de l'étiquetage (labeler) fait apposer, remplacer ou modifier une étiquette dans l'intention de distribuer le dispositif sur le marché sans autre modification d'étiquette. Le simple ajout du nom et des coordonnées d'un distributeur n'entre pas dans la définition d'une modification d'étiquette à cette fin 26 Un dispositif, trois bases de données UDI (2026) : structurer le plan d'action États-Unis, UE et Chine (Recherche approfondie Pure Global).
Les établissements étrangers qui fabriquent, préparent, multiplient, composent ou transforment des dispositifs importés aux États-Unis doivent s'enregistrer chaque année, référencer tous les dispositifs finis et désigner exactement un agent américain (U.S. Agent) conformément au 21 CFR 807.40 27. La période annuelle de renouvellement de l'enregistrement s'étend du 1 octobre au 31 décembre de chaque année 28. Les lignes directrices de la FDA précisent que les fabricants étrangers doivent finaliser leur enregistrement avant d'exporter des dispositifs vers les États-Unis, et que les importateurs initiaux établis aux États-Unis doivent s'enregistrer avant d'importer des dispositifs 28.
Matrice des rôles réglementaires : agent américain (U.S. Agent) vs correspondant officiel vs importateur initial vs commissionnaire en douane
| Attribut et champ réglementaire | Agent américain (21 CFR 807.40) | Correspondant officiel (21 CFR 807.25) | Importateur initial américain (21 CFR 807.3(g)) | Commissionnaire en douane agréé / Importateur officiel |
|---|---|---|---|---|
| Exigence de localisation physique | Doit résider aux États-Unis ou y disposer d'un établissement professionnel 27. La définition figurant au 21 CFR 807.3(s) exclut les boîtes postales ainsi que les répondeurs ou services de messagerie téléphonique 25 | La section 807.40 ne prévoit une localisation aux États-Unis que pour l'agent américain. Elle permet à l'établissement étranger de désigner cet agent comme correspondant officiel 27 | Doit disposer d'un établissement physique aux États-Unis prenant initialement possession des dispositifs importés 25 24 | Commissionnaire en douane agréé aux États-Unis / Importateur officiel (transmis sous la mention FD1 dans l'ACE) ; peut être l'importateur ou le commissionnaire 1 |
| Enregistrement FURLS et redevance | Agit en tant que correspondant officiel pour l'enregistrement si l'établissement le désigne en vertu du 21 CFR 807.40(b) 27. Le rôle d'agent américain ne figure pas parmi les types d'établissements tenus de s'enregistrer et de payer dans la matrice de la FDA 24 | Transmet par voie électronique à la FDA les informations requises relatives à l'enregistrement et au référencement, sous réserve de la dérogation au dépôt électronique prévue au 21 CFR 807.25(e) 29 | Doit s'enregistrer et acquitter la redevance annuelle d'enregistrement d'établissement pour chaque établissement américain 5 24 | N'est pas tenu de s'enregistrer en tant qu'établissement de dispositifs médicaux auprès de la FDA uniquement pour exercer des activités de commissionnaire en douane |
| Obligations de référencement des dispositifs | Facilite les démarches de dépôt du propriétaire étranger ; ne détient aucune titularité indépendante sur le référencement | Soumet les référencements d'établissements étrangers (LST), associe les numéros d'autorisation préalable à la mise sur le marché et identifie les importateurs conformément au 21 CFR 807.41 8 | Identifie les fabricants étrangers conformément au 21 CFR 807.20(a)(5) 2 24 | Transmet les codes DEV, DFE, LST et PM# dans les messages PG23 de l'ACE sans modifier FURLS |
| Rôle en matière d'inspection et de communication avec la FDA | Relais de communication : en vertu du 21 CFR 807.40(b)(2), la remise de documents de la FDA à l'agent équivaut à leur remise à l'établissement étranger si la FDA ne parvient pas à contacter l'établissement étranger directement ou rapidement ; aide à planifier les inspections à l'étranger 27 | Reçoit la correspondance de la FDA concernant l'enregistrement et le référencement en vertu du 21 CFR 807.25(e) 29 | Soumis à une inspection directe sur site de l'établissement par la FDA concernant les responsabilités post-commercialisation de l'importateur 30 | Répond aux avis d'inspection portuaire et aux blocages de cargaison du CBP et de la FDA via le contact PG21 1 |
| Obligations légales et réglementaires de vigilance | Les lignes directrices de la FDA excluent explicitement des attributions de l'agent la déclaration MDR (Partie 803) et les responsabilités liées à la soumission 510(k) 31 | Aucune obligation inhérente de déclaration post-commercialisation, sauf attribution contractuelle par le fabricant | Obligations réglementaires directes : 21 CFR 803.40 (déclaration MDR), 21 CFR 806.10 (mesures correctives/retraits), 21 CFR 820.35(a) (dossiers de réclamations en vertu du 820.1(a)) 32 33 34 35 | Aucune obligation de vigilance post-commercialisation ni de gestion des réclamations après la mainlevée douanière (sauf s'il agit en qualité d'importateur initial) |
| Organisation commerciale et flexibilité en cas de changement | Notifier tout changement d'agent américain à la FDA dans un délai de 10 jours ouvrables suivant le changement en vertu du 21 CFR 807.40(b)(3) 27 | Contrôlé directement par le titulaire du compte FURLS du fabricant | Le changement de distributeur commercial nécessite la mise à jour des enregistrements d'entité DII dans PG19, la mise à jour de FURLS conformément à la section 807.41 et le transfert des dossiers de réclamations | Le changement de commissionnaire en douane nécessite la mise à jour des données du commissionnaire dans FURLS conformément à la section 807.41 et la réémission des instructions générales de dépôt dans l'ACE 8 |
Selon Pure Global, la désignation d'un distributeur commercial comme agent américain peut fonctionner lorsque ce distributeur dispose de capacités réglementaires avérées et que les clauses contractuelles garantissent une communication rapide. Toutefois, si les relations commerciales se dégradent, le fait qu'un partenaire commercial contrôle le principal canal de communication avec la FDA engendre des risques opérationnels. Un fabricant qui change d'agent américain doit déclarer ce changement dans un délai de 10 jours ouvrables 27. Selon Pure Global, la désignation d'un spécialiste réglementaire indépendant réduit la dépendance à l'égard d'un partenaire commercial. Pour une analyse comparative des structures de représentation, consultez les travaux de recherche de Pure Global sur les représentants locaux et les titulaires d'enregistrement Représentants locaux et titulaires d'enregistrement : Guide 2026 (Pure Global Deep Research).
Preuves de mesures coercitives : actions visant des sites web en décembre 2025 et doubles lettres d'avertissement importateur/fabricant en mai 2026
Deux séries de lettres émises entre décembre 2025 et mai 2026 illustrent les manquements relevés par la FDA dans ces dossiers :
Actions visant des sites de commerce électronique du 16 décembre 2025 : Le 16 décembre 2025, le CDRH a émis des lettres d'avertissement parallèles ciblant des vendeurs de bandeaux compressifs thoraciques et mammaires promus pour des indications médicales sans enregistrement ni référencement en vertu de la section 510 du FD&C Act, qualifiant ces dispositifs de produits faussement étiquetés (misbranded) en vertu de la section 502(o) 36 37. Parmi les destinataires étrangers figuraient Trans-Missie B.V. (CMS 720852, Pays-Bas) et Flux Lab Pte. Ltd. exerçant sous le nom commercial The Fluxion (CMS 720847, Singapour) 36 37. Dans ces lettres, la FDA a cité les allégations figurant sur les sites web des sociétés ainsi que les dossiers de l'agence démontrant des manquements en matière d'enregistrement et de référencement pour l'exercice fiscal 2026 36 37. Flux Lab a ensuite mené à bien les actions correctives et a reçu une lettre de clôture officielle le 27 mars 2026 (publiée le 7 avril 2026) 38.
Lettres d'avertissement conjointes du 20 mai 2026 (3B Medical et BMC Medical) : À la suite d'une inspection de la FDA menée du 1 au 10 décembre 2025 chez 3B Medical, Inc. exerçant sous le nom commercial React Health, située à Dublin (Ohio), la FDA a émis des lettres d'avertissement conjointes le 20 mai 2026 : l'une adressée à l'établissement de l'Ohio (CMS 725108) et une lettre parallèle directement adressée au développeur de spécifications et titulaire d'autorisation 510(k) basé à Pékin, BMC Medical Co., Ltd. (CMS 725759) 30 39. L'inspection de 3B Medical a révélé que 7 des 11 dossiers de réclamations échantillonnés avaient été annulés alors qu'ils répondaient à la définition réglementaire d'une réclamation, que 3 des 11 dossiers ne comportaient aucun suivi documenté et que les actions correctives menées dans les entrepôts tiers n'avaient pas empêché la distribution d'unités non conformes 30. S'appuyant sur les dossiers de conception obtenus sur le site de l'Ohio (rapport d'évaluation de modification de conception nP3), la FDA a mis en cause le fabricant étranger BMC Medical en vertu du 21 CFR 807.81(a)(3)(i) pour avoir apporté des modifications d'algorithmes (limitation de débit, RERA et respiration périodique), modifié les matériaux acoustiques du circuit gazeux et remplacé une puce PCBA sur ses dispositifs Luna G3 / G3X APAP sans soumettre de nouvelle demande 510(k), tout en omettant de déclarer une mesure corrective sur le terrain au titre du 21 CFR 806.10 concernant des mises à jour du micrologiciel destinées à remédier à des arrêts inopinés des dispositifs 39.
Ces lettres d'avertissement (Warning Letters) appariées montrent que la FDA a exploité des dossiers examinés dans les locaux d'un importateur américain pour établir une non-conformité réglementaire à l'encontre d'autorités de conception étrangères.
Liste de contrôle SLA pour l'accord qualité avec l'importateur initial
Pour prévenir toute lacune opérationnelle au sein des réseaux de distribution américains, les fabricants étrangers doivent lier leurs importateurs initiaux américains par un accord qualité et de vigilance juridiquement contraignant. En vertu du 21 CFR 820.1(a), la partie 820 s'applique aux distributeurs initiaux d'entités étrangères, dans la limite des exigences applicables aux opérations qu'ils exécutent 32. La liste de contrôle suivante détaille le fondement réglementaire, les obligations légales, les clauses contractuelles suggérées par Pure Global ainsi que les modes de défaillance opérationnels :
| Obligation réglementaire et référence | Devoir réglementaire de l'importateur | Clause contractuelle suggérée (Pure Global) | Mode de défaillance opérationnel visé |
|---|---|---|---|
| Gestion et transmission des réclamations (21 CFR 820.35(a) / 820.1(a) / ISO 13485, article 8.2.2) 40 32 35 | Tenir des dossiers de réclamations conformément au 21 CFR 820.35(a), en consignant tous les champs obligatoires et en enquêtant sur les réclamations applicables à ses opérations 32 35 | L'importateur transmet tous les retours clients et réclamations au fabricant dans un délai de 48 heures ; il conserve les enregistrements bruts malgré toute clôture administrative | Remédie à la clôture abusive de réclamations répondant aux définitions réglementaires, comme relevé dans la lettre d'avertissement CMS 725108 (7 réclamations annulées sur les 11 échantillonnées) 30 |
| Déclaration MDR par l'importateur (21 CFR 803.40) 33 | Soumettre les rapports de décès et de blessures graves à la FDA et au fabricant (803.40(a)), ainsi que les dysfonctionnements devant être déclarés au fabricant (803.40(b)), dès que possible et au plus tard 30 jours calendaires après le jour où l'importateur reçoit ou prend connaissance de l'information de toute autre manière 33 | Fixer un plafond contractuel de cinq jours ouvrés après la prise de connaissance pour notifier le fabricant. Agir plus rapidement lorsque cela est requis. Coordonner l'évaluation sans retarder la déclaration exigée | Remédie aux soumissions MDR à 30 jours calendaires en double, contradictoires ou omises au sein d'organisations distribuées |
| Corrections et retraits (21 CFR 806.10 et 807.81(a)(3)) 34 17 | Déclarer dans un délai de 10 jours ouvrables après le lancement d'une correction ou d'un retrait visant à réduire un risque pour la santé ou à remédier à une infraction susceptible de présenter un risque pour la santé, sous réserve des exceptions applicables 34 | Interdiction pour l'importateur d'exécuter des modifications sur site, des retouches ou des mises à jour logicielles sans l'autorisation écrite du fabricant | Remédie aux corrections sur site non déclarées et aux modifications non approuvées, telles que les mises à jour de micrologiciel relevées dans la lettre d'avertissement CMS 725759 39 |
| Quarantaine et contrôle de la distribution (ISO 13485, article 8.3 / 21 CFR 820.1(a)) 18 32 | Ségréguer les dispositifs non conformes ou retournés afin d'éviter toute distribution commerciale non intentionnelle, exigence applicable aux opérations d'entreposage 32 | Blocages dédiés en quarantaine physique et électronique dans les entrepôts de prestataires logistiques tiers ; la libération exige une validation écrite de l'assurance qualité (AQ) | Remédie à la distribution d'unités non conformes non maîtrisées depuis des installations de prestataires logistiques tiers 30 |
| Vérification de l'UDI et de l'étiquetage (21 CFR 830.3 / 807.3(g)) 26 25 | La définition d'importateur initial au sens du 21 CFR 807.3(g) couvre un importateur qui ne reconditionne pas et ne modifie pas autrement le contenant, l'emballage ou l'étiquetage du dispositif 25. Une entreprise faisant apposer ou modifier une étiquette peut avoir la qualité d'étiqueteur (labeler) en vertu du 21 CFR 830.3 et de réétiqueteur aux fins d'enregistrement, sous réserve des définitions applicables 26 | Le contrôle à réception vérifie la lisibilité du code-barres UDI et l'étiquetage de l'emballage en anglais ; interdit le sur-étiquetage | Pure Global suggère ce contrôle afin de détecter les supports UDI endommagés et tout réétiquetage non autorisé |
| Conformité au suivi des dispositifs (21 CFR partie 821) 41 | Tenir des registres de suivi reliant les dispositifs aux destinataires, applicables uniquement si la FDA a émis une ordonnance de suivi spécifique en vertu du 21 CFR 821.1 41 | L'importateur tient des journaux de distribution assurant la traçabilité par lot et permettant de retracer les unités jusqu'aux destinataires finaux dans un délai de 24 heures (si un suivi est ordonné) | Soutient la conformité à la partie 821 si la FDA émet une ordonnance de suivi |
Préparation à la QMSR et exposition aux inspections à compter du 2 février 2026
Le 2 février 2026, la règle finale relative au règlement sur le système de gestion de la qualité (Quality Management System Regulation, QMSR) de la FDA (89 FR 7496, publiée le 2 février 2024) est entrée en vigueur, modifiant le 21 CFR Part 820 en intégrant directement la norme qualité internationale ISO 13485:2016 (ainsi que les définitions de l'article 3 de la norme ISO 9000:2015) dans la réglementation fédérale américaine 40. Le CDRH a simultanément supprimé l'ancienne technique d'inspection des systèmes qualité (Quality System Inspection Technique, QSIT) au profit du Compliance Program 7382.850 42. Dans sa lettre adressée à BMC Medical le 20 mai 2026, la FDA a indiqué que les actions correctives prises après le 2 février 2026 doivent satisfaire aux exigences de la QMSR 39.
Trois dispositions réglementaires régissent l'état de préparation au lancement depuis l'étranger en vertu de la partie 820 révisée :
Admissibilité commerciale à l'importation (21 CFR 820.1(a)(1) et 820.1(c)) : la partie 820 s'applique explicitement aux dispositifs finis fabriqués hors des États-Unis et présentés à l'importation 32. En vertu du 21 CFR 820.1(c), un dispositif importé qui semble adultéré parce qu'il n'a pas été fabriqué conformément à la QMSR est passible d'un refus d'admission aux États-Unis au titre de l'article 801(a) du Federal Food, Drug, and Cosmetic Act 32.
Dispositions supplémentaires de la FDA superposées à la norme ISO 13485 (21 CFR 820.10(b) et 820.35) : bien que la norme ISO 13485 satisfasse aux exigences fondamentales du système qualité, le 21 CFR 820.10(b) impose le respect des exigences relatives à l'étiquetage UDI (partie 830) au titre de l'article 7.5.8, à la traçabilité des dispositifs (Device Tracking, partie 821, le cas échéant) au titre de l'article 7.5.9.1, à la notification des incidents liés aux dispositifs médicaux (Medical Device Reporting, partie 803) au titre de l'article 8.2.3, et aux rapports sur les corrections et retraits (Reports of Corrections and Removals, partie 806) au titre des articles 7.2.3, 8.2.3 et 8.3.3 18. En outre, le 21 CFR 820.35 établit des contrôles de tenue des dossiers relatifs aux réclamations et aux opérations de service 35. Pour les réclamations devant être déclarées en vertu de la partie 803, les réclamations pour lesquelles le fabricant détermine qu'une investigation est nécessaire et les réclamations faisant l'objet d'une investigation quoi qu'il en soit, le 21 CFR 820.35(a)(1)–(7) exige que les dossiers comprennent : (1) le nom du dispositif ; (2) la date de réception de la réclamation ; (3) tout identifiant unique du dispositif (UDI) ou code universel de produit (UPC), ainsi que toute autre identification du dispositif ; (4) le nom, l'adresse et le numéro de téléphone du plaignant ; (5) la nature et les détails de la réclamation ; (6) toute correction ou action corrective entreprise ; et (7) toute réponse adressée au plaignant 40 35.
Champ d'application de la maîtrise de la conception (21 CFR 820.10(c)) : en vertu du 21 CFR 820.10(c), les fabricants de dispositifs de classe I sont exemptés de l'article 7.3 (Conception et développement) de la norme ISO 13485, sauf si le dispositif est automatisé à l'aide d'un logiciel informatique ou figure dans cinq règlements désignés (868.6810, 878.4460, 880.6760, 892.5650, 892.5740) 18. Étant donné que le Produit A (SDV, 21 CFR 880.2910) et le Produit B (DXN, 21 CFR 870.1130) sont tous deux des dispositifs de classe II, ils restent soumis aux exigences de maîtrise de la conception de l'article 7.3 de la norme ISO 13485, ce qui nécessite des dossiers complets de conception et de développement 18.
Réalités des inspections : audits internes et statut MDSAP selon la FAQ QMSR
La page Foire aux questions (FAQ) sur la QMSR publiée par la FDA (contenu à jour au 5 novembre 2026) précise deux réalités d'inspection essentielles pour les fabricants étrangers 42 :
Les rapports d'audit interne, les revues de direction et les rapports d'audit fournisseur sont inspectables (FAQ Q8) : l'ancien 21 CFR 820.180(c) soustrayait les rapports d'audit qualité interne, les revues de direction et les rapports d'audit fournisseur aux inspections de routine de la FDA. La question Q8 de la FAQ de la FDA explique que cette exception a été supprimée dans le cadre de la QMSR, ce qui signifie que les inspecteurs de la FDA contrôlant des installations étrangères ou américaines peuvent examiner les rapports d'audit interne, les enregistrements de revue de direction et les conclusions d'audit fournisseur 42.
Certificats ISO 13485 et rapports d'audit MDSAP (FAQ Q13 et page du programme MDSAP) : la question Q13 de la FAQ précise qu'« un certificat de conformité à la norme ISO 13485 n'exempte pas un fabricant d'une inspection de la FDA » et que les inspections de la FDA au titre de la QMSR « ne suivront pas le plan ni les procédures d'audit MDSAP » 42. Toutefois, la page distincte de la FDA consacrée au programme MDSAP (Medical Device Single Audit Program, contenu à jour au 19 décembre 2025) indique que « la FDA peut continuer à accepter les rapports d'audit MDSAP en substitution des inspections de routine de l'Agence » 43. La détention d'un certificat ISO 13485 ne confère aucune exemption d'inspection, tandis que la participation au programme MDSAP laisse à la FDA la faculté de substituer les rapports d'audit unique aux inspections de surveillance de routine 42 43.
Exemples de l'ère QMSR et de surveillance à l'étranger
Trois lettres illustrent les écarts relevés par la FDA :
Lettre d'avertissement adressée à Linemaster Switch Corp. (CMS 730215, 27 mai 2026) : la FDA a inspecté ce fabricant américain de dispositifs accessoires du 4 février au 6 mars 2026, en entamant l'inspection deux jours après l'entrée en vigueur de la QMSR 44. La lettre d'avertissement a relevé cinq non-conformités directement rattachées aux articles de la norme ISO 13485:2016 : article 8.3.4 (retouche non documentée sur des commandes au pied) ; article 7.1 (gestion des risques lors de la réalisation du produit, citant l'absence d'AMDEC processus et le défaut de rattachement des réclamations post-commercialisation et des événements indésirables aux dossiers de gestion des risques) ; article 8.5.2 (CAPA, citant une demande d'action corrective fournisseur clôturée sans identification de la cause racine) ; article 6.4.1 (surveillance de la température de l'environnement de travail) ; et article 7.6 (validation des logiciels de surveillance et de mesure dépourvue de données brutes et de critères d'acceptation/rejet) 44.
Évaluation réglementaire à distance (Unomedical Device S.A. de C.V., CMS 719428, 8 janvier 2026) : lors de l'examen de dossiers transmis à distance depuis Reynosa, au Mexique, au titre de l'article 704(a)(4) du FD&C Act, le CDRH a reproché à l'établissement étranger d'avoir clôturé plus de 41,000 réclamations de « Type 1 » entre juin 2023 et juin 2025 sans mener d'investigation, au seul motif que les numéros de lot du plaignant faisaient défaut, malgré des allégations faisant état de fuites du dispositif et d'événements potentiellement déclarables 45.
Avertissement de rétention portuaire (établissement étranger) (Contec Medical Systems Co., Ltd., CMS 717941, 2 octobre 2025) : à la suite d'une inspection sur site à Qinhuangdao, dans le Hebei en Chine, la FDA a relevé des non-conformités relatives à la validation de la conception, aux investigations sur les réclamations et au 21 CFR 806.10(c)(12) concernant l'omission d'un paragraphe dans l'exemplaire de notification de rappel déposé auprès de la FDA par rapport à la version envoyée aux destinataires 46. La lettre avertissait que la FDA engageait des démarches visant à refuser l'admission des dispositifs de l'entreprise dans les ports américains en vertu de l'article 801(a) du FD&C Act 46.
Pour une analyse article par article de ces premiers constats, consultez les travaux de recherche de Pure Global sur les lettres d'avertissement QMSR et les enregistrements ISO 13485 Lettres d'avertissement QMSR 2026 : les enregistrements ISO 13485 cités par la FDA (Recherche approfondie Pure Global).
Tableau de correspondance pour la migration vers la QMSR : ancien 21 CFR Part 820 par rapport à ISO 13485:2016 et aux exigences QMSR
| Domaine du système qualité | Ancienne disposition du 21 CFR Part 820 | Disposition QMSR en vigueur (ISO 13485:2016 + 21 CFR Part 820) | Mesure recommandée pour les établissements étrangers (Pure Global) |
|---|---|---|---|
| Gestion des risques tout au long du cycle de vie | 21 CFR 820.30(g) (analyse des risques dans le cadre de la validation de la conception) | Articles 7.1, 7.3, 8.2, 8.5 de la norme ISO 13485 intégrés tout au long de la réalisation et de la remédiation 44 | Établir des AMDEC processus évolutives reliées au suivi des tendances des réclamations post-commercialisation, des événements indésirables et des rappels |
| Audits qualité et revues de direction | 21 CFR 820.180(c) (exception historique protégeant les rapports d'audit) | Articles 5.6, 8.2.4 de la norme ISO 13485 ; QMSR FAQ Q8 confirme que les rapports d'audit et de revue sont inspectables 42 | Supprimer les hypothèses de caviardage des audits internes, des dossiers d'audit fournisseurs et des comptes rendus de revue de direction |
| Traitement et documentation des réclamations | 21 CFR 820.198 (dossiers de réclamations) | Article 8.2.2 de la norme ISO 13485 + 21 CFR 820.35(a)(1)–(7) (sept champs obligatoires) + articulation MDR au titre du 820.10(b)(3) 40 35 | Veiller à ce que les SOP relatives aux réclamations exigent les sept champs obligatoires établis en vertu du 21 CFR 820.35(a) |
| Corrections sur le terrain et avis de sécurité | 21 CFR 820.100 / 820.198 | Articles 7.2.3, 8.2.3, 8.3.3 de la norme ISO 13485 + 21 CFR 820.10(b)(4) renvoyant au Part 806 18 34 | Aligner les procédures relatives aux avis de sécurité sur l'exigence de déclaration de la FDA sous 10 jours ouvrables au titre du 21 CFR 806.10 |
| Systèmes UDI et de traçabilité | 21 CFR 820.60 / 820.65 (identification et traçabilité) | Articles 7.5.8, 7.5.9.1 de la norme ISO 13485 + 21 CFR 820.10(b)(1)–(2) renvoyant aux Parts 830 et 821 18 26 41 | Intégrer des supports UDI vérifiés dans la GUDID au sein des dossiers de dispositifs médicaux et vérifier les règles de suivi du Part 821 (si ordonné) |
| Environnement de travail et validation des logiciels | 21 CFR 820.70(c) / 820.70(i) | Articles 6.4.1 et 7.6 de la norme ISO 13485 (validation des logiciels de surveillance) 44 | Consigner les contrôles environnementaux de production et conserver les protocoles de validation, les données brutes et les critères de réussite/d'échec |
| Actions correctives fournisseurs et admissibilité | 21 CFR 820.50 / 820.100 + 820.1 | Articles 7.4 et 8.5.2 de la norme ISO 13485 + lien avec l'admissibilité à l'importation au titre du 21 CFR 820.1(a)/(c) 32 44 | Exiger des analyses documentées des causes profondes pour les SCAR et conserver des dossiers authentifiés en anglais |
Selon Pure Global, la réalisation d'un audit interne structuré de deux jours au regard de ces dispositions aide les fabricants étrangers à identifier et à corriger les écarts par rapport au QMSR avant toute expédition commerciale.
Architecture des déclarations ACE de la CBP, affirmations de conformité et droits de douane
Même une fois les démarches préalables à la mise sur le marché et les procédures FURLS auprès de la FDA accomplies, les cargaisons peuvent subir des retards lorsqu'un commissionnaire en douane transmet des données Partner Government Agency (PGA) inexactes dans l'Automated Commercial Environment (ACE) de l'U.S. Customs and Border Protection (CBP). La FDA procède à un contrôle électronique des déclarations d'entrée des dispositifs. Les données transmises par le déclarant sont énoncées dans le FDA Supplemental Guide for the Automated Commercial Environment/International Trade Data System, version 2.6, et dans les FDA Affirmations of Compliance for the Automated Commercial Environment 1 7.
Architecture des segments de message ACE : de PG01 à PG23
La FDA indique que les établissements étrangers dont les dispositifs sont importés doivent se conformer aux réglementations américaines applicables avant, pendant et après l'importation 47. Selon le chapitre 11 (Dispositifs médicaux) du Supplemental Guide v2.6, les déclarations commerciales de dispositifs exigent des éléments de données distincts répartis sur plusieurs segments de message 1 :
En-tête Programme et usage prévu PG01 : les déclarations commerciales indiquent l'agence gouvernementale FDA, le code programme DEV, le code de traitement NED (sans émission de rayonnement, applicable au thermomètre SDV et au tensiomètre DXN de VeloMed) ou RED (avec émission de rayonnement), ainsi que le code d'usage prévu 081.001 (importation commerciale standard d'un dispositif médical fini) 1.
Code produit FDA PG02 : transmet le qualificateur FDP portant le code produit FDA à 7 caractères (construit à partir du code industrie, de la classe, de la sous-classe, du PIC et du code produit, et vérifié via le Product Code Builder de la FDA) 1.
Origine du produit PG06 : transmet le type de source 39 (pays de production pour les dispositifs finis) ou 30 (pays d'origine pour les composants sous le code IUC 081.007), combiné au code pays ISO 2 lettres (CN pour VeloMed). Le code 294 peut indiquer qu'un pays a précédemment refusé les articles de la ligne 1.
Entités et coordonnées PG19, PG20 et PG21 : cinq rôles d'entité obligatoires s'appliquent aux dispositifs finis commerciaux standard (IUC 081.001) : MF (fabricant, dont le code pays dans PG20 doit être situé hors des États-Unis) ; DEQ (expéditeur) ; FD1 (importateur FDA / importateur officiel, accompagné obligatoirement dans PG21 du nom, du numéro de téléphone et de l'adresse électronique d'une personne physique) ; DII (importateur initial du dispositif) ; et DP (partie destinataire de la livraison) 1. Le tableau 11-11 du Supplemental Guide v2.6 précise que le DII doit disposer d'une adresse physique située aux États-Unis et que, même si un importateur initial est exempté d'enregistrement, son nom et son adresse aux États-Unis demeurent obligatoires dans PG19 1. La FDA privilégie le code d'identification d'entité 47 (numéro FEI, de 1 à 10 chiffres) au code 16 (numéro DUNS) 1.
Affirmations de conformité PG23 : identifiants transmis pour vérifier le statut d'enregistrement et d'autorisation préalable à la mise sur le marché dans les bases de données de la FDA 1 7.
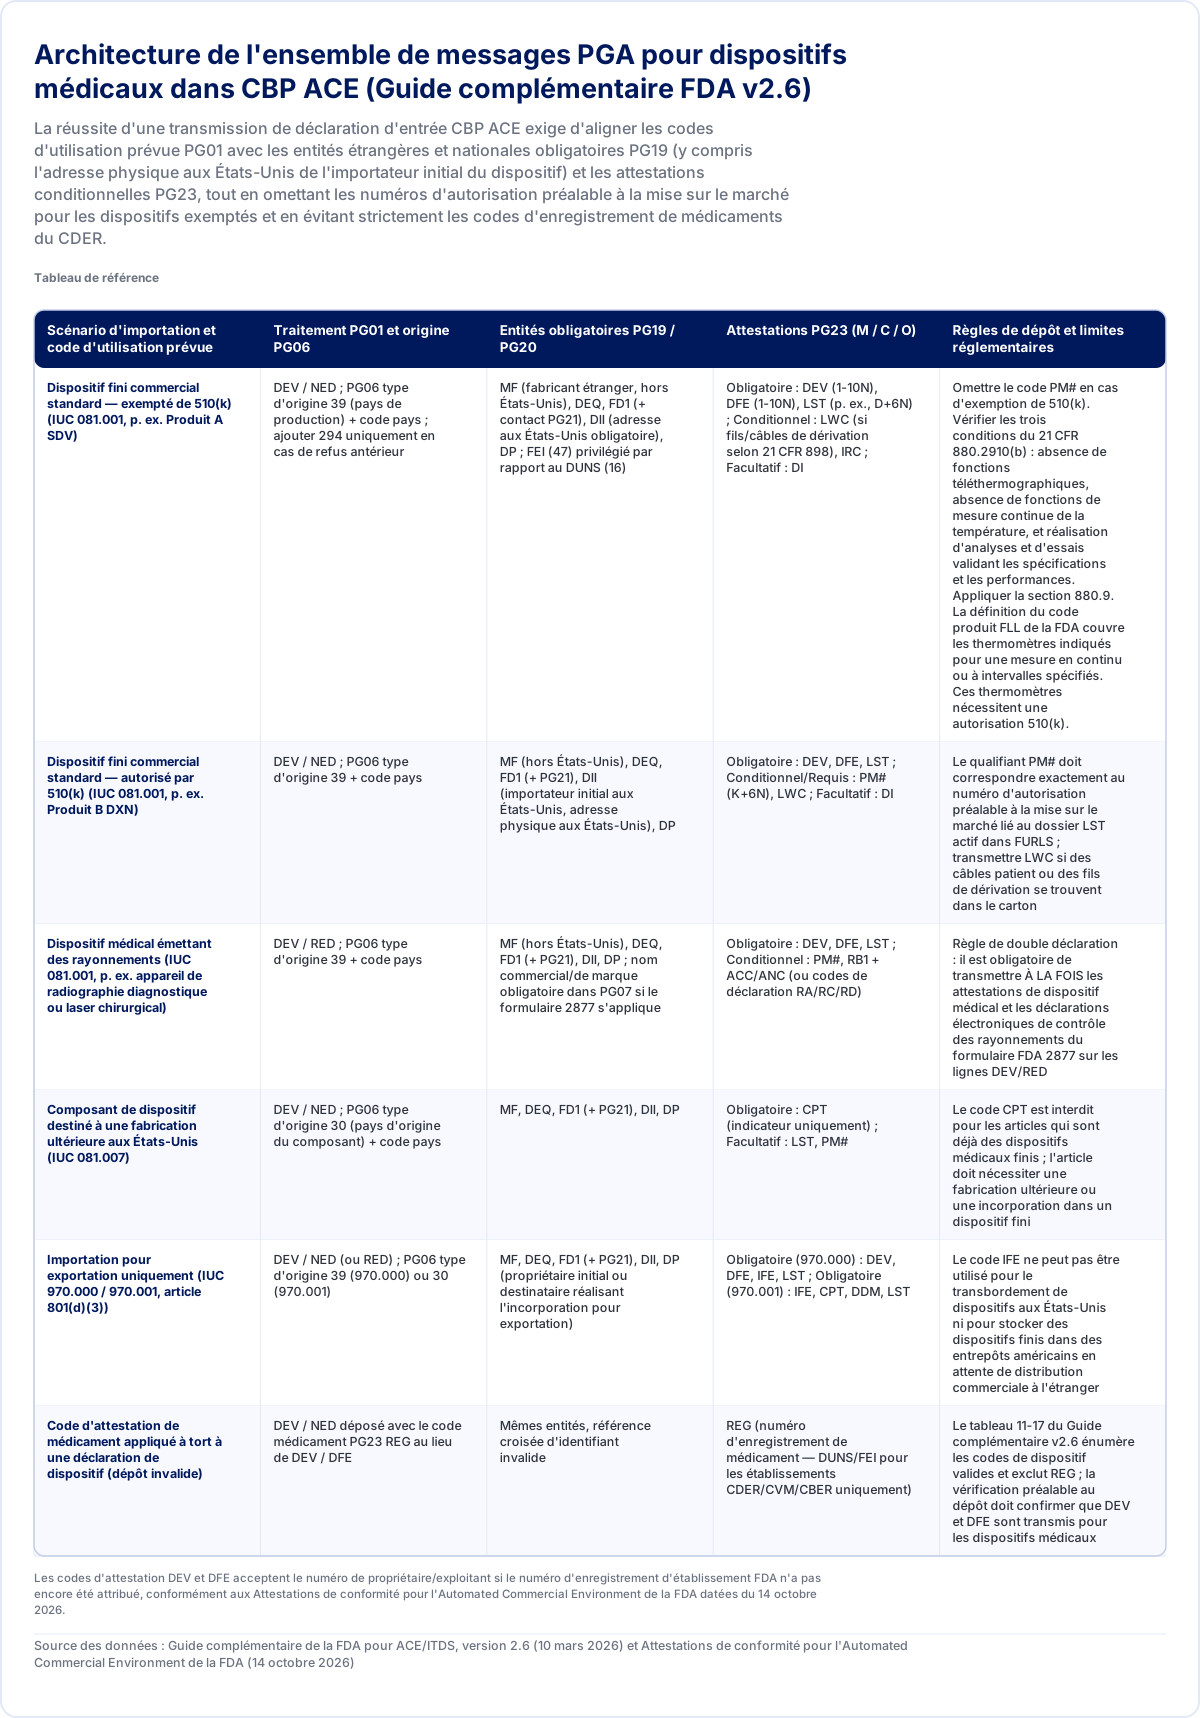
| Scénario d'importation et code d'utilisation prévue | Traitement PG01 et origine PG06 | Entités obligatoires PG19 / PG20 | Attestations PG23 (M / C / O) | Règles de dépôt et limites réglementaires |
|---|---|---|---|---|
| Dispositif fini commercial standard — exempté de 510(k) (IUC 081.001, p. ex. Produit A SDV) | DEV / NED ; PG06 type d'origine 39 (pays de production) + code pays ; ajouter 294 uniquement en cas de refus antérieur | MF (fabricant étranger, hors États-Unis), DEQ, FD1 (+ contact PG21), DII (adresse aux États-Unis obligatoire), DP ; FEI (47) privilégié par rapport au DUNS (16) | Obligatoire : DEV (1-10N), DFE (1-10N), LST (p. ex., D+6N) ; Conditionnel : LWC (si fils/câbles de dérivation selon 21 CFR 898), IRC ; Facultatif : DI | Omettre le code PM# en cas d'exemption de 510(k). Vérifier les trois conditions du 21 CFR 880.2910(b) : absence de fonctions téléthermographiques, absence de fonctions de mesure continue de la température, et réalisation d'analyses et d'essais validant les spécifications et les performances. Appliquer la section 880.9. La définition du code produit FLL de la FDA couvre les thermomètres indiqués pour une mesure en continu ou à intervalles spécifiés. Ces thermomètres nécessitent une autorisation 510(k). |
| Dispositif fini commercial standard — autorisé par 510(k) (IUC 081.001, p. ex. Produit B DXN) | DEV / NED ; PG06 type d'origine 39 + code pays | MF (hors États-Unis), DEQ, FD1 (+ PG21), DII (importateur initial aux États-Unis, adresse physique aux États-Unis), DP | Obligatoire : DEV, DFE, LST ; Conditionnel/Requis : PM# (K+6N), LWC ; Facultatif : DI | Le qualifiant PM# doit correspondre exactement au numéro d'autorisation préalable à la mise sur le marché lié au dossier LST actif dans FURLS ; transmettre LWC si des câbles patient ou des fils de dérivation se trouvent dans le carton |
| Dispositif médical émettant des rayonnements (IUC 081.001, p. ex. appareil de radiographie diagnostique ou laser chirurgical) | DEV / RED ; PG06 type d'origine 39 + code pays | MF (hors États-Unis), DEQ, FD1 (+ PG21), DII, DP ; nom commercial/de marque obligatoire dans PG07 si le formulaire 2877 s'applique | Obligatoire : DEV, DFE, LST ; Conditionnel : PM#, RB1 + ACC/ANC (ou codes de déclaration RA/RC/RD) | Règle de double déclaration : il est obligatoire de transmettre À LA FOIS les attestations de dispositif médical et les déclarations électroniques de contrôle des rayonnements du formulaire FDA 2877 sur les lignes DEV/RED |
| Composant de dispositif destiné à une fabrication ultérieure aux États-Unis (IUC 081.007) | DEV / NED ; PG06 type d'origine 30 (pays d'origine du composant) + code pays | MF, DEQ, FD1 (+ PG21), DII, DP | Obligatoire : CPT (indicateur uniquement) ; Facultatif : LST, PM# | Le code CPT est interdit pour les articles qui sont déjà des dispositifs médicaux finis ; l'article doit nécessiter une fabrication ultérieure ou une incorporation dans un dispositif fini |
| Importation pour exportation uniquement (IUC 970.000 / 970.001, article 801(d)(3)) | DEV / NED (ou RED) ; PG06 type d'origine 39 (970.000) ou 30 (970.001) | MF, DEQ, FD1 (+ PG21), DII, DP (propriétaire initial ou destinataire réalisant l'incorporation pour exportation) | Obligatoire (970.000) : DEV, DFE, IFE, LST ; Obligatoire (970.001) : IFE, CPT, DDM, LST | Le code IFE ne peut pas être utilisé pour le transbordement de dispositifs aux États-Unis ni pour stocker des dispositifs finis dans des entrepôts américains en attente de distribution commerciale à l'étranger |
| Code d'attestation de médicament appliqué à tort à une déclaration de dispositif (dépôt invalide) | DEV / NED déposé avec le code médicament PG23 REG au lieu de DEV / DFE | Mêmes entités, référence croisée d'identifiant invalide | REG (numéro d'enregistrement de médicament — DUNS/FEI pour les établissements CDER/CVM/CBER uniquement) | Le tableau 11-17 du Guide complémentaire v2.6 énumère les codes de dispositif valides et exclut REG ; la vérification préalable au dépôt doit confirmer que DEV et DFE sont transmis pour les dispositifs médicaux |
Les codes d'attestation DEV et DFE acceptent le numéro de propriétaire/exploitant si le numéro d'enregistrement d'établissement FDA n'a pas encore été attribué, conformément aux Attestations de conformité pour l'Automated Commercial Environment de la FDA datées du 14 octobre 2026.
Source des données : Guide complémentaire de la FDA pour ACE/ITDS, version 2.6 (10 mars 2026) et Attestations de conformité pour l'Automated Commercial Environment de la FDA (14 octobre 2026)
Exigences du guide ACE et du manuel AofC envers le commissionnaire en douane
Le recoupement du Supplemental Guide v2.6 avec l'édition du 14 octobre 2026 des Affirmations of Compliance for the Automated Commercial Environment met en évidence trois règles déclaratives clés pour lesquelles les erreurs du commissionnaire en douane peuvent entraîner un blocage en douane 1 7 :
Code médicament REG inapplicable : dans les Affirmations of Compliance for the Automated Commercial Environment de la FDA, REG désigne un numéro d'enregistrement de médicament (d'établissement) destiné aux établissements relevant du CDER, du CVM ou du CBER 7. Le tableau 11-17 de l'ACE Supplemental Guide répertorie les codes d'affirmation valides pour les dispositifs médicaux et omet REG 1. Les déclarations de dispositifs doivent transmettre DEV (numéro d'enregistrement du fabricant étranger) et DFE (numéro d'enregistrement de l'exportateur étranger) 1 7. Les Affirmations of Compliance for the Automated Commercial Environment de la FDA précisent que les codes d'affirmation DEV et DFE acceptent le numéro de propriétaire/exploitant (Owner/Operator Number) si le numéro d'enregistrement n'a pas encore été attribué 7.
Cohérence du numéro préalable à la mise sur le marché (PM#) : pour l'IUC 081.001, les codes DEV, DFE et LST (numéro d'inscription au listing, par exemple préfixe D suivi de 6 chiffres) sont obligatoires 1 7. Le code PM# (numéro préalable à la mise sur le marché : numéro K pour 510(k), numéro P pour PMA, numéro DEN pour De Novo) est conditionnel : il doit être omis pour les dispositifs exemptés de procédure 510(k), tels que le thermomètre SDV de VeloMed, mais est strictement exigé pour les dispositifs autorisés via 510(k), comme le Produit B (DXN) 1 7. Les Affirmations of Compliance for the Automated Commercial Environment de la FDA notent que « le numéro préalable à la mise sur le marché doit toujours être le numéro figurant sur l'enregistrement de listing » 7. Si des fils de dérivation d'électrodes ou des câbles patient sont inclus, l'affirmation LWC doit être transmise afin de certifier la conformité aux normes de performance du 21 CFR Part 898 7.
Interdiction d'entreposer des dispositifs finis sous le code IFE : les importateurs ne peuvent pas utiliser le code AofC IFE (importation en vue d'exportation au titre de l'article 801(d)(3) du FD&C Act, IUC 970.000 ou 970.001) pour stocker des dispositifs finis dans des entrepôts américains en attente d'une distribution à l'étranger. Les Affirmations of Compliance for the Automated Commercial Environment de la FDA excluent le transbordement et le stockage de dispositifs finis dans des entrepôts américains 7.
Exemple de jeu de données maître ACE pour le commissionnaire en douane : Produit A vs Produit B
Afin d'éviter tout retard à l'entrée sur le territoire, les fabricants doivent remettre aux commissionnaires en douane une fiche de données maîtres vérifiée avant l'expédition du conteneur 1 7 :
| Segment et élément de données ACE | Objet opérationnel (Guide complémentaire v2.6) | Produit A (VeloTemp IR-200, exempté SDV) | Produit B (VeloPress BP-400, autorisé DXN) |
|---|---|---|---|
| PG01 Données d'en-tête | Agence, programme, code de traitement, code d'utilisation prévue | FDA / DEV / NED / 081.001 | FDA / DEV / NED / 081.001 |
| PG02 Code produit FDA | Type d'article P. FDP est le qualificateur du code produit. | Construire et vérifier le code à sept caractères du thermomètre clinique dans le Product Code Builder de la FDA avant d'émettre la fiche. | Construire et vérifier le code à sept caractères du tensiomètre non invasif dans le Product Code Builder de la FDA avant d'émettre la fiche. |
| PG06 Données d'origine | Type de source + Code pays ISO 2 lettres | 39 (Pays de production) + CN ; ajouter 294 uniquement en cas de refus antérieur | 39 (Pays de production) + CN ; ajouter 294 uniquement en cas de refus antérieur |
| PG19 / PG20 Entités obligatoires | Entités juridiques et adresses physiques (code FEI 47 privilégié) | MF (usine de Suzhou, CN), DEQ (Suzhou, CN), FD1 (IOR, US), DII (importateur initial aux États-Unis, adresse physique US obligatoire), DP (destinataire, US) | MF (usine de Suzhou, CN), DEQ (Suzhou, CN), FD1 (IOR, US), DII (importateur initial aux États-Unis, adresse physique US obligatoire), DP (destinataire, US) |
| PG21 Coordonnées du contact | Contact individuel pour les communications portuaires de la FDA | Nom du contact individuel FD1, téléphone, courriel ; contact du courtier PK facultatif | Nom du contact individuel FD1, téléphone, courriel ; contact du courtier PK facultatif |
| PG23 AofC obligatoires | Numéros d'enregistrement et de référencement d'établissement | DEV (n° d'enregistrement de Suzhou ou n° de propriétaire/exploitant), DFE (numéro d'enregistrement de l'entreprise exportatrice, ou numéro de propriétaire/exploitant si la FDA n'a pas attribué le numéro d'enregistrement. Lorsque la même entreprise fabrique et exporte, confirmer la valeur à déclarer avec le courtier par rapport aux lignes directrices de la FDA et à son dossier d'enregistrement), LST (n° de référencement FURLS) | DEV (n° d'enregistrement de Suzhou ou n° de propriétaire/exploitant), DFE (numéro d'enregistrement de l'entreprise exportatrice, ou numéro de propriétaire/exploitant si la FDA n'a pas attribué le numéro d'enregistrement. Lorsque la même entreprise fabrique et exporte, confirmer la valeur à déclarer avec le courtier par rapport aux lignes directrices de la FDA et à son dossier d'enregistrement), LST (n° de référencement FURLS) |
| PG23 AofC conditionnelles | Affirmations de conformité propres à la voie réglementaire | **PM# omis ** (exempté en vertu de 21 CFR 880.2910(b) et 880.9) ; ** DI ** (UDI) facultatif | PM# requis ** (numéro K autorisé correspondant au dossier de référencement) ; ** LWC ** si des câbles patient sont inclus ; ** DI facultatif |
| PG23 Codes exclus | Codes d'affirmation interdits ou inapplicables | Omettre le code médicament REG ; omettre IFE (mise en attente de dispositifs finis interdite) | Omettre le code médicament REG ; omettre IFE (mise en attente de dispositifs finis interdite) |
Alerte à l'importation 89-08 et procédures de rétention portuaire
Lorsque la FDA détermine qu'un fabricant étranger ou un produit a expédié des dispositifs non approuvés, elle peut inscrire l'entité sur la liste rouge de l'alerte à l'importation 89-08 (Rétention sans examen physique des dispositifs sans PMA ou IDE approuvé et autres dispositifs non substantiellement équivalents ou sans 510(k)) 14. Conformément à la documentation publiée relative à l'alerte, les divisions de la FDA peuvent retenir, sans examen physique, les expéditions de produits inscrits sur la liste rouge en vertu de l'article 801(a) du FD&C Act 14.
Si une expédition est retenue en vertu de l'alerte à l'importation 89-08, la libération suit les procédures définies dans le Regulatory Procedures Manual de la FDA (chapitre 9 du RPM) et dans la documentation publiée relative à l'alerte 14. Pure Global recommande le protocole séquentiel suivant :
Triage de l'envoi (formulaire FDA 766) : en vertu de la section 9-12 du RPM, l'importateur ou le destinataire peut soumettre le formulaire FDA 766 (demande d'autorisation de réétiquetage ou d'exécution d'une autre action visant à mettre l'article en conformité) au responsable de la conformité de la division locale de la FDA, dossier que l'équipe Imports and Registration & Listing Team (IRLT) du CDRH examine pour validation 14. Les dispositifs non approuvés dépourvus de l'autorisation 510(k) requise et ne pouvant être mis en conformité doivent être exportés ou détruits sous la supervision du CBP et de la FDA.
Audit des allégations commerciales : Pure Global recommande de passer en revue l'ensemble des fiches produits publiques en anglais, des interfaces d'application et des manuels d'utilisation afin de supprimer les allégations non approuvées dépassant les limites de l'exemption (par exemple, ramener les allégations de surveillance continue de la fièvre à une mesure intermittente).
Remédiation de la conformité sous-jacente : traiter le motif de la rétention. Lorsqu'une autorisation est requise, mener à bien la procédure 510(k) 4. Résoudre tout autre problème distinct lié à la qualité ou à l'enregistrement conformément aux exigences applicables 40 28.
Demande de retrait (RPM 9-8) : soumettre une demande formelle de retrait de la DWPE à la Division of Import Operations (DIO) de la FDA, qui assure la coordination avec l'IRLT du CDRH, en fournissant les preuves de la correction des opérations et de la conformité des expéditions ultérieures 14.
Pré-audit des déclarations d'entrée : Pure Global recommande de pré-auditer les ensembles de messages ACE ultérieurs avant la remise à l'exportation afin de garantir leur alignement actif avec FURLS 1.
Classification tarifaire américaine et vérifications au titre du chapitre 99
Les classifications candidates et les vérifications des droits de douane américains ci-dessous reflètent le tarif douanier et les avis disponibles au 13 novembre 2026. Confirmer le produit exact et l'origine auprès du courtier avant la remise de l'envoi. En cas d'incertitude sur la classification, envisager de demander une décision contraignante du CBP. Consigner la classification tarifaire et le code produit FDA dans des champs distincts 48 49 50.
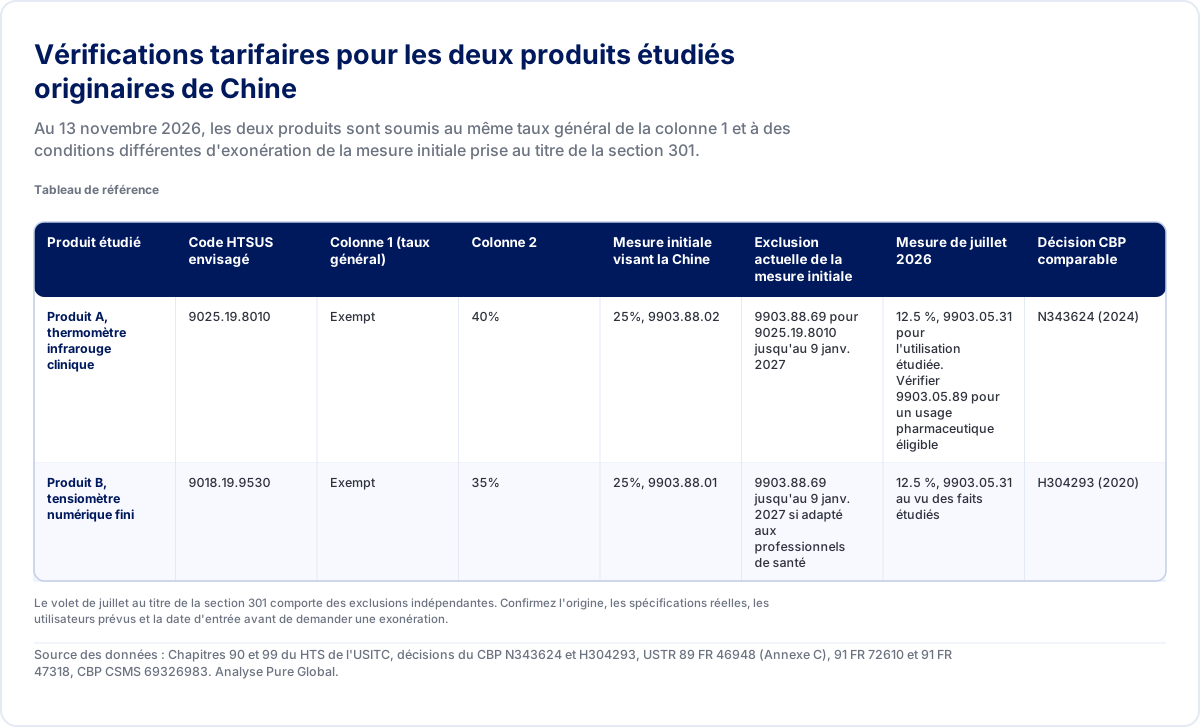
| Produit étudié | Code HTSUS envisagé | Colonne 1 (taux général) | Colonne 2 | Mesure initiale visant la Chine | Exclusion actuelle de la mesure initiale | Mesure de juillet 2026 | Décision CBP comparable |
|---|---|---|---|---|---|---|---|
| Produit A, thermomètre infrarouge clinique | 9025.19.8010 | Exempt | 40% | 25%, 9903.88.02 | 9903.88.69 pour 9025.19.8010 jusqu'au 9 janv. 2027 | 12.5 %, 9903.05.31 pour l'utilisation étudiée. Vérifier 9903.05.89 pour un usage pharmaceutique éligible | N343624 (2024) |
| Produit B, tensiomètre numérique fini | 9018.19.9530 | Exempt | 35% | 25%, 9903.88.01 | 9903.88.69 jusqu'au 9 janv. 2027 si adapté aux professionnels de santé | 12.5 %, 9903.05.31 au vu des faits étudiés | H304293 (2020) |
Le volet de juillet au titre de la section 301 comporte des exclusions indépendantes. Confirmez l'origine, les spécifications réelles, les utilisateurs prévus et la date d'entrée avant de demander une exonération.
Source des données : Chapitres 90 et 99 du HTS de l'USITC, décisions du CBP N343624 et H304293, USTR 89 FR 46948 (Annexe C), 91 FR 72610 et 91 FR 47318, CBP CSMS 69326983. Analyse Pure Global.
Produit A, thermomètre clinique infrarouge. Sous-position candidate 9025.19.80, ligne statistique 9025.19.8010. Le taux général de la colonne 1 est en franchise (Free) et celui de la colonne 2 est de 40 % 48. La décision comparable N343624 du CBP a appliqué le taux initial de la liste 2 Chine de 25 % au titre de la position 9903.88.02 49. L'exclusion actuelle désigne l'intégralité de la ligne statistique 9025.19.8010 en vertu de la note américaine 20(vvv)(ii)(1) et de la position 9903.88.69. Elle s'applique jusqu'au 9 janvier 2027 à 11:59 p.m. (heure de l'Est) 51 52.
Produit B, tensiomètre numérique de bras fini. Sous-position candidate 9018.19.95, ligne statistique 9018.19.9530. Le taux général de la colonne 1 est en franchise (Free) et celui de la colonne 2 est de 35 %. Utiliser la ligne 9018.19.9560 décrite séparément pour classer les pièces et accessoires, le cas échéant 48. Dans la décision H304293, le CBP a appliqué le taux initial de la liste 1 Chine de 25 % au titre de la position 9903.88.01, sous réserve des exclusions 50. La position 9903.88.69 et la note 20(vvv)(i)(35) couvrent les tensiomètres adaptés à une utilisation par des professionnels de santé relevant de la ligne 9018.19.9530, jusqu'à la même date de janvier. Vérifier les spécifications et les utilisateurs prévus avant de revendiquer cette exclusion. Si le dispositif examiné ne répond pas à cette description, appliquer le taux de 25 % au titre de la mesure initiale 51 52.
La mesure distincte de juillet 2026 au titre de l'article 301 applique par défaut aux marchandises d'origine chinoise un droit de 12.5 % au titre de la position 9903.05.31, sous réserve des exemptions prévues par cette mesure 53 54. La ligne 9025.19.80 du produit A figure dans la liste relative à l'usage pharmaceutique de la note américaine 52(e). L'exclusion correspondante 9903.05.89 exige également un usage pharmaceutique. Un thermomètre clinique ordinaire ne peut bénéficier de cette exclusion que si l'expédition remplit cette condition d'utilisation. La ligne 9018.19.95 du produit B est absente des listes générales de produits applicables examinées. Modéliser un taux de 12.5 % pour les entrées commerciales ordinaires des deux produits sur la base des faits exposés. L'exclusion antérieure de la liste Chine ne supprime pas le droit distinct de juillet 53 54.
Pour une valeur en douane de 10,000 $ et les utilisations cliniques courantes indiquées, les deux strates au titre de la section 301 dans cet exemple donnent 1,250 $ pour le Produit A pendant la fenêtre d'exclusion initiale. Pour le Produit B, elles donnent 1,250 $ avec l'exclusion pour usage professionnel ou 3,750 $ sans celle-ci. Si l'exclusion expire comme prévu après le 9 janvier 2027, appliquez les deux strates de 25 % et de 12.5 % aux exemples cliniques courants, soit 3,750 $ pour l'un ou l'autre produit pour une valeur en douane de 10,000 $. Selon le calendrier modélisé, le Produit B entrerait après cette date. Le calcul exclut les droits antidumping et compensateurs, les frais de douane et les mesures au titre de la section 232. Les taux proviennent de la mesure et de l'exclusion plus anciennes au titre de la section 301 48 51 52 et de la mesure de juillet 53 54. Selon la vérification effectuée le 13 novembre 2026, la liste du département du Commerce comprenait une enquête au titre de la section 232 portant sur les équipements médicaux, les dispositifs médicaux, les consommables et les EPI 55.
Redevances utilisateurs MDUFA de la FDA, honoraires commerciaux de Pure Global et budget détaillé sur 3 ans
L’établissement d’un budget commercial exige de prendre en compte les redevances utilisateurs en vigueur de la FDA, l’éligibilité au statut de petite entreprise, les honoraires des services commerciaux ainsi que les engagements continus liés aux mandataires étrangers sur les marchés cibles.
Redevances utilisateurs MDUFA de la FDA : tarifs de l’exercice fiscal 2026 par rapport aux tarifs en vigueur pour l’exercice fiscal 2027
Les exercices fiscaux opérationnels de la FDA s’étendent du 1er octobre au 30 septembre. Les dossiers soumis et les enregistrements effectués à compter du 1er octobre 2026 relèvent des tarifs de redevances utilisateurs MDUFA V en vigueur pour l’exercice fiscal 2027 (publiés au 91 FR 48134, applicables du 1er octobre 2026 au 30 septembre 2027) 5, lesquels reflètent des hausses par rapport aux tarifs de l’exercice fiscal 2026 (publiés sous la référence 2025-14412) 56 :
| Catégorie de redevance MDUFA de la FDA | Tarif standard EF 2026 | Petite entreprise EF 2026 (<= $100M) | Tarif standard en vigueur EF 2027 5 | Petite entreprise en vigueur EF 2027 5 | Ajustement tarifaire annuel et exclusions légales |
|---|---|---|---|---|---|
| Enregistrement annuel d’établissement | $11,423 56 | Aucune réduction ($11,423) | $13,785 | Aucune réduction ($13,785) | +20.7 % en glissement annuel ; s’applique aux fabricants étrangers et aux importateurs initiaux distincts 5 24 |
| Notification préalable à la mise sur le marché 510(k) | $26,067 | $6,517 | $28,653 | $7,163 | +9.9 % en glissement annuel ; l’exonération pour première demande (seuil de $30M) exclut les dossiers 510(k) 5 19 |
| Demande d’informations 513(g) | $7,820 | $3,910 | $8,596 | $4,298 | +9.9 % en glissement annuel ; demande facultative de confirmation de classification 5 |
| Demande de classification De Novo | $173,782 | $43,446 | $191,020 | $47,755 | +9.9 % en glissement annuel 5 |
| Approbation préalable à la mise sur le marché (PMA) | $579,272 | $144,818 | $636,732 | $159,183 | +9.9 % en glissement annuel ; l’exonération pour première demande (seuil de $30M) s’applique aux demandes PMA/PDP/BLA/PMR 5 19 |
Le programme Small Business Determination (détermination du statut de petite entreprise) de la FDA s’appuie sur les recettes brutes ou le chiffre d’affaires de l’exercice fiscal le plus récent, cumulés pour le demandeur et ses entités affiliées nationales et étrangères. Le seuil donnant droit aux tarifs réduits pour les demandes ou rapports éligibles est inférieur ou égal à $100 millions. Pour un demandeur étranger, le formulaire FDA 3602N requiert des attestations distinctes de l’autorité fiscale nationale (section III) pour le demandeur et pour chaque entité affiliée étrangère lorsque cette autorité existe, ainsi que la dernière déclaration fédérale américaine d’impôt sur le revenu pour chaque entité affiliée américaine. L’objectif de délai d’examen publié par la FDA est de 60 jours calendaires à compter de la réception 19. Deux règles d’exonération sont également déterminantes :
Aucune réduction SBD sur l’enregistrement d’établissement : la redevance annuelle standard d’enregistrement d’établissement est de $13,785 pour les petites entreprises 5 19. L’exonération de la redevance annuelle d’enregistrement est réservée aux entreprises dont les recettes ou le chiffre d’affaires cumulés, incluant les entités affiliées nationales et étrangères, sont inférieurs ou égaux à $1 million, qui justifient de difficultés financières et fournissent la preuve du paiement de la redevance d’enregistrement et de l’enregistrement au titre d’un exercice fiscal antérieur sous leur numéro de propriétaire/exploitant (owner/operator) FDA 5 19.
L’exonération pour la première demande préalable à la mise sur le marché exclut le 510(k) : l’exonération légale applicable au premier dossier préalable à la mise sur le marché d’une entreprise (accessible lorsque les recettes ou le chiffre d’affaires cumulés, incluant les entités affiliées nationales et étrangères, sont inférieurs ou égaux à $30 millions et que ni le demandeur ni aucune entité affiliée n’a précédemment soumis de première demande ou de premier rapport préalable à la mise sur le marché éligible) est limitée aux demandes PMA, PDP, BLA et PMR ; les notifications 510(k) en sont exclues 5 19.
Grille tarifaire des services commerciaux de Pure Global (2026)
L’exécution réglementaire commerciale implique des prestations de conseil modulaires et des contrats de représentation locale. Les honoraires vérifiés publiquement et les forfaits standards de planification incluent Tarifs des services réglementaires de Pure Global (Pure Global) Agent américain FDA de Pure Global pour les entreprises de dispositifs médicaux (révisé le 15 oct. 2026) (Pure Global) Accès au marché américain des dispositifs médicaux de Pure Global (Pure Global) :
Évaluation de la voie réglementaire aux États-Unis (forfait projet fixe de $5,000, grille tarifaire principale Pure Global, 2026) : vérifie les codes de classification, évalue les limites d’exemption des sections 21 CFR 8xx.9 et 880.2910(b), identifie les dispositifs prédicats et établit les exigences en matière d’essais.
Représentation en tant qu’agent américain FDA ($1,000/an, tarif public) : accompagnement pour l’enregistrement initial et annuel d’établissement et le référencement des dispositifs dans FURLS, assistance au traitement des redevances utilisateurs annuelles, et gestion des communications en qualité d’agent américain (21 CFR 807.40) et de correspondant officiel (Official Correspondent) Tarifs des services réglementaires de Pure Global (Pure Global) Agent américain FDA de Pure Global pour les entreprises de dispositifs médicaux (révisé le 15 oct. 2026) (Pure Global). Exclut la constitution du dossier 510(k), les essais en laboratoire, les déclarations de matériovigilance (MDR) et les obligations commerciales de l’importateur initial Agent américain FDA de Pure Global pour les entreprises de dispositifs médicaux (révisé le 15 oct. 2026) (Pure Global).
Stratégie Q-Submission FDA et accompagnement aux réunions ($10,000–$15,000, grille tarifaire principale Pure Global, 2026) : préparation de la documentation de pré-soumission et gestion des réunions avec la FDA.
Constitution et soumission du dossier 510(k) FDA ($15,000–$20,000, grille tarifaire principale Pure Global, 2026) : préparation intégrale du dossier eSTAR et gestion de la soumission pour le Produit B, hors essais externes et redevances utilisateurs MDUFA.
Conseil et formation RA/QA ($250/heure, grille tarifaire principale Pure Global, 2026) : analyses des écarts QMSR, mise en conformité des procédures de gestion des réclamations et de déclaration MDR, et préparation aux inspections.
Représentation multi-marchés (durée contractuelle standard de 3 ans) Tarifs des services réglementaires de Pure Global (Pure Global) : mandataire dans l’Union européenne (EU AR) à $2,000/an pour un groupe de dispositifs Tarifs des services réglementaires de Pure Global (Pure Global) ou $2,500/an pour deux groupes (grille tarifaire principale Pure Global, 2026), associé à la constitution du plan/rapport d’évaluation clinique selon le RDM UE (CEP/CER) ($18,000 pour la constitution à $25,000 pour la constitution et la rédaction en classe IIa, grille tarifaire principale Pure Global, 2026) ; personne responsable au Royaume-Uni (UKRP) à $2,000/an pour un enregistrement Tarifs des services réglementaires de Pure Global (Pure Global) ou $2,500/an pour deux enregistrements (grille tarifaire principale Pure Global, 2026) ; sponsor australien (Australian Sponsor) à $2,000/an pour un enregistrement Tarifs des services réglementaires de Pure Global (Pure Global) ou $2,500/an pour deux enregistrements (grille tarifaire principale Pure Global, 2026) ; et constitution du dossier d’homologation des dispositifs médicaux de Santé Canada (MDL) ($8,000–$10,000 pour la classe II, grille tarifaire principale Pure Global, 2026). Les contrats standards de représentation locale reflètent un engagement contractuel de trois ans (les contrats d’un an font l’objet d’une majoration de 50 % en année 1) Tarifs des services réglementaires de Pure Global (Pure Global). Les frais de laboratoires d’essais, d’essais cliniques et les redevances des autorités réglementaires sont exclus de ces honoraires commerciaux.
Budget réglementaire détaillé sur 3 ans (redevances utilisateurs de la FDA et tarifs catalogue de Pure Global) : Produit A vs Produit B
Remarque : le budget ci-dessous modélise uniquement les redevances d'utilisation de la FDA majorées des tarifs catalogue de Pure Global. Les essais en laboratoire externe (par exemple, CEM, sécurité électrique, biocompatibilité), les frais de certification des organismes notifiés, les redevances des autorités nationales hors États-Unis et les honoraires fixes des distributeurs commerciaux ne sont pas inclus dans cette base de référence. Les projections sur trois ans supposent que le tarif en vigueur de la FDA pour l'exercice 2027 (13,785 $/an) reste constant sur l'ensemble de la période ; les tarifs des exercices ultérieurs 2028 et 2029 ne sont pas publiés. La classification hors États-Unis suppose une classe IIa au titre du règlement EU MDR et une classe II au titre du Règlement canadien sur les dispositifs médicaux.
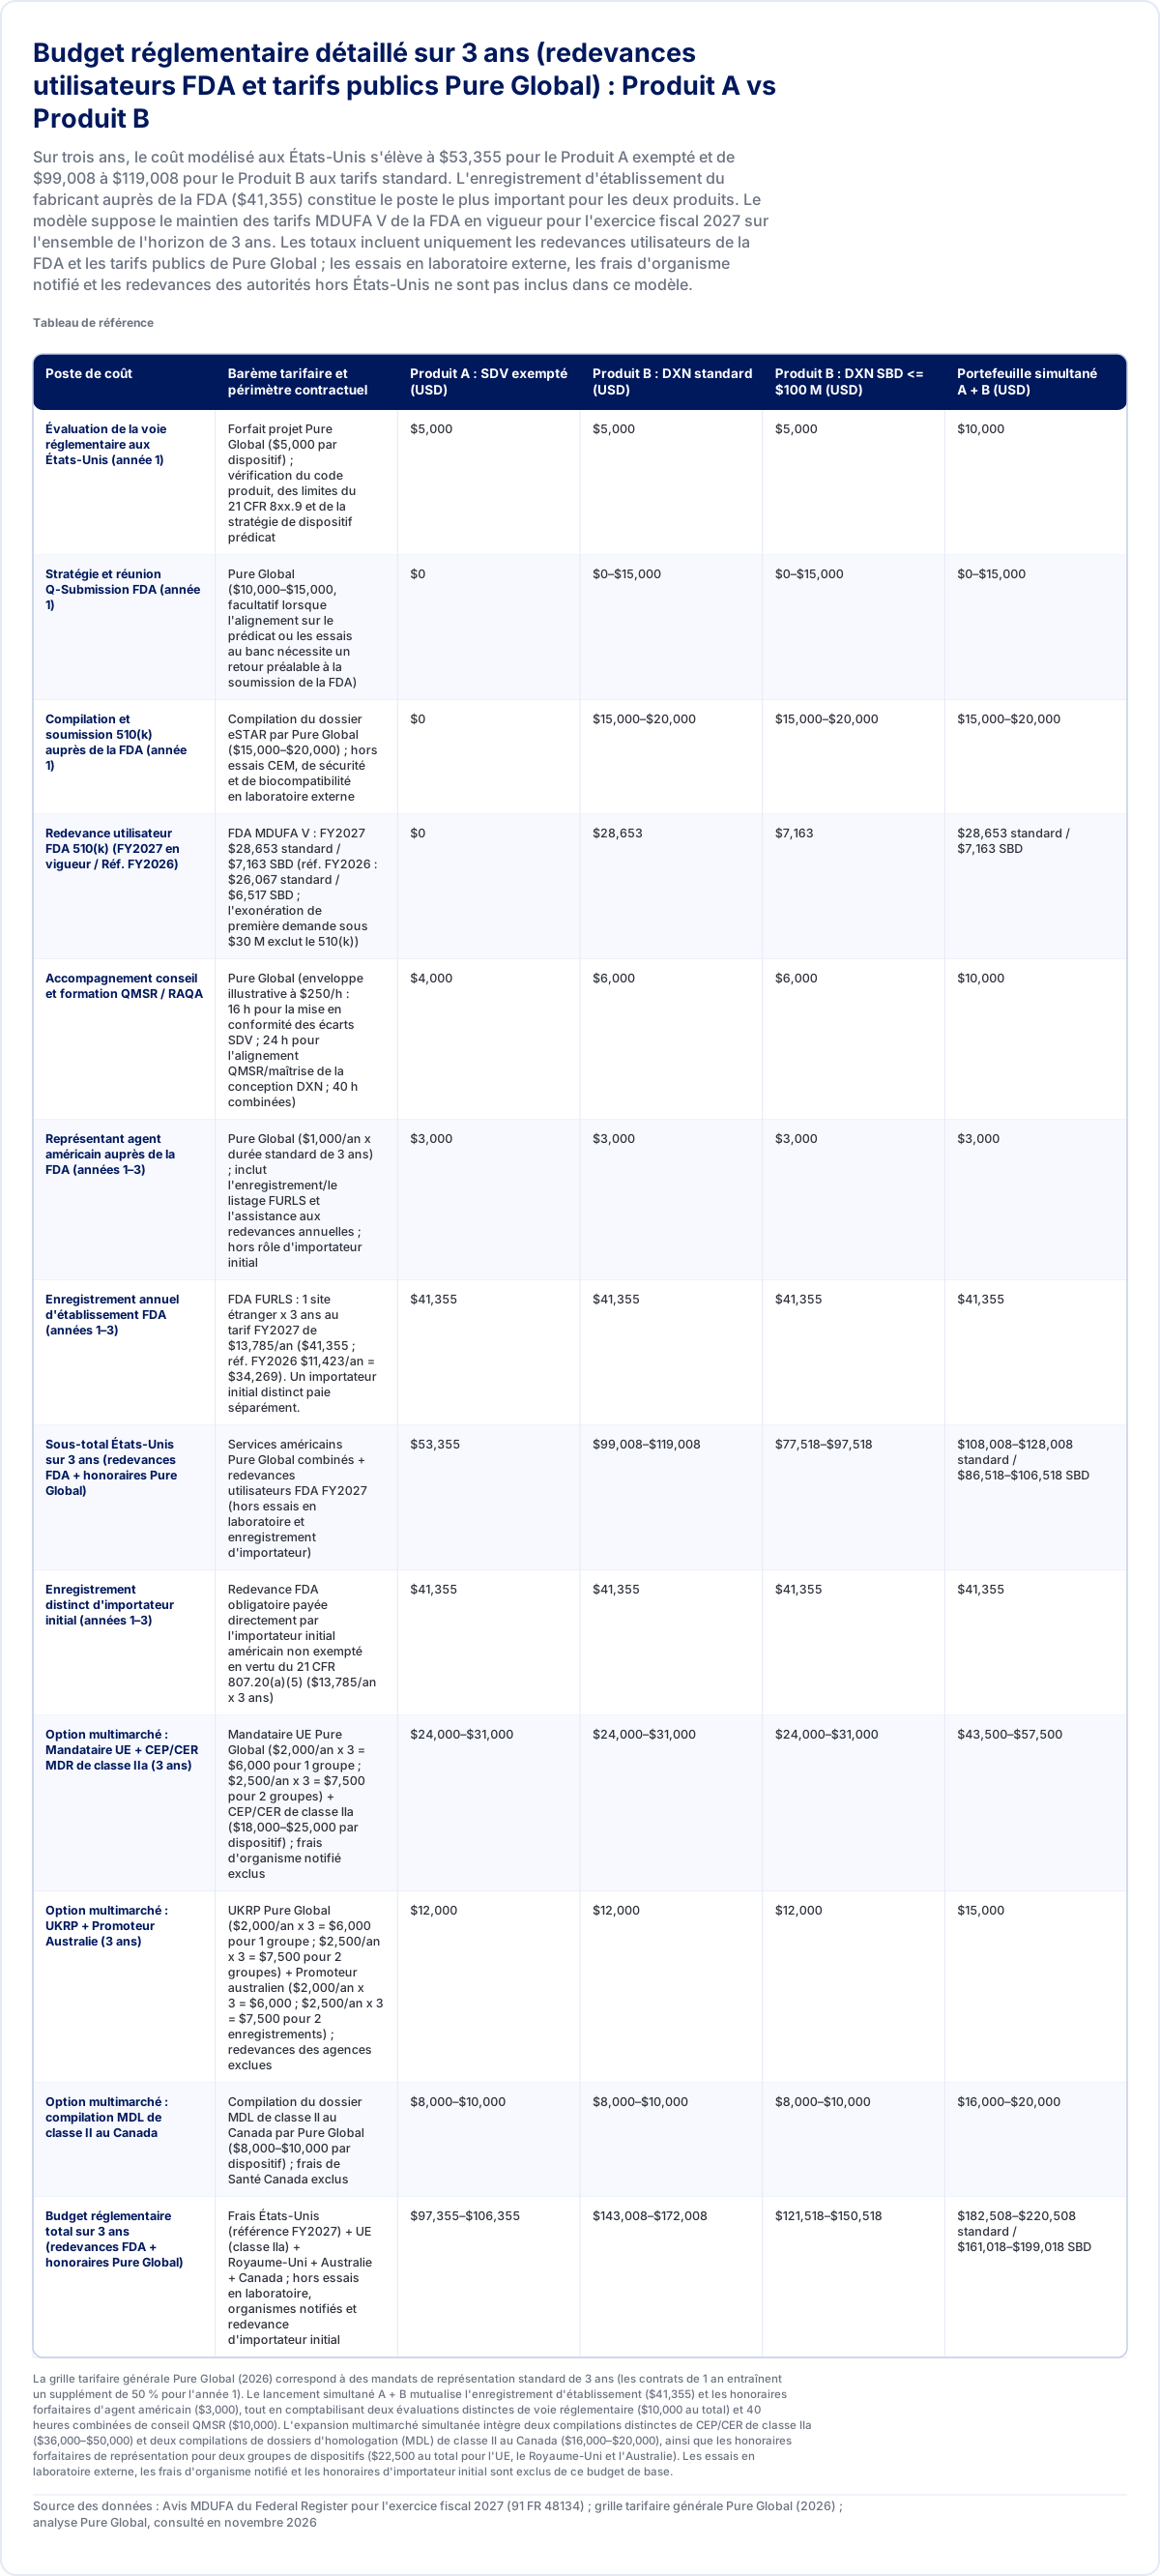
| Poste de coût | Barème tarifaire et périmètre contractuel | Produit A : SDV exempté (USD) | Produit B : DXN standard (USD) | Produit B : DXN SBD <= $100 M (USD) | Portefeuille simultané A + B (USD) |
|---|---|---|---|---|---|
| Évaluation de la voie réglementaire aux États-Unis (année 1) | Forfait projet Pure Global ($5,000 par dispositif) ; vérification du code produit, des limites du 21 CFR 8xx.9 et de la stratégie de dispositif prédicat | $5,000 | $5,000 | $5,000 | $10,000 |
| Stratégie et réunion Q-Submission FDA (année 1) | Pure Global ($10,000–$15,000, facultatif lorsque l'alignement sur le prédicat ou les essais au banc nécessite un retour préalable à la soumission de la FDA) | $0 | $0–$15,000 | $0–$15,000 | $0–$15,000 |
| Compilation et soumission 510(k) auprès de la FDA (année 1) | Compilation du dossier eSTAR par Pure Global ($15,000–$20,000) ; hors essais CEM, de sécurité et de biocompatibilité en laboratoire externe | $0 | $15,000–$20,000 | $15,000–$20,000 | $15,000–$20,000 |
| Redevance utilisateur FDA 510(k) (FY2027 en vigueur / Réf. FY2026) | FDA MDUFA V : FY2027 $28,653 standard / $7,163 SBD (réf. FY2026 : $26,067 standard / $6,517 SBD ; l'exonération de première demande sous $30 M exclut le 510(k)) | $0 | $28,653 | $7,163 | $28,653 standard / $7,163 SBD |
| Accompagnement conseil et formation QMSR / RAQA | Pure Global (enveloppe illustrative à $250/h : 16 h pour la mise en conformité des écarts SDV ; 24 h pour l'alignement QMSR/maîtrise de la conception DXN ; 40 h combinées) | $4,000 | $6,000 | $6,000 | $10,000 |
| Représentant agent américain auprès de la FDA (années 1–3) | Pure Global ($1,000/an x durée standard de 3 ans) ; inclut l'enregistrement/le listage FURLS et l'assistance aux redevances annuelles ; hors rôle d'importateur initial | $3,000 | $3,000 | $3,000 | $3,000 |
| Enregistrement annuel d'établissement FDA (années 1–3) | FDA FURLS : 1 site étranger x 3 ans au tarif FY2027 de $13,785/an ($41,355 ; réf. FY2026 $11,423/an = $34,269). Un importateur initial distinct paie séparément. | $41,355 | $41,355 | $41,355 | $41,355 |
| Sous-total États-Unis sur 3 ans (redevances FDA + honoraires Pure Global) | Services américains Pure Global combinés + redevances utilisateurs FDA FY2027 (hors essais en laboratoire et enregistrement d'importateur) | $53,355 | $99,008–$119,008 | $77,518–$97,518 | $108,008–$128,008 standard / $86,518–$106,518 SBD |
| Enregistrement distinct d'importateur initial (années 1–3) | Redevance FDA obligatoire payée directement par l'importateur initial américain non exempté en vertu du 21 CFR 807.20(a)(5) ($13,785/an x 3 ans) | $41,355 | $41,355 | $41,355 | $41,355 |
| Option multimarché : Mandataire UE + CEP/CER MDR de classe IIa (3 ans) | Mandataire UE Pure Global ($2,000/an x 3 = $6,000 pour 1 groupe ; $2,500/an x 3 = $7,500 pour 2 groupes) + CEP/CER de classe IIa ($18,000–$25,000 par dispositif) ; frais d'organisme notifié exclus | $24,000–$31,000 | $24,000–$31,000 | $24,000–$31,000 | $43,500–$57,500 |
| Option multimarché : UKRP + Promoteur Australie (3 ans) | UKRP Pure Global ($2,000/an x 3 = $6,000 pour 1 groupe ; $2,500/an x 3 = $7,500 pour 2 groupes) + Promoteur australien ($2,000/an x 3 = $6,000 ; $2,500/an x 3 = $7,500 pour 2 enregistrements) ; redevances des agences exclues | $12,000 | $12,000 | $12,000 | $15,000 |
| Option multimarché : compilation MDL de classe II au Canada | Compilation du dossier MDL de classe II au Canada par Pure Global ($8,000–$10,000 par dispositif) ; frais de Santé Canada exclus | $8,000–$10,000 | $8,000–$10,000 | $8,000–$10,000 | $16,000–$20,000 |
| Budget réglementaire total sur 3 ans (redevances FDA + honoraires Pure Global) | Frais États-Unis (référence FY2027) + UE (classe IIa) + Royaume-Uni + Australie + Canada ; hors essais en laboratoire, organismes notifiés et redevance d'importateur initial | $97,355–$106,355 | $143,008–$172,008 | $121,518–$150,518 | $182,508–$220,508 standard / $161,018–$199,018 SBD |
La grille tarifaire générale Pure Global (2026) correspond à des mandats de représentation standard de 3 ans (les contrats de 1 an entraînent un supplément de 50 % pour l'année 1). Le lancement simultané A + B mutualise l'enregistrement d'établissement ($41,355) et les honoraires forfaitaires d'agent américain ($3,000), tout en comptabilisant deux évaluations distinctes de voie réglementaire ($10,000 au total) et 40 heures combinées de conseil QMSR ($10,000). L'expansion multimarché simultanée intègre deux compilations distinctes de CEP/CER de classe IIa ($36,000–$50,000) et deux compilations de dossiers d'homologation (MDL) de classe II au Canada ($16,000–$20,000), ainsi que les honoraires forfaitaires de représentation pour deux groupes de dispositifs ($22,500 au total pour l'UE, le Royaume-Uni et l'Australie). Les essais en laboratoire externe, les frais d'organisme notifié et les honoraires d'importateur initial sont exclus de ce budget de base.
Source des données : Avis MDUFA du Federal Register pour l'exercice fiscal 2027 (91 FR 48134) ; grille tarifaire générale Pure Global (2026) ; analyse Pure Global, consulté en novembre 2026
Les dynamiques financières issues du modèle détaillé sur 3 ans de VeloMed incluent :
Base de référence autonome pour les États-Unis (53,355 $ exempté contre 99,008–119,008 $ 510(k) standard) : pour le Produit A (SDV, exempté de procédure 510(k)), les frais d'enregistrement d'établissement auprès de la FDA à eux seuls (41,355 $ sur 3 ans au tarif en vigueur de l'exercice 2027 de 13,785 $/an) représentent 77.5 % des dépenses réglementaires américaines totales sur 3 ans (53,355 $, incluant 5,000 $ pour l'évaluation de la voie réglementaire, 4,000 $ pour le conseil QMSR et 3,000 $ pour les honoraires d'agent américain (U.S. Agent)). Pour le Produit B (DXN, autorisé par procédure 510(k)), le total réglementaire américain sur 3 ans varie de 99,008 $ à 119,008 $ aux tarifs standards, et descend entre 77,518 $ et 97,518 $ en cas d'éligibilité au statut de petite entreprise (Small Business Determination, redevance 510(k) de 7,163 $ contre 28,653 $). En cas de recours à un importateur initial américain (U.S. Initial Importer) distinct et non exempté, cette entité acquitte directement auprès de la FDA ses propres frais annuels d'enregistrement d'établissement de 13,785 $ conformément au titre 21 CFR 807.20(a)(5) (41,355 $ sur 3 ans) 5 24.
Économies liées au lancement simultané du portefeuille : le lancement simultané du Produit A et du Produit B depuis le même établissement étranger mutualise les coûts fixes d'enregistrement d'établissement (41,355 $ sur 3 ans pour le site) et partage les honoraires fixes d'agent américain (3,000 $ sur 3 ans). En tenant compte de deux évaluations distinctes de la voie réglementaire (5,000 $ chacune = 10,000 $), d'un accompagnement conseil QMSR combiné (16 heures pour le Produit A plus 24 heures pour le Produit B = 40 heures à 250 $/heure = 10,000 $), de la procédure Q-Submission du Produit B (0–15,000 $) et de la constitution du dossier 510(k) (15,000–20,000 $), ainsi que de la redevance d'utilisation 510(k) (28,653 $ au tarif standard ou 7,163 $ en statut SBD), le sous-total américain combiné pour les 2 produits s'établit entre 108,008 $ et 128,008 $ aux tarifs 510(k) standards, ou entre 86,518 $ et 106,518 $ avec le statut Small Business Determination (couvrant uniquement les redevances d'utilisation de la FDA et les tarifs catalogue de Pure Global).
Impact de l'inflation tarifaire pour l'exercice 2027 : l'enregistrement annuel d'établissement a augmenté de 2,362 $ par an par rapport à l'exercice 2026 (13,785 $ contre 11,423 $), ajoutant (13,785 $ - 11,423 $) × 3 = 7,086 $ sur un cycle de trois ans uniquement au titre des frais d'établissement 5 56.
Expansion réglementaire multi-marchés (97,355–172,008 $ pour un produit unique ; 161,018–220,508 $ pour le portefeuille simultané) : l'ajout de la représentation locale et de la constitution des dossiers dans l'UE (mandataire AR + CEP/CER de classe IIa), au Royaume-Uni (UKRP), en Australie (Sponsor) et au Canada (homologation MDL de classe II) ajoute de 44,000 $ à 53,000 $ pour un seul groupe de produits. Lors du déploiement simultané du Produit A et du Produit B, les honoraires fixes de représentation augmentent de 500 $/an par marché (passant de 2,000 $ à 2,500 $/an pour l'UE, le Royaume-Uni et l'Australie, soit +4,500 $ sur 3 ans, pour un total de 22,500 $). En outre, comme le Produit A et le Produit B constituent des types de dispositifs distincts, chacun requiert des dossiers techniques séparés : deux dossiers CEP/CER EU MDR de classe IIa (18,000–25,000 $ chacun = 36,000–50,000 $) et deux demandes de licence MDL de classe II auprès de Santé Canada (8,000–10,000 $ chacune = 16,000–20,000 $). Cela porte le supplément multi-marchés simultané à 74,500–92,500 $, produisant une base de référence réglementaire combinée sur 5 marchés de 182,508 $ à 220,508 $ aux tarifs 510(k) standards, ou de 161,018 $ à 199,018 $ avec le statut Small Business Determination (reflétant uniquement les redevances d'utilisation de la FDA majorées des tarifs catalogue de Pure Global).
Liste de contrôle opérationnelle avant expédition et foire aux questions
Liste de contrôle de vérification avant expédition
Avant de libérer une cargaison commerciale de dispositifs médicaux depuis un site de fabrication étranger, les responsables réglementaires et logistiques doivent vérifier cinq points de contrôle opérationnels :
- Classification et exemption. Pour les SDV, confirmez que le dispositif et son logiciel sont dépourvus de fonctions téléthermographiques et de mesure continue de la température. Vérifiez l'étiquetage et les supports commerciaux pour vous assurer qu'ils ne comportent ni allégation ni indication de mesure à des intervalles spécifiés selon la définition FLL de la FDA. Examinez la validation achevée. Pour les DXN, vérifiez que chaque modification apportée depuis l'autorisation a été évaluée en vertu du 21 CFR 807.81(a)(3) et qu'une autorisation de la FDA a été obtenue avant la distribution commerciale lorsqu'un nouveau 510(k) était requis 3 10 12 17.
- Vérification des dossiers qualité et de conception QMSR : Confirmez que les dispositifs de classe II (tant SDV que DXN) tiennent à jour les dossiers applicables de conception, de gestion des risques, de mesure et de réclamations décrits dans la section QMSR.
- Séparation contractuelle des entités (pratique recommandée par Pure Global) : Lorsque les distributeurs commerciaux exercent la fonction d'agent américain (U.S. Agent), confirmez qu'ils disposent de capacités réglementaires avérées ; à défaut, maintenez un agent américain indépendant conformément au 21 CFR 807.40. Pure Global recommande de conclure, avant l'expédition commerciale, un accord qualité et vigilance avec l'importateur initial établissant les protocoles de transmission des réclamations, de déclaration MDR (21 CFR 803.40) et de notification des mesures correctives ou des retraits (21 CFR 806.10).
- Statut FURLS : Confirmez que les enregistrements d'établissement et le référencement du dispositif sont actifs. Vérifiez le numéro d'autorisation préalable à la mise sur le marché le cas échéant et identifiez chaque importateur connu avec les dispositifs qu'il reçoit ainsi que chaque agent intermédiaire ou courtier en douane conformément au 21 CFR 807.41 8.
- Fiche d'instructions pour le courtier en douane (pratique recommandée par Pure Global) : Envoyez le tableau de données complété pour le produit concerné et vérifiez sa concordance avec les dossiers d'établissement et de dispositif dans FURLS.
Foire aux questions
Des dispositifs médicaux finis peuvent-ils être entreposés aux États-Unis avant l'autorisation 510(k) à l'aide du code AofC IFE (IUC 970.000) ? Non. Selon les attestations de conformité (Affirmations of Compliance) pour l'environnement commercial automatisé (Automated Commercial Environment) publiées par la FDA le 14 octobre 2026, le code IFE s'applique strictement aux articles importés en vue d'une transformation ultérieure ou d'une incorporation dans des produits destinés à l'exportation en vertu de l'article 801(d)(3) du FD&C Act. La FDA exclut le transbordement et le stockage de dispositifs finis dans des entrepôts américains du champ de cette attestation 7. Le stockage préalable de dispositifs finis non autorisés dans des installations de distribution américaines expose les marchandises à un refus d'admission en vertu de l'article 801(a) du FD&C Act.
Un importateur initial américain distinct doit-il s'enregistrer et s'acquitter de la redevance annuelle en plus de la redevance du fabricant étranger ? Oui. En vertu du 21 CFR 807.3(g) et de la matrice d'enregistrement de la FDA, toute entité prenant première possession de dispositifs importés afin d'en poursuivre la commercialisation doit enregistrer son établissement et payer la redevance annuelle d'enregistrement d'établissement 5 25 24. L'importateur initial ne procède pas au référencement des produits de dispositifs médicaux en vertu du 21 CFR 807.20(a)(5), mais doit être enregistré avant d'importer des produits 2 24 28.
Quelles étapes opérationnelles s'appliquent si un fabricant remplace son distributeur commercial américain en cours d'année ? Tant que les référencements de dispositifs finis du fabricant étranger restent actifs, le 21 CFR 807.41 impose à l'établissement étranger de mettre à jour son enregistrement électronique dans FURLS au moment de tout changement afin d'identifier le nouvel importateur américain et tout courtier en douane intermédiaire 8. Chaque déclaration d'entrée ultérieure doit mentionner le nouvel importateur initial et son adresse aux États-Unis dans PG19. Transmettez son numéro FEI lorsqu'il est disponible 1. Selon les lignes directrices de la FDA, le nouvel importateur initial doit finaliser l'enregistrement de son établissement dans FURLS avant d'importer des produits 28. Par ailleurs, Pure Global recommande de conclure avec le nouveau distributeur un accord qualité et vigilance pour l'importateur régissant la déclaration MDR prévue au 21 CFR 803.40 et le traitement des réclamations prévu au 820.35(a) avant le transfert de garde des expéditions commerciales.
Un courtier en douane peut-il vérifier la syntaxe du message de déclaration d'entrée ACE avant l'arrivée de la cargaison ? Demandez au courtier en douane de vérifier la syntaxe du message avant le dépôt de la déclaration. La FDA prend sa décision d'admissibilité sur la base de la déclaration d'entrée transmise 57. Pure Global recommande de fournir la fiche d'instructions approuvée et les confirmations FURLS dix jours ouvrés avant la remise du fret au transporteur.
Méthodologie, sources de données et limites du périmètre
L'analyse quantitative présentée dans ce document de travail repose sur des bases de données fédérales primaires et des documents officiels :
- Base de données de classification des produits du CDRH de la FDA (instantané du 24 août 2026) : analyse de 7,084 codes produits au total (6,564 classés en classe I, II ou III ; 520 codes non classés ou spécialisés) par croisement de device_class et de submission_type_id 12. Les parts d'exemption reflètent la classification réglementaire de référence avant application des conditions spécifiques au produit ou des limitations prévues au 21 CFR 8xx.9 12.
- Base de données d'enregistrement et de référencement des dispositifs de la FDA (instantané du 24 août 2026) : analyse de 419,651 lignes de référencement actives couvrant 25,566 établissements dont le pays est identifié et 21,903 propriétaires/exploitants distincts (à l'exclusion de 1 établissement sans mention de pays) 23. Les établissements ont été dédupliqués par numéro d'enregistrement, avec repli sur le numéro FEI ou sur le nom/la ville/le pays de l'installation pour les dossiers dont le numéro d'enregistrement n'était pas attribué 23. Les établissements exerçant plusieurs rôles ont été désagrégés à partir des chaînes délimitées. Les importateurs initiaux américains sont omis des extractions de référencement par conception réglementaire en vertu du 21 CFR 807.20(a)(5) 2 23.
- Base de données des décisions préalables à la mise sur le marché 510(k) du CDRH de la FDA (décisions jusqu'au 30 octobre 2026) : l'extraction contient 176,625 dossiers historiques de décision 6. Pour les séries annuelles et les cohortes par voie réglementaire, nous avons retenu les décisions d'équivalence substantielle 510(k). Nous avons exclu les 201 autorisations de classification De Novo datées de 2021 au 30 octobre 2026 (DENG, types de soumission Direct et Post-NSE), ainsi que les 149 autorisations de ce type pour la période 2016–2020 dans les séries annuelles. L'analyse pluriannuelle des voies réglementaires porte sur 18,561 autorisations délivrées de 2021 au 30 octobre 2026 avec identification du pays du demandeur (9,667 autorisations hors États-Unis et 8,894 autorisations aux États-Unis) 6. Chaque décision est rattachée à un seul type de soumission et, séparément, à un groupe défini par l'indicateur de revue par un organisme tiers. Les médianes publiées prennent en compte chaque dossier du groupe concerné, tous présentant un délai entre la réception et la décision compris entre 0 et 3,650 jours. Les parts sont calculées sur les totaux complets par groupe d'adresse. Le tableau croisé openFDA relatif aux revues par des tiers sur les mêmes dates de décision a permis de réconcilier les totaux des deux valeurs de l'indicateur. Le temps écoulé mesure le nombre total de jours calendaires entre la réception par la FDA (date_received) et l'autorisation (decision_date), cumulant le temps d'examen par l'agence et le temps de suspension imputable au demandeur 6.
- Rappels, mesures coercitives et lettres d'avertissement : évaluation de la base de données Recall Enterprise du CDRH (instantané du 24 août 2026 ; 58,785 dossiers de rappel au niveau produit jusqu'à mi-2026, avec analyse des causes profondes et regroupement par événement, en relevant que 953 dossiers citent « No Marketing Application » comme cause profonde et que 291 dossiers datés de 2024 selon la date d'initiation du rappel proviennent de 12 événements distincts) 15. L'analyse des lettres d'avertissement examine dix documents primaires de conformité précis émis entre octobre 2025 et juin 2026 (CMS 717941, 719428, 720847, 720852, 725108, 725759, 725861, 727803, 730215, ainsi que l'avis de clôture Flux Lab) 30 39 13 22 36 37 38 44 45 46. Ces dossiers reflètent des mesures réglementaires observées et ne mesurent pas les taux globaux de non-conformité du secteur.
- Tarif douanier harmonisé : les classifications détaillées s'appuient sur la nomenclature de l'USITC de novembre 2026 et sur des décisions comparables du CBP. L'exclusion initiale au titre de la section 301 et l'action de juillet 2026 ont été vérifiées séparément à l'aide des notes américaines 20 et 52, des avis de l'USTR et des directives de mise en œuvre du CBP 48 49 50 51 52 53 54.
Le document d'orientation « Dual 510(k) and CLIA Waiver by Application » de la FDA décrit un dossier combiné destiné aux tests de diagnostic in vitro 58. La fiche de décision K254262 de la FDA constitue un exemple portant la mention Dual Track 59.
Enseignements stratégiques et coordination du lancement
La réussite commerciale sur le marché américain des dispositifs médicaux exige de synchroniser la classification réglementaire, les systèmes qualité, l'enregistrement des établissements et les déclarations douanières dans une séquence opérationnelle unifiée :
- Confirmer l'exemption par code produit et destination prévue : valider les limites de l'exemption 510(k) au regard des conditions propres au produit (telles que le 21 CFR 880.2910(b) pour les thermomètres infrarouges) et des limitations générales prévues au 21 CFR 8xx.9. Les allégations marketing, les logiciels compagnons ou les indications diagnostiques peuvent annuler une exemption et exposer les expéditions à une rétention portuaire.
- Séparer les fonctions d'agent américain et d'importateur initial (pratique recommandée par Pure Global) : bien qu'un distributeur commercial qualifié puisse exercer la fonction d'agent américain, Pure Global recommande de maintenir un agent américain indépendant pour la correspondance réglementaire en vertu du 21 CFR 807.40 afin d'éviter les conflits d'intérêts commerciaux. Encadrer les importateurs initiaux commerciaux par des accords structurés de qualité et de vigilance régissant la déclaration MDR au titre du 21 CFR 803.40 et le traitement des réclamations au titre du 820.35(a). Par ailleurs, le 21 CFR 807.41 impose à l'établissement étranger de maintenir à jour les informations relatives à son importateur dans le système d'enregistrement et de référencement.
- Préparer des dossiers QMSR inspectables : dans le cadre de l'application du QMSR entrant en vigueur le 2 février 2026, les audits internes, les revues de direction et les audits fournisseurs peuvent être inspectés par les enquêteurs de la FDA conformément à la FAQ Q8. Les dispositifs finis de classe II — qu'ils soient exemptés de procédure 510(k) ou autorisés par cette voie — doivent tenir à jour des dossiers complets de conception et de développement conformes à l'article 7.3 de la norme ISO 13485.
- Imposer des contrôles sur les fiches de données destinées au courtier en douane avant expédition (pratique recommandée par Pure Global) : fournir aux courtiers en douane la table verrouillée de données maîtres avant l'expédition du fret afin de prévenir toute discordance de données dans ACE.
Les fabricants étrangers préparant un lancement aux États-Unis peuvent faire appel à Pure Global pour une représentation en qualité d'agent américain auprès de la FDA ($1,000/an) Tarifs des services réglementaires Pure Global (Pure Global) Agent américain Pure Global auprès de la FDA pour les entreprises de dispositifs médicaux (révisé le 15 oct. 2026) (Pure Global), des évaluations de la voie réglementaire ($5,000, grille tarifaire principale Pure Global, 2026), la compilation de dossiers eSTAR 510(k) ($15,000–$20,000, grille tarifaire principale Pure Global, 2026) et des services de conseil QMSR ($250/heure, grille tarifaire principale Pure Global, 2026). Toutes les demandes préalables à la mise sur le marché restent soumises à l'examen légal de la FDA, sans garantie d'autorisation ni de délai.
Références
- Guide complémentaire de la FDA pour l'Automated Commercial Environment/International Trade Data System, version 2.6 (10 mars 2026) (U.S. CBP et FDA) cbp.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.20 — Qui doit s'enregistrer et soumettre une liste de dispositifs (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩
- Dispositifs médicaux ; exemptions de notification préalable à la mise sur le marché : dispositifs de classe II ; thermomètres électroniques cliniques (90 FR 25889, 18 juin 2025) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Notification préalable à la mise sur le marché 510(k) (FDA CDRH) fda.gov ↩ ↩ ↩
- Barèmes des redevances d'utilisation pour les dispositifs médicaux pour l'exercice fiscal 2027 (91 FR 48134, en vigueur le 1 oct. 2026) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Décisions du CDRH de la FDA sur les notifications préalables à la mise sur le marché 510(k) (décisions jusqu'au 30 oct. 2026) (FDA CDRH) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Affirmations de conformité de la FDA pour ACE (14 oct. 2026) (FDA ORA/OII) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.41 — Identification des importateurs et des personnes qui importent ou proposent à l'importation (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 880.2910 — Thermomètre électronique clinique (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 880.9 — Limitations des exemptions au titre de la section 510(k) (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 870.1130 — Système non invasif de mesure de la pression artérielle (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩
- Base de données de classification des produits du CDRH (instantané du 24 août 2026) (FDA CDRH) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Lettre d'avertissement : BlephEx, LLC (CMS n° 725861, 3 juin 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Alerte à l'importation 89-08 : rétention sans examen physique des dispositifs sans PMA ni IDE approuvés et autres dispositifs non substantiellement équivalents ou sans 510(k) (Alertes à l'importation de la FDA) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Base de données des rappels du CDRH de la FDA (instantané du 24 août 2026) (FDA CDRH) accessdata.fda.gov ↩ ↩ ↩
- FDA — Comment préparer une notification 510(k) spéciale fda.gov ↩ ↩ ↩
- 21 CFR § 807.81 — Quand une soumission de notification préalable à la mise sur le marché est requise (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩
- 21 CFR § 820.10 — Exigences relatives à un système de management de la qualité (QMSR) (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Redevances d'utilisation réduites pour les dispositifs médicaux : programme de détermination du statut de petite entreprise (SBD) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Programme d'examen par un tiers 510(k) (FDA CDRH) fda.gov ↩ ↩
- Programme eSTAR (FDA CDRH) fda.gov ↩ ↩ ↩
- Lettre d'avertissement : Nihon Kohden Digital Health Solutions, LLC (CMS n° 727803, 12 juin 2026) (FDA CDRH) fda.gov ↩ ↩
- Base de données d'enregistrement et de référencement des dispositifs de la FDA (instantané du 24 août 2026) (FDA CDRH) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Qui doit s'enregistrer, référencer ses dispositifs et acquitter la redevance (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.3 — Définitions (importateur initial) (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 830.3 — Définitions du système d'identification unique des dispositifs (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 807.40 — Enregistrement des établissements et référencement des dispositifs pour les établissements étrangers (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Quand s'enregistrer et référencer ses dispositifs (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.25 — Informations requises pour l'enregistrement des établissements et le référencement des dispositifs (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩
- Lettre d'avertissement : 3B Medical, Inc. d.b.a. React Health, Inc. (CMS n° 725108, 20 mai 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Agents américains pour les établissements étrangers de dispositifs médicaux (FDA CDRH) fda.gov ↩
- 21 CFR § 820.1 — Champ d'application (QMSR) (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 803.40 — Si je suis importateur, quelles obligations de déclaration s'appliquent à moi ? (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩
- 21 CFR § 806.10 — Déclarations de corrections et de retraits (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 820.35 — Maîtrise des enregistrements (QMSR) (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- Lettre d'avertissement : Trans-Missie B.V. (CMS n° 720852, 16 déc. 2025) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩
- Lettre d'avertissement : Flux Lab Pte. Ltd. (CMS n° 720847, 16 déc. 2025) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩
- Lettre de clôture : Flux Lab Pte. Ltd. (CMS n° 720847, 27 mars 2026 ; publiée le 7 avr. 2026) (FDA CDRH) fda.gov ↩ ↩
- Lettre d'avertissement : BMC Medical Co., Ltd. (CMS n° 725759, 20 mai 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩
- Dispositifs médicaux ; règle finale portant modification du règlement sur le système qualité (89 FR 7496, 2 févr. 2024 ; en vigueur le 2 févr. 2026) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩
- 21 CFR § 821.1 — Exigences de traçabilité des dispositifs médicaux (Cornell LII (miroir eCFR)) law.cornell.edu ↩ ↩ ↩
- Foire aux questions sur le QMSR (mise à jour le 5 nov. 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Programme d'audit unique des dispositifs médicaux (MDSAP) (FDA CDRH) fda.gov ↩ ↩
- Lettre d'avertissement : Linemaster Switch Corp. (CMS n° 730215, 27 mai 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Lettre d'avertissement : Unomedical Device S.A. de C.V. (CMS n° 719428, 8 janv. 2026) (FDA CDRH) fda.gov ↩ ↩
- Lettre d'avertissement : Contec Medical Systems Co., Ltd. (CMS n° 717941, 2 oct. 2025) (FDA CDRH) fda.gov ↩ ↩ ↩
- Importation et exportation de dispositifs médicaux (FDA CDRH) fda.gov ↩
- Tarif douanier harmonisé des États-Unis de l'USITC, 2026 révision 23 (10 novembre 2026) usitc.gov ↩ ↩ ↩ ↩ ↩
- Décision douanière CBP NY N343624 (5 nov. 2024) — Classification d'un thermomètre infrarouge (U.S. CBP) rulings.cbp.gov ↩ ↩ ↩
- Décision douanière CBP HQ H304293 (3 nov. 2020) — Classification de tensiomètres numériques (U.S. CBP) rulings.cbp.gov ↩ ↩ ↩
- USTR — Avis de prorogation des exclusions de produits, 91 FR 72610 (10 novembre 2026) govinfo.gov ↩ ↩ ↩ ↩
- USTR — Avis de prorogation de certaines exclusions, 89 FR 46948, annexe C (30 mai 2024) govinfo.gov ↩ ↩ ↩ ↩
- USTR — Avis de mesures dans le cadre des enquêtes au titre de la section 301 sur les actes, politiques et pratiques de diverses économies liés au manquement de chacune à imposer et à faire appliquer efficacement une interdiction d'importation de marchandises produites par le travail forcé, 91 FR 47318, annexe I et annexe II (28 juillet 2026) govinfo.gov ↩ ↩ ↩ ↩
- CBP — CSMS n° 69326983, droits à l'importation liés au travail forcé au titre de la section 301 content.govdelivery.com ↩ ↩ ↩ ↩
- Bureau of Industry and Security — Enquêtes au titre de la section 232. Enquête sur les équipements médicaux ouverte le 2 septembre 2025. bis.gov ↩
- Tarifs des redevances d'utilisation pour les dispositifs médicaux pour l'exercice fiscal 2026 (2025-14412) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩
- FDA — Importation de dispositifs médicaux et de produits électroniques émettant des rayonnements aux États-Unis. fda.gov ↩
- FDA — Recommandations relatives aux études combinées 510(k) et de demande de dérogation CLIA. fda.gov ↩
- FDA — Notification préalable à la mise sur le marché 510(k) K254262. accessdata.fda.gov ↩