Kurzfassung
Bevor Sie eine erste US-Lieferung freigeben, ordnen Sie das vermarktete Produkt seinem FDA-Regulierungsweg zu, bewahren Sie die zugehörigen Nachweise auf, weisen Sie jede Registrierungs- und Importeurspflicht zu und stellen Sie dem Zollagenten einen Einfuhrdatensatz bereit, der mit diesen Meldungen übereinstimmt 1 2. Das Arbeitspapier vergleicht ein intermittierendes klinisches Infrarot-Thermometer, das die Voraussetzungen für eine bedingte 510(k)-Ausnahme erfüllt, mit einem digitalen Blutdruckmessgerät, das eine Freigabe erfordert 3 4.
Für das Geschäftsjahr 2027 entrichten der ausländische Hersteller und ein separater Erstimporteur jeweils eine Betriebsregistrierungsgebühr in Höhe von $13,785 5. Für das Blutdruckmessgerät fällt zusätzlich die 510(k)-Standardgebühr in Höhe von $28,653 an 5. Nicht-US-amerikanische Traditional-510(k)-Anträge, die von 2021 bis einschließlich 30. Oktober 2026 freigegeben wurden, dauerten im Median 159 Kalendertage vom Eingang bei der FDA bis zur Entscheidung 6. Bei der ausgenommenen Einfuhr entfällt die Premarket-Nummer. Die freigegebene Einfuhr enthält die auf der Produktlistung geführte Nummer 1 7. Melden Sie jeden bekannten Importeur und jede zur Einfuhrabwicklung eingesetzte Partei über das Registrierungs- und Listungssystem an die FDA, wie gemäß 21 CFR 807.41 vorgeschrieben 8.
Hypothetisches Herstellerprofil und die Grenze der Klassifizierungsbefreiung
Um regulatorische Übergaben, Akteurszuordnungen, Auslöser für Qualitätsaudits und Zollmeldungssegmente im betrieblichen Kontext zu untersuchen, folgt dieses Arbeitspapier einem beispielhaften Medizinproduktehersteller außerhalb der USA – Suzhou VeloMed Instruments Co., Ltd. (VeloMed, ein hypothetischer chinesischer Hersteller mit ISO 13485-Zertifizierung und ohne physische US-Tochtergesellschaft) –, der Ende 2026 eine Markteinführung zweier Produkte in den USA beginnt:
Produkt A (VeloTemp IR-200, Klasse II): Ein intermittierendes klinisches Infrarot-Thermometer, klassifiziert unter 21 CFR 880.2910, Produktcode SDV 9. Die Befreiung von der 510(k)-Pflicht hängt von den drei Bedingungen in § 880.2910(b) sowie den Beschränkungen in § 880.9 ab, die nachstehend dargelegt sind 3 10.
Produkt B (VeloPress BP-400, Klasse II): Ein automatisiertes, nicht-invasives Oberarm-Blutdruckmessgerät mit Bluetooth-Telemetrie, klassifiziert unter 21 CFR 870.1130, Produktcode DXN, das eine 510(k)-Freigabe erfordert 11. Dieses Arbeitspapier legt ein Traditional 510(k) zugrunde.
Beide betrachteten Produkte gehören zur Klasse II. Der nachfolgende Abschnitt zur QMSR erläutert die Designkontrollen, die für beide gelten.
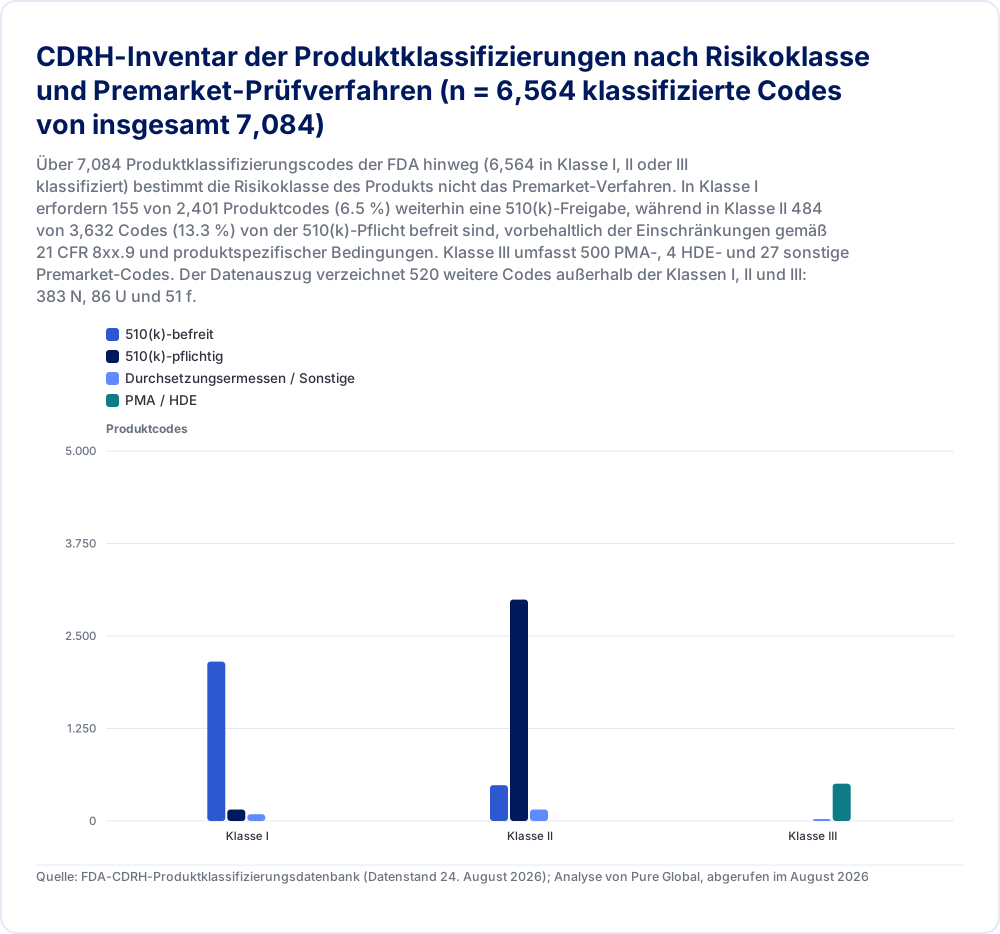
| 510(k)-befreit | 510(k)-pflichtig | Durchsetzungsermessen / Sonstige | PMA / HDE | |
|---|---|---|---|---|
| Klasse I | 2.154 | 155 | 92 | 0 |
| Klasse II | 484 | 2.992 | 156 | 0 |
| Klasse III | 0 | 0 | 27 | 504 |
Quelle: FDA-CDRH-Produktklassifizierungsdatenbank (Datenstand 24. August 2026); Analyse von Pure Global, abgerufen im August 2026
Über alle insgesamt 7,084 Produktcodes in der CDRH-Produktklassifizierungsdatenbank der FDA hinweg (einschließlich 6,564 in Klasse I, II oder III klassifizierten Produktcodes) variieren die Anforderungen an die Einreichung vor dem Inverkehrbringen innerhalb jeder Risikoklasse 12:
Produkte der Klasse I (2,401 Produktcodes): Während 2,154 Codes (89.7 %) von der 510(k)-Pflicht befreit sind und 92 (3.8 %) unter Durchsetzungsermessen (Enforcement Discretion) oder einen besonderen Kontaktstatus fallen, erfordern 155 Produktcodes der Klasse I (6.5 %) weiterhin eine 510(k)-Freigabe 12. Zu diesen nicht befreiten Klasse-I-Codes gehören Patientenuntersuchungshandschuhe (Latex Patient Examination Gloves, Produktcode LYY, und Polymer Patient Examination Gloves, Produktcode LZA, unter 21 CFR 880.6250) sowie 53 Codes aus der Mikrobiologie und 23 Codes aus der klinischen Chemie 12.
Produkte der Klasse II (3,632 Produktcodes): Eine reguläre 510(k)-Prüfung gilt für 2,992 Codes (82.4 %), Durchsetzungsermessen oder ein sonstiger Status vor dem Inverkehrbringen gilt für 156 Codes (4.3 %), und 484 Klasse-II-Codes (13.3 %) gelten vorbehaltlich allgemeiner und verordnungsspezifischer Beschränkungen als von der 510(k)-Pflicht befreit 12. Befreite Klasse-II-Codes konzentrieren sich in den Bereichen Mikrobiologie (61), Gastroenterologie und Urologie (56), klinische Chemie (44), Hämatologie (44), allgemeine Krankenhausmedizin (32, einschließlich SDV von VeloMed), Radiologie (32), physikalische Medizin (27) sowie allgemeine und plastische Chirurgie (24) 12.
Klasse III und nicht klassifizierte Kategorien: Klasse III umfasst 531 Produktcodes (500 PMA, 4 Humanitarian Device Exemption (HDE) und 27 sonstige Kategorien vor dem Inverkehrbringen) 12. Der Auszug verzeichnet 520 zusätzliche Codes außerhalb der Klassen I, II und III: 383 N, 86 U (66 davon mit 510(k)-Pflicht) und 51 f 12.
Wie 21 CFR 8xx.9 und Marketingaussagen Befreiungen einschränken
Die Listung eines von der 510(k)-Pflicht befreiten Produktcodes gewährt eine bedingte Befreiung und keine dauerhafte Immunität. Gemäß 21 CFR 880.9 (und den entsprechenden Bestimmungen in 21 CFR Parts 862 bis 892) gilt eine Befreiung nur für jene Produkte innerhalb des generischen Produkttyps, die bestehende oder vernünftigerweise vorhersehbare Merkmale kommerziell vertriebener Produkte aufweisen 10. Die Verordnung legt drei ausdrückliche Tatbestände fest, bei denen der Befreiungsstatus endet:
Tatbestand (a) – Abweichende Zweckbestimmung: Das Produkt hat eine Zweckbestimmung, die sich von der Zweckbestimmung eines rechtmäßig in Verkehr gebrachten Produkts dieses generischen Produkttyps unterscheidet. Die Verordnung nennt als Beispiele ein Produkt mit einem anderen medizinischen Zweck oder ein Produkt, das für „die Anwendung durch Laien bestimmt ist, während die bisherige Zweckbestimmung ausschließlich die Anwendung durch medizinisches Fachpersonal vorsah“ 10.
Tatbestand (b) – Abweichende grundlegende wissenschaftliche Technologie: Das Produkt arbeitet auf Basis einer anderen grundlegenden wissenschaftlichen Technologie als ein rechtmäßig in Verkehr gebrachtes Produkt dieses generischen Produkttyps. Beispiele aus der Verordnung sind ein chirurgisches Instrument, das mit einem Laserstrahl statt mit einer geschliffenen Metallklinge schneidet, oder ein Assay, der eine DNA-Sonde oder Nukleinsäurehybridisierung anstelle von Kultur- oder Immunoassay-Techniken verwendet 10.
Tatbestand (c) – In-vitro-Diagnostika-Kriterien: Das Produkt ist ein In-vitro-Diagnostikum, das für eine der neun in 21 CFR 880.9(c) aufgeführten Verwendungen in der In-vitro-Diagnostik bestimmt ist, einschließlich nicht-invasiver Tests und patientennaher Tests 10.
Nach unserer Auslegung für vernetzte und softwaregestützte Produkte kann die Einführung von begleitenden mobilen Anwendungen, Algorithmen zur kontinuierlichen Überwachung, automatisierter diagnostischer Auswertung oder neuartigen physiologischen Sensorkonfigurationen in ein bislang befreites mechanisches oder intermittierendes Instrument zum Wegfall des Befreiungsstatus führen, wenn die Änderungen die generische Zweckbestimmung oder die grundlegende Technologie gemäß Tatbestand (a) oder Tatbestand (b) verändern.
Produkt A veranschaulicht, wie produktspezifische Befreiungsbedingungen mit diesen allgemeinen Beschränkungen zusammenwirken. Am 18. Juni 2025 veröffentlichte die FDA eine Final Order (90 FR 25889), mit der 21 CFR 880.2910 geändert wurde, um klinische elektronische Thermometer von der 510(k)-Meldung zu befreien, und legte dabei drei gesonderte Produktcodes fest 3:
Produktcode SDV (Clinical Electronic Thermometer / Klinisches elektronisches Thermometer): Von der 510(k)-Pflicht befreit, sofern das Produkt alle drei Bedingungen von 21 CFR 880.2910(b) erfüllt: keine telethermografischen Funktionen, keine Funktionen zur kontinuierlichen Temperaturmessung sowie abgeschlossene Analysen und Prüfungen zur Validierung der Spezifikationen und Leistung (wie ISO 80601-2-56 oder ASTM E1965) 9 3.
Produktcode SDW (Stationary Infrared Thermometer / Stationäres Infrarot-Thermometer): Nicht befreit; umfasst freistehende oder fest montierte klinische elektronische Thermometer. Ein 510(k) ist erforderlich 3 12.
Produktcode FLL (Continuous Measurement Thermometer / Thermometer zur kontinuierlichen Messung): Nicht befreit; umfasst Thermometer, die zur kontinuierlichen oder in festgelegten Intervallen erfolgenden Messung der Körper- oder Hauttemperatur bestimmt sind. Ein 510(k) ist erforderlich 3 12.
Vermarktet VeloMed das VeloTemp IR-200 mit einer Smartphone-Software zur kontinuierlichen nächtlichen Fieberüberwachung, erfüllt das Produkt 21 CFR 880.2910(b)(2) nicht mehr; nach unserer Lesart kann zudem 21 CFR 880.9(a) greifen, wodurch das Produkt vom befreiten Produktcode SDV in den nicht befreiten Produktcode FLL übergeht 9 10 3. Ist eine Freigabe erforderlich, kann der kommerzielle Vertrieb ohne diese das Produkt gemäß FD&C Act § 501(f)(1)(B) als verfälscht (adulterated) und gemäß § 502(o) als fehlerhaft gekennzeichnet (misbranded) einstufen lassen, und die FDA kann gemäß § 801(a) die Einfuhr verweigern 13 14.
Ein Schreiben vom Juni 2026 zeigt, wie die FDA diese Beschränkung auf Aussagen auf Websites anwendet. In einem Warning Letter vom 3. Juni 2026 an BlephEx, LLC (CMS 725861) beanstandete die FDA den Hersteller nach Prüfung von Aussagen auf der Unternehmenswebsite, mit denen dessen Powered Eyelid Cleaning Sponge (Klasse I, 21 CFR 878.4820, Produktcode PYU) für chronische Blepharitis und das Syndrom des trockenen Auges beworben wurde 13. Obwohl das Unternehmen über eine formelle Antwort nach Section 513(g) verfügte, die das Produkt als befreites Klasse-I-Produkt für die Augenlidhygiene einstufte, gelangte die FDA zu dem Schluss, dass die therapeutischen Krankheitsaussagen die generischen Klassifizierungsgrenzen nach 21 CFR 878.9 überschritten und das Produkt mangels eines freigegebenen 510(k) gemäß Section 501(f)(1)(B) als verfälscht (adulterated) sowie gemäß Section 502(o) als fehlerhaft gekennzeichnet (misbranded) machten, während sie zugleich das Versäumnis beanstandete, UDI-Daten an GUDID zu übermitteln 13.
In der CDRH Recall Enterprise-Datenbank der FDA (Datenstand: 24. August 2026) nennen 953 produktspezifische Rückrufdatensätze „kein Zulassungsantrag“ („No Marketing Application“) als Grundursache 15. Diese produktspezifischen Datensätze spiegeln Multi-SKU-Maßnahmen wider und keine unabhängigen Produktfehler; so stammten beispielsweise im Kalenderjahr 2024 – bezogen auf das Einleitungsdatum des Rückrufs – 291 produktspezifische Datensätze aus 12 eigenständigen Rückrufereignissen 15.
| Prüfpunkte zu Klassifizierung und Befreiung | Produkt A (VeloTemp IR-200, SDV) | Produkt B (VeloPress BP-400, DXN) | Regulatorische Grundlage und operatives Risiko |
|---|---|---|---|
| FDA-Regulierung und Risikoklasse | 21 CFR 880.2910 (Klasse II) 9 | 21 CFR 870.1130 (Klasse II) 11 | Die regulatorische Klassifizierung bestimmt die Anforderungen an das Zulassungsverfahren vor dem Inverkehrbringen und das Qualitätsmanagement |
| Status des Zulassungswegs vor dem Inverkehrbringen | Von der 510(k)-Pflicht befreit (bedingt gemäß 21 CFR 880.2910(b) und 880.9) 10 3 | 510(k)-Freigabe erforderlich 4. Dieses Arbeitspapier geht von einem Traditional 510(k) aus. Ein Special 510(k) steht für eine Erstfreigabe nicht zur Verfügung 16. Die FDA stuft DXN als für eine Prüfung durch Dritte (Third-Party Review) geeignet ein. Prüfen Sie die Eignung für diesen Weg oder für ein Abbreviated 510(k) für das konkrete Produkt 12 | Ein Markteintritt ohne die erforderliche Freigabe kann dazu führen, dass das Produkt gemäß FD&C Act § 501(f)(1)(B) als verfälscht (adulterated) und gemäß § 502(o) als falsch gekennzeichnet (misbranded) gilt, verbunden mit einer Einfuhrverweigerung gemäß § 801(a) 13 14 |
| Risiken an den Klassifizierungsgrenzen | Ein Thermometer, das für kontinuierliche Messungen oder Messungen in festgelegten Intervallen bestimmt ist, fällt unter den nicht befreiten Produktcode FLL. Eine telethermografische Funktion erfüllt § 880.2910(b)(1) nicht. Freistehende oder montierte Infrarotthermometer fallen unter den nicht befreiten Produktcode SDW. Eine fehlende erforderliche Validierung hebt die SDV-Befreiung ebenfalls auf 3 12 | Änderungen an Firmware, Algorithmen oder Telemetrie lösen eine Bewertung auf Erforderlichkeit eines neuen 510(k) gemäß 21 CFR 807.81(a)(3)(i) aus 17 | Das Überschreiten der Befreiungsgrenzen oder das Inverkehrbringen eines geänderten Produkts, für das gemäß § 807.81(a)(3) ein neues 510(k) erforderlich ist, bevor dieses eingeholt wurde, führt dazu, dass das Produkt über keine erforderliche Freigabe verfügt |
| QMSR-Designkontrollen (21 CFR 820.10(c)) | Verpflichtend (Fertigprodukt der Klasse II; ISO 13485 Abschnitt 7.3 findet Anwendung) 18 | Verpflichtend (Fertigprodukt der Klasse II; ISO 13485 Abschnitt 7.3 findet Anwendung) 18 | Die 510(k)-Befreiung entbindet lediglich von der Einreichung vor dem Inverkehrbringen; Designkontrollen bleiben rechtlich verbindlich |
| Prüfungsumfang für Kennzeichnung und Werbeaussagen | Prüfen Sie Verpackung, Gebrauchsanweisungen und Website-Aussagen, um sicherzustellen, dass keine Angaben zur kontinuierlichen Fieberüberwachung oder zu medizinischen Behandlungsansprüchen enthalten sind | Gleichen Sie Spezifikationen, Firmware und Indikationen mit der geltenden Freigabe sowie den dokumentierten zulässigen Änderungen nach der Freigabe ab. Sofern ein neues 510(k) erforderlich ist, holen Sie die Freigabe vor dem kommerziellen Inverkehrbringen ein 17 | Im BlephEx-Schreiben stützte sich die FDA auf kommerzielle Werbeaussagen auf der Website des Unternehmens 13 |
Durchgängige Markteinführungssequenz 2026–2027, Gate-Verantwortlichkeiten und Premarket-Prüfzeiten
Die Umsetzung einer US-Markteinführung erfordert von ausländischen Regulatory-Affairs- und Supply-Chain-Leitern die Integration von Premarket-Freigabe, Qualitätsmanagementsystemen, Betriebsstättenregistrierung, vertraglicher Vertretung und Zollanmeldungen in eine sequenzielle achtstufige Abhängigkeitskette. Da Produkt A 510(k)-befreit ist und Produkt B eine 510(k)-Freigabe erfordert, verfolgt VeloMed zwei synchronisierte Pfade: einen von der Pflicht befreiten Pfad, den Pure Global nach Fertigstellung der technischen Dokumentation und der Design-Akte mit 6 bis 10 Wochen für Registrierung und Ersteinfuhr veranschlagt, sowie einen mehrquartaligen Premarket-Freigabepfad, die beide bei der Betriebsstättenregistrierung und Zollabfertigung zusammenlaufen.
Die 8-Gate-Markteinführungssequenz und RACI-Matrix
Legende: Die Leistungen sind einzeln gekennzeichnet: Regulatorische Anforderung bezeichnet eine in den zitierten Gesetzen oder Verordnungen festgelegte Pflicht; Empfohlene Praxis bezeichnet den operativen Beratungsstandard von Pure Global.
| Gate & Schwerpunkt | Wesentliche Leistungen | Ausländischer Hersteller (VeloMed) | U.S. Agent (21 CFR 807.40) oder separater Berater, soweit angegeben | U.S. Initial Importer | Zugelassener Zollbroker | Pfadausrichtung: Produkt A (SDV-befreit) vs. Produkt B (DXN-freigegeben) |
|---|---|---|---|---|---|---|
| 1. Klassifizierung & Festlegung der Werbeaussagen | Produktcode finalisieren, Bedingungen gemäß 21 CFR 8xx.9 und 880.2910(b) prüfen (Regulatorische Anforderung); HTSUS-Positionen bewerten und US-Werbeaussagen einfrieren (Empfohlene Praxis) | Rechenschaftspflichtig / Eigentümer | Regulatorischer Berater, sofern separat beauftragt | Informiert | Informiert (HTSUS-Prüfung) | Planungsannahme Wochen 1–3 (Produkt A legt intermittierende Indikation und ISO 80601-2-56-Daten fest; Produkt B legt das Predicate Device fest) |
| 2. Technische Dokumentation & Design-Akte gemäß QMSR | Risikomanagement gemäß ISO 13485 Abschnitt 7.1, Entwicklungsakte gemäß Abschnitt 7.3, Lenkung von Überwachungs- und Messmitteln einschließlich deren Software gemäß Abschnitt 7.6; Nachweise zur elektrischen Sicherheit und Biokompatibilität, soweit zutreffend (Regulatorische Anforderung) | Rechenschaftspflichtig / Eigentümer | Regulatorischer Berater, sofern separat beauftragt | Informiert | — | Planungsannahme Wochen 2–14 (Produkt A verifiziert Design-Akte der Klasse II; Produkt B stellt eSTAR-Verifizierungsdaten zusammen) |
| 3. Einrichtung der MDUFA-Nutzergebühren & SBD | FDA-User-Fee-Konto anlegen, obligatorische MDUFA-Nutzergebühren entrichten (Regulatorische Anforderung); für die optionale ermäßigte Einreichungsgebühr den Schwellenwert von $100 Millionen einschließlich in- und ausländischer verbundener Unternehmen prüfen und das entsprechende Formular FDA 3602N nebst Nachweisunterlagen einreichen | Rechenschaftspflichtig / Eigentümer | Koordinator | Informiert | — | Vor der 510(k)-Einreichung oder FURLS-Registrierung abgeschlossen; das Prüfungsziel der FDA für SBD-Anträge liegt innerhalb von 60 Kalendertagen nach Eingang 19 |
| 4. Premarket-510(k)-Einreichung | eSTAR-Einreichung über das CDRH-Portal, automatisierter Virenscan und technisches eSTAR-Screening (Regulatorische Anforderung) | Eigentümer / Sponsor | Regulatorischer Berater, sofern separat beauftragt | Informiert | — | Produkt A: Übersprungen ($0 Gebühr). Produkt B: Traditionelles 510(k)-Verfahren mit einer medianen Kalenderdauer von 159 Tagen (IQR 91–254 Tage) 6 |
| 5. Beauftragung von U.S. Agent & Importeur | Benennung eines U.S. Agent gemäß 21 CFR 807.40 (Regulatorische Anforderung); Abschluss einer Qualitäts- und Vigilanzvereinbarung mit dem Importeur gemäß 21 CFR 803.40, 806.10 und 820.35(a) (Empfohlene Praxis) | Rechenschaftspflichtig | Nimmt Benennung als U.S. Agent an | Unterzeichnet Importeur-Qualitäts-SLA | Informiert | Die Benennung eines Agenten ist für die Registrierung erforderlich; Pure Global empfiehlt den Abschluss der Importeurvereinbarung vor dem Versand |
| 6. FURLS-Registrierung, Listing & UDI | Jährliche Betriebsstättengebühr entrichten, FEI/Reg # einholen, Listing (LST) erstellen, Premarket-Nummer (PM#) verknüpfen, GUDID DI veröffentlichen sowie jeden bekannten Importeur mit den von ihm bezogenen Produkten und jeden vermittelnden Agenten oder Broker gemäß 21 CFR 807.41 angeben (Regulatorische Anforderung) | Zahler / Eigentümer | FURLS-Einreicher / Korrespondent | Registriert sich und entrichtet eigene Jahresgebühr | Erhält FEI, Reg #, LST, PM# | Vor dem kommerziellen Export abgeschlossen; das Registrierungsfenster öffnet sich bei Freigabe (Produkt B) oder Markteinführungsbereitschaft (Produkt A) |
| 7. Bereitschaft zur Post-Market-Meldungsannahme | Verfahren zur Entgegennahme von Reklamationen (21 CFR 820.35(a)), elektronische MDR-Gateway-Konten (Part 803) und SOPs für Korrekturen/Rückrufe (Part 806) implementieren (Regulatorische Anforderung) | Rechenschaftspflichtig (CAPA) | Kommunikationskanal | Betreibt US-Reklamationsannahme | — | Systeme betriebsbereit und verifiziert, bevor die erste kommerzielle Sendung in den US-Vertrieb gelangt |
| 8. Prüfung des Broker-Datenblatts vor Versand | Abgleich des Instruktionsblatts für den Zollbroker mit den Tabellen 11-3 bis 11-18 des ACE Supplemental Guide sowie den aktiven FURLS-Einträgen (Empfohlene Praxis) | Stellt Instruktionsblatt aus | Prüft aktiven FURLS-Status | Bestätigt physische US-Adresse | Prüft Message Set | Vor der Frachtübergabe durchgeführt; sicherstellen, dass alle Unternehmensrollen und Bestätigungszeichenfolgen (Affirmation Strings) mit den FDA-Einträgen übereinstimmen |
Empirische 510(k)-Prüfzeiten, technisches eSTAR-Screening und Abwägungen zwischen den Prüfpfaden
Antragsteller mit Adressen außerhalb der USA erhielten in jedem Jahr von 2021 bis zum Stichtag 30. Oktober 2026 mehr als die Hälfte der 510(k)-Freigaben der FDA. Ihr Anteil stieg von 38.2 % (1,120 von 2,930) im Jahr 2016 auf 53.4 % (1,597 von 2,993) im Jahr 2021 6. Die nachfolgenden Anteile lagen bei 53.2 % (1,694 von 3,187) im Jahr 2022, 50.7 % (1,674 von 3,299) im Jahr 2023, 51.6 % (1,589 von 3,082) im Jahr 2024, 52.3 % (1,672 von 3,198) im Jahr 2025 und 51.4 % (1,441 von 2,802) vom 1. Januar bis zum 30. Oktober 2026 6.
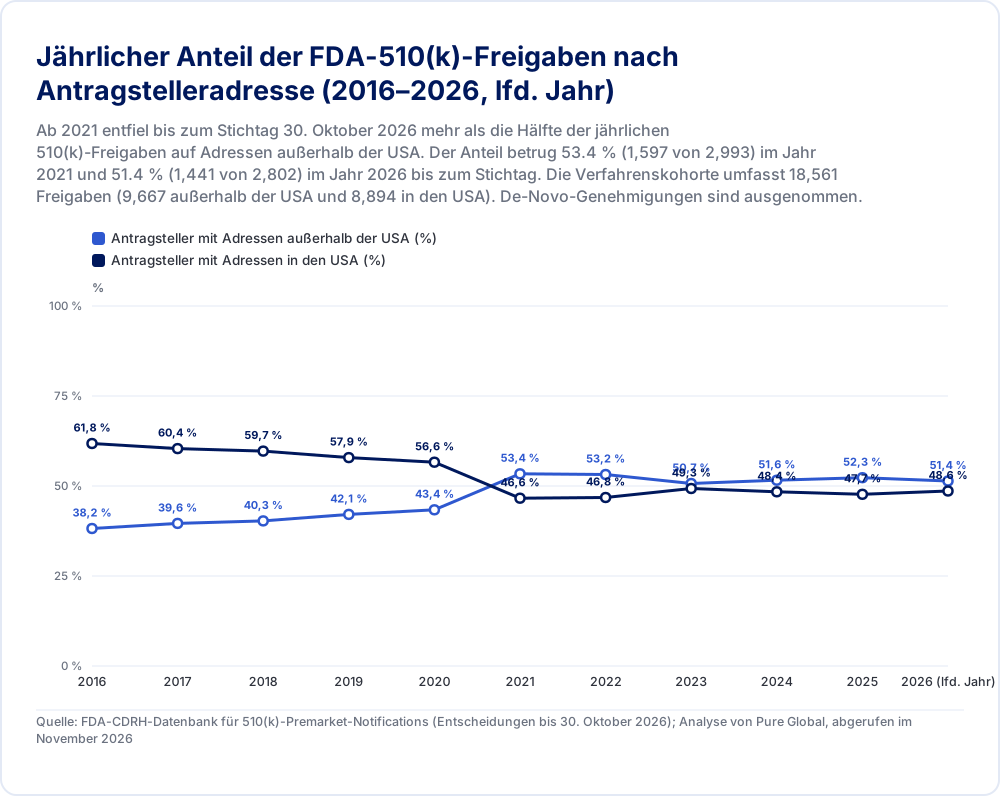
| Antragsteller mit Adressen außerhalb der USA (%) | Antragsteller mit Adressen in den USA (%) | |
|---|---|---|
| 2016 | 38,2 % | 61,8 % |
| 2017 | 39,6 % | 60,4 % |
| 2018 | 40,3 % | 59,7 % |
| 2019 | 42,1 % | 57,9 % |
| 2020 | 43,4 % | 56,6 % |
| 2021 | 53,4 % | 46,6 % |
| 2022 | 53,2 % | 46,8 % |
| 2023 | 50,7 % | 49,3 % |
| 2024 | 51,6 % | 48,4 % |
| 2025 | 52,3 % | 47,7 % |
| 2026 (lfd. Jahr) | 51,4 % | 48,6 % |
Quelle: FDA-CDRH-Datenbank für 510(k)-Premarket-Notifications (Entscheidungen bis 30. Oktober 2026); Analyse von Pure Global, abgerufen im November 2026
Die Untersuchung aller 18,561 Freigaben von 2021 bis zum 30. Oktober 2026 mit nach Land aufgeschlüsselten Antragstellerdaten (9,667 Nicht-US-Freigaben und 8,894 US-Freigaben) verdeutlicht erhebliche Unterschiede in der gesamten Kalenderdauer zwischen den Prüfpfaden 6. Die gesamten Kalendertage messen die verstrichene Zeit vom ursprünglichen Eingang bei der FDA (date_received) bis zur abschließenden Freigabeentscheidung (decision_date) und umfassen sowohl die aktive Prüfzeit der FDA als auch die Haltezeiten des Antragstellers für Zusatzinformationen (Additional Information, AI) 6:
Traditionelles 510(k) (8,440 Nicht-US-Freigaben vs. 7,048 US-Freigaben): Nicht-US-Antragsteller verzeichneten eine mediane Gesamtkalenderdauer von 159 Tagen (Interquartilsabstand 91 bis 254 Tage), verglichen mit 146 Tagen bei US-Antragstellern (Interquartilsabstand 90 bis 240 Tage) 6. Die Berechnung schließt alle Fälle in jeder Traditionellen Gruppe ein, einschließlich derer, die für eine Beteiligung Dritter (Third-Party Review) gekennzeichnet wurden. Die Datensätze fassen Erst- und Wiederholungsantragsteller über Produktcodes hinweg zusammen. Externe Faktoren vor der Einreichung, wie Prüfungen der elektromagnetischen Verträglichkeit (EMV) und Biokompatibilitätsprüfungen, sind in diesen erfassten Zeitlinien vollständig ausgeschlossen.
Special 510(k) (1,064 Nicht-US-Freigaben vs. 1,679 US-Freigaben): Das Special 510(k)-Programm der FDA kann eine Design- oder Kennzeichnungsänderung am eigenen rechtmäßig in Verkehr gebrachten Produkt des Herstellers abdecken, einschließlich bestimmter Änderungen der Anwendungsindikationen (Indications for Use). Dieser Pfad setzt voraus, dass entweder keine Leistungsdaten erforderlich sind oder dort, wo Daten erforderlich sind, bewährte Methoden vorliegen und alle erforderlichen Daten in einem Zusammenfassungs- oder Risikoanalyseformat prüfbar sind 16. Special 510(k)-Freigaben dauerten im Median 30 Tage für Nicht-US-Antragsteller (Interquartilsabstand 28 bis 83 Tage) und 29 Tage für US-Antragsteller (Interquartilsabstand 28 bis 48 Tage) 6. Alle Fälle in jeder Special-Gruppe fließen in den jeweiligen Median ein. Special-Einreichungen machten 1,064 von 9,667 Nicht-US-Freigaben (11.0 %) und 1,679 von 8,894 US-Freigaben (18.9 %) aus 6. Da die Berechtigung für das Special 510(k)-Verfahren die Änderung des eigenen freigegebenen Produkts des Sponsors voraussetzt, steht dieser Pfad im Rahmen des Special 510(k)-Programms der FDA für die erstmalige Marktfreigabe von Produkt B nicht zur Verfügung 16.
Abbreviated 510(k) (155 Nicht-US-Freigaben vs. 113 US-Freigaben): Nicht-US-Einreichungen wiesen eine mediane Kalenderdauer von 144 Tagen auf (Interquartilsabstand 92.5 bis 239 Tage), verglichen mit 165 Tagen bei US-Einreichungen. Alle Fälle in jeder Abbreviated-Gruppe fließen in den jeweiligen Median ein. Diese Kategorie machte 155 von 9,667 Nicht-US-Freigaben (1.6 %) und 113 von 8,894 US-Freigaben (1.3 %) aus 6.
Auf Dual Track entfällt der Restbetrag beider Gesamtsummen: 8 Nicht-US- und 54 US-Freigaben 6. Einzelheiten zur Verwendung der Bezeichnung Dual Track durch die FDA entnehmen Sie bitte der Methodik.
Third-Party-510(k)-Review-Programm (separates Kennzeichen): Einreichungen, die von akkreditierten Third-Party Review Organizations geprüft wurden, erhielten die Clearance durch die FDA im Median innerhalb von 29 Tagen ab dem formellen Eingang bei der FDA für Nicht-US-Antragsteller (n = 162), verglichen mit 28 Tagen für US-Antragsteller (n = 214) 6 20. Im Rahmen dieses Programms führen akkreditierte kommerzielle Organisationen die Erstprüfung durch und reichen eine Empfehlung ein, woraufhin die FDA die abschließende Clearance-Entscheidung trifft 20. Die erfasste Kennzahl von 29 Tagen schließt die Prüfungszeit vor der Einreichung zwischen dem Antragsteller und der Drittorganisation nicht ein. Jeder Third-Party-Median berücksichtigt jede Clearance mit einem Y-Kennzeichen in der jeweiligen Adressgruppe. Diese Datensätze machten 162 von 9,667 Nicht-US-Clearances (1.7 %) sowie 214 von 8,894 US-Clearances (2.4 %) aus 6. Sie gehören zudem zu den bereits gezählten Einreichungstypen: Traditional (152 Nicht-US, 199 US), Special (7, 9) und Abbreviated (3, 6). Der DXN-Klassifizierungsdatensatz der FDA führt die Zulässigkeit für eine Third-Party-Prüfung auf, wie im November 2026 überprüft 12.
Alle nicht ausgenommenen 510(k)-Einreichungen müssen unter Verwendung des electronic Submission Template And Resource (eSTAR) der FDA erstellt werden 21. Die Dokumentation des eSTAR-Programms der FDA stellt klar, dass eSTAR-Einreichungen voraussichtlich nicht der traditionellen 15-tägigen Refuse-to-Accept-(RTA)-Screening-Checkliste unterzogen werden 21. Stattdessen führt die FDA einen automatisierten Virenscan und ein technisches Screening durch; ist eine eSTAR-Einreichung unvollständig, kann die FDA sie für bis zu 180 Tage im Rahmen eines Technical Screening Hold zurückstellen 21. Eine eingehendere Analyse der Abwägungen bei den Einreichungswegen finden Sie in der Studie von Pure Global über die Auswahl des 510(k)-Verfahrens und Prüfungsfristen Auswahl des FDA-510(k)-Verfahrens: Evidenz, Prüfungsfristen und Kosten im Jahr 2026 (Pure Global Deep Research).
Die Erlangung einer 510(k)-Clearance schafft eine Ausgangsbasis, die eine fortlaufende Kontrolle von Designänderungen gemäß 21 CFR 807.81(a)(3)(i) erfordert 17. Am 12. Juni 2026 richtete das CDRH einen Warning Letter an Nihon Kohden Digital Health Solutions, LLC (CMS 727803), in dem das Unternehmen beanstandet wurde, nachdem eine Betriebsinspektion ergeben hatte, dass Softwaremodifikationen zur Einführung einer „Silence Alarms“-Funktion im Rahmen eines internen Letter-to-File ohne Einreichung eines neuen 510(k)-Antrags umgesetzt worden waren, zusammen mit einer gemäß 21 CFR 807.81(a)(3)(ii) beanstandeten Änderung der Zweckbestimmung 22. Eine interne Begründung muss einer Überprüfung durch die FDA hinsichtlich der Frage standhalten, ob die Modifikation die Sicherheit oder Wirksamkeit des Produkts erheblich beeinträchtigen könnte.
FURLS-Registrierung, Vertretung durch den U.S. Agent und Compliance für Initial Importer
Die Tabellen zu Markteinführung und Rollen erfassen den ausländischen Hersteller, den U.S. Agent, den Initial Importer und den Zollagenten (Customs Broker). Der ausländische Exporteur legt bei Bedarf seine eigenen Registrierungsdaten vor und kann dieselbe Betriebsstätte wie der Hersteller sein. Der Hersteller benennt gesondert einen Official Correspondent für die Betriebsstättenunterlagen.
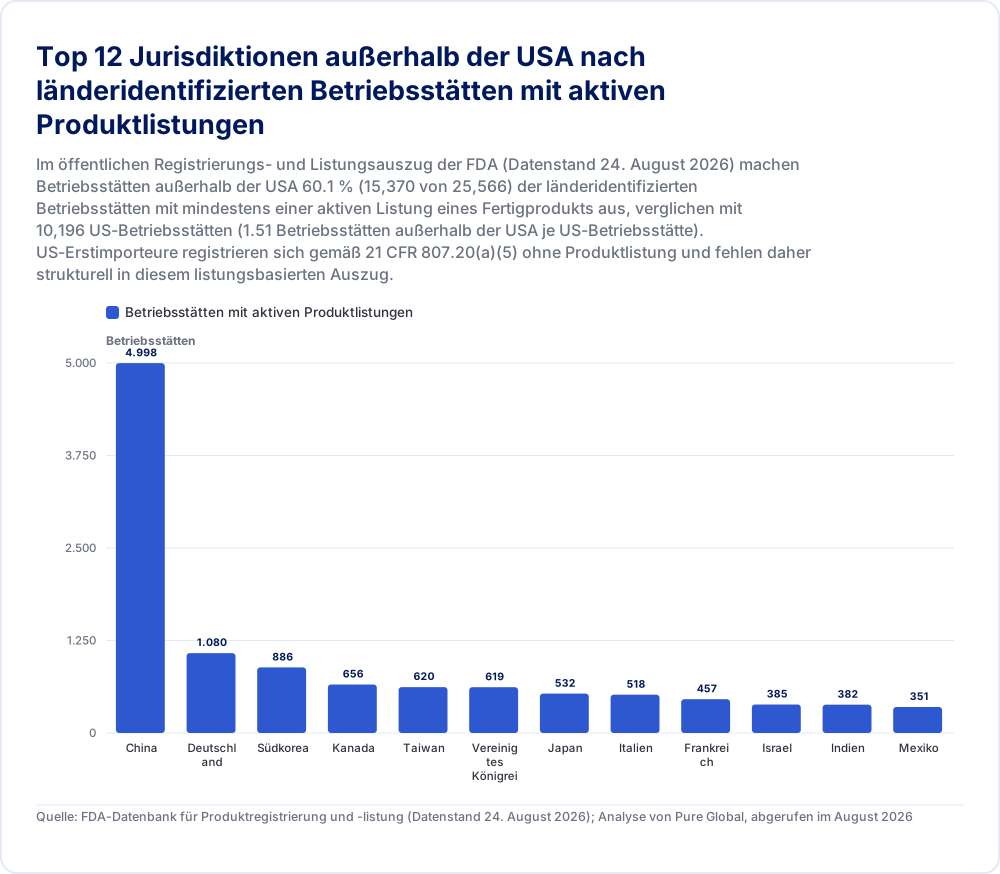
| Betriebsstätten mit aktiven Produktlistungen | |
|---|---|
| China | 4.998 |
| Deutschland | 1.080 |
| Südkorea | 886 |
| Kanada | 656 |
| Taiwan | 620 |
| Vereinigtes Königreich | 619 |
| Japan | 532 |
| Italien | 518 |
| Frankreich | 457 |
| Israel | 385 |
| Indien | 382 |
| Mexiko | 351 |
Quelle: FDA-Datenbank für Produktregistrierung und -listung (Datenstand 24. August 2026); Analyse von Pure Global, abgerufen im August 2026
In der öffentlichen Registrierungs- und Listungsdatenbank der FDA (Stand: 24. August 2026) sind 15,370 von 25,566 nach Land identifizierten Betriebsstätten mit einer aktiven Produktlistung (60.1 %) Standorte außerhalb der USA (1.51 pro US-Betriebsstätte). Auf die Standorte außerhalb der USA entfallen 217,566 Listungszeilen und auf die 10,196 US-Standorte entfallen 202,084 Listungszeilen 23. Auf China entfallen 4,998 registrierte Betriebsstätten mit aktiven Produktlistungen (32.5 % der ausländischen Standorte, 47,950 Listungszeilen), gefolgt von Deutschland (1,080 Betriebsstätten, 25,680 Listungszeilen), Südkorea (886), Kanada (656), Taiwan (620), dem Vereinigten Königreich (619), Japan (532), Italien (518), Frankreich (457), Israel (385), Indien (382) und Mexiko (351) 23.
Die regulatorische Struktur des Initial Importers: Gesonderte Registrierung und Gebühr ohne Produktlistung
Die Analyse der 419,651 aktiven Listungszeilen im Auszug von openFDA zeigt, dass null Zeilen den Betriebsstättentyp „Initial Importer“ enthalten 23. Dies spiegelt die regulatorische Konzeption des Registrierungs- und Listungssystems wider. Gemäß 21 CFR 807.20(a)(5) und der offiziellen FDA-Matrix Who Must Register, List and Pay the Fee muss ein Initial Importer jede Betriebsstätte registrieren und die jährliche Registrierungsgebühr für Betriebsstätten entrichten, erfüllt seine Listungspflicht jedoch durch Übermittlung von Name und Anschrift des ausländischen Herstellers 2 24. Die Registrierungsmatrix der FDA kennzeichnet die Produktlistung für Initial Importer mit „NO“ und enthält die ausdrückliche Anweisung, ausländische Hersteller gemäß 807.20(a)(5) anzugeben 24. Umgekehrt müssen ausländische Betriebsstätten gemäß 21 CFR 807.41 bei der Erstregistrierung, jährlich sowie bei jeder Änderung den Namen, die Anschrift und die Kontaktdaten jedes bekannten Importeurs einschließlich der von ihm bezogenen gelisteten Medizinprodukte sowie jedes Agenten, Brokers oder jeder anderen Person übermitteln, die zur Erleichterung des Imports eingesetzt wird 8. Da öffentliche Listungsauszüge Betriebsstätten-Produkt-Paare ausweisen, erscheinen Initial Importer nicht in den Listungs-Feeds von openFDA.
Gemäß 21 CFR 807.3(g) ist ein Initial Importer als jeder Importeur definiert, der die Vermarktung eines Medizinprodukts eines ausländischen Herstellers an die Person fördert, die die endgültige Lieferung oder den Verkauf an den Endverbraucher oder Anwender vornimmt, jedoch weder das Behältnis noch die Umverpackung oder die Kennzeichnung des Produkts umpackt oder anderweitig verändert 25. Ein Leitfaden der FDA stellt klar, dass der Initial Importer über eine physische Adresse in den Vereinigten Staaten verfügen muss, die mit Personen besetzt ist, die für die Sicherstellung der Produktkonformität verantwortlich sind, und nimmt Unternehmen aus, die nicht den Erstbesitz an den importierten Waren übernehmen 24. Gemäß 21 CFR 830.3 veranlasst ein Labeler das Anbringen, Ersetzen oder Ändern eines Etiketts in der Absicht, das Medizinprodukt ohne weitere Etikettenänderungen kommerziell zu vertreiben. Das ausschließliche Hinzufügen von Name und Kontaktdaten eines Händlers fällt für diesen Zweck nicht unter die Definition einer Etikettenänderung 26 Ein Medizinprodukt, drei UDI-Datenbanken (2026): Aufbau des Arbeitsauftrags für die USA, die EU und China (Pure Global Deep Research).
Ausländische Betriebsstätten, die in die Vereinigten Staaten importierte Medizinprodukte herstellen, zubereiten, vermehren, mischen oder verarbeiten, müssen sich gemäß 21 CFR 807.40 jährlich registrieren, alle fertigen Medizinprodukte listen und genau einen U.S. Agent benennen 27. Der jährliche Zeitraum für die Registrierungsverlängerung läuft jedes Jahr vom 1. Oktober bis zum 31. Dezember 28. Die Leitlinien der FDA legen fest, dass ausländische Hersteller die Registrierung vor dem Export von Medizinprodukten in die Vereinigten Staaten abschließen müssen und inländische Initial Importer sich vor dem Import von Medizinprodukten registrieren müssen 28.
Regulatorische Rollenmatrix: U.S. Agent vs. Official Correspondent vs. Initial Importer vs. Customs Broker
| Merkmal & regulatorischer Geltungsbereich | U.S. Agent (21 CFR 807.40) | Official Correspondent (21 CFR 807.25) | U.S. Initial Importer (21 CFR 807.3(g)) | Zugelassener Zollagent / Importer of Record |
|---|---|---|---|---|
| Anforderung an den physischen Standort | Muss in den USA ansässig sein oder dort eine Geschäftsniederlassung unterhalten 27. Die Definition in 21 CFR 807.3(s) schließt Postfächer sowie Anrufbeantworter oder Telefonservices aus 25 | Abschnitt 807.40 legt einen US-Standort ausschließlich für den U.S. Agent fest. Er gestattet es der ausländischen Betriebsstätte, diesen Agenten als Official Correspondent zu benennen 27 | Muss eine physische Betriebsstätte in den USA unterhalten, die den ersten Besitz an importierten Medizinprodukten übernimmt 25 24 | In den USA zugelassener Zollagent / Importer of Record (in ACE als FD1 übermittelt); kann der Importeur oder der Zollagent sein 1 |
| FURLS-Registrierung & Gebühr | Fungiert als Official Correspondent für die Registrierung, sofern die Betriebsstätte ihn gemäß 21 CFR 807.40(b) benennt 27. Die Rolle des U.S. Agent erscheint nicht unter den Betriebsstättentypen, die in der Matrix der FDA registrierungs- und gebührenpflichtig sind 24 | Übermittelt der FDA die erforderlichen Registrierungs- und Listungsinformationen elektronisch, vorbehaltlich der Ausnahmeregelung für elektronische Einreichungen gemäß 21 CFR 807.25(e) 29 | Muss sich registrieren und die jährliche Registrierungsgebühr für Betriebsstätten entrichten (je US-Betriebsstätte) 5 24 | Nicht verpflichtet, sich allein für die Durchführung der Zollabfertigung als FDA-Medizinprodukte-Betriebsstätte zu registrieren |
| Pflichten zur Produktlistung | Unterstützt Einreichungen des ausländischen Inhabers; besitzt keine eigenständige Inhaberschaft an der Listung | Reicht Listungen ausländischer Betriebsstätten (LST) ein, verknüpft Premarket-Nummern und identifiziert Importeure gemäß 21 CFR 807.41 8 | Identifiziert ausländische Hersteller gemäß 21 CFR 807.20(a)(5) 2 24 | Übermittelt DEV, DFE, LST und PM# in ACE-PG23-Meldungen, ohne FURLS zu ändern |
| Rolle bei FDA-Inspektionen & Kommunikation | Kommunikationsschnittstelle: Gemäß 21 CFR 807.40(b)(2) ist die Bereitstellung von Dokumenten der FDA an den Agenten gleichbedeutend mit der Bereitstellung an die ausländische Betriebsstätte, wenn die FDA die ausländische Betriebsstätte nicht direkt oder zügig kontaktieren kann; unterstützt bei der Terminierung ausländischer Inspektionen 27 | Empfängt Korrespondenz der FDA bezüglich Registrierung und Listung gemäß 21 CFR 807.25(e) 29 | Unterliegt direkten Vor-Ort-Inspektionen der Betriebsstätte durch die FDA hinsichtlich der Pflichten des Importeurs nach dem Inverkehrbringen 30 | Reagiert über den PG21-Kontakt auf Prüfungsmitteilungen der CBP und der FDA im Einfuhrhafen sowie auf Frachtzurückhaltungen 1 |
| Gesetzliche & regulatorische Vigilanzpflichten | Leitlinien der FDA schließen MDR-Meldungen (Part 803) und 510(k)-Einreichungspflichten ausdrücklich als Aufgaben des Agenten aus 31 | Keine inhärenten Meldepflichten nach dem Inverkehrbringen, sofern nicht vertraglich durch den Hersteller zugewiesen | Direkte regulatorische Pflichten: 21 CFR 803.40 (MDR-Meldung), 21 CFR 806.10 (Korrekturen/Rückrufe), 21 CFR 820.35(a) (Reklamationsakten gemäß 820.1(a)) 32 33 34 35 | Keine Vigilanz- oder Reklamationsbearbeitungspflichten nach dem Inverkehrbringen nach Zollfreigabe (sofern er nicht als Initial Importer agiert) |
| Vertragliche Gestaltung & Flexibilität bei Änderungen | Meldung eines Wechsels des U.S. Agent an die FDA innerhalb von 10 Werktagen nach dem Wechsel gemäß 21 CFR 807.40(b)(3) 27 | Direkte Kontrolle durch den FURLS-Kontoinhaber des Herstellers | Ein Wechsel kommerzieller Vertriebspartner erfordert die Aktualisierung der PG19-DII-Datensätze, die Aktualisierung von FURLS gemäß 807.41 sowie die Übergabe der Reklamationsakten | Ein Wechsel des Zollagenten erfordert die Aktualisierung der Zollagentendatensätze in FURLS gemäß 807.41 und die Neuausstellung der Master-ACE-Anmeldeanweisungen 8 |
Nach Ansicht von Pure Global kann die Benennung eines kommerziellen Vertriebspartners als U.S. Agent funktionieren, wenn der Vertriebspartner über etablierte regulatorische Kapazitäten verfügt und vertragliche Bestimmungen eine schnelle Kommunikation gewährleisten. Verschlechtern sich jedoch die Geschäftsbeziehungen, birgt die Kontrolle des primären Kommunikationskanals zur FDA durch einen Geschäftspartner operative Risiken. Ein Hersteller, der seinen U.S. Agent wechselt, muss diese Änderung innerhalb von 10 Werktagen melden 27. Nach Ansicht von Pure Global verringert die Benennung eines unabhängigen regulatorischen Spezialisten die Abhängigkeit von einem Geschäftspartner. Eine vergleichende Analyse von Vertretungsstrukturen finden Sie in der Studie von Pure Global zu Inlandsvertretern und Zulassungsinhabern Inlandsvertreter und Zulassungsinhaber: Leitfaden 2026 (Pure Global Deep Research).
Durchsetzungsnachweise: Website-Maßnahmen im Dezember 2025 und parallele Warning Letters an Importeur/Hersteller im Mai 2026
Zwei Gruppen von Schreiben zwischen Dezember 2025 und Mai 2026 zeigen, was die FDA in diesen Fällen beanstandete:
E-Commerce-Website-Maßnahmen vom 16. Dezember 2025: Am 16. Dezember 2025 stellte das CDRH parallele Warning Letters an Verkäufer von Brustbindern aus, die für medizinische Indikationen ohne Registrierung oder Listung gemäß Section 510 des FD&C Act beworben wurden, und beanstandete die Produkte als misbranded gemäß Section 502(o) 36 37. Zu den ausländischen Empfängern gehörten Trans-Missie B.V. (CMS 720852, Niederlande) und Flux Lab Pte. Ltd. d/b/a The Fluxion (CMS 720847, Singapur) 36 37. In diesen Schreiben führte die FDA Aussagen auf den Websites der Unternehmen sowie Behördenunterlagen an, die Versäumnisse bei Registrierung und Listung für das FY2026 belegten 36 37. Flux Lab schloss anschließend Korrekturmaßnahmen ab und erhielt am 27. März 2026 ein formelles Close-Out Letter (veröffentlicht am 7. April 2026) 38.
Gekoppelte Warning Letters vom 20. Mai 2026 (3B Medical und BMC Medical): Im Anschluss an eine FDA-Inspektion vom 1. bis 10. Dezember 2025 bei 3B Medical, Inc. d.b.a. React Health mit Sitz in Dublin, Ohio, stellte die FDA am 20. Mai 2026 gekoppelte Warning Letters aus – eines an den Standort in Ohio (CMS 725108) und ein Begleitschreiben direkt an den in Peking ansässigen Spezifikationsentwickler und 510(k)-Inhaber BMC Medical Co., Ltd. (CMS 725759) 30 39. Die Inspektion bei 3B Medical deckte auf, dass 7 von 11 stichprobenartig geprüften Reklamationsakten storniert wurden, obwohl sie die regulatorische Definition einer Reklamation erfüllten, bei 3 von 11 Akten eine dokumentierte Nachverfolgung fehlte und Korrekturmaßnahmen in Drittlagern die Auslieferung nichtkonformer Einheiten nicht verhindern konnten 30. Gestützt auf am Standort Ohio erlangte Entwicklungsunterlagen (Design Change Evaluation Report nP3) beanstandete die FDA beim ausländischen Hersteller BMC Medical gemäß 21 CFR 807.81(a)(3)(i) die Umsetzung von Algorithmusänderungen (Flow Limitation, RERA und Periodic Breathing), Änderungen der Schallmaterialien im Gasweg sowie den Austausch eines PCBA-Chips bei den Geräten Luna G3 / G3X APAP ohne Einreichung eines neuen 510(k), neben dem Versäumnis, eine Feldkorrektur gemäß 21 CFR 806.10 für Firmware-Updates zur Behebung unerwarteter Geräteabschaltungen zu melden 39.
Diese zusammengehörigen Warning Letters zeigen, dass die FDA Aufzeichnungen heranzog, die am Standort eines US-Importeurs geprüft wurden, um regulatorische Verstöße gegen ausländische Design-Verantwortliche festzustellen.
SLA-Checkliste für Qualitätsvereinbarungen mit Erstimporteuren
Um operative Lücken in US-Vertriebsnetzen zu vermeiden, sollten ausländische Hersteller US-Erstimporteure durch eine durchsetzbare Qualitäts- und Vigilanzvereinbarung binden. Gemäß 21 CFR 820.1(a) gilt Part 820 für Erstvertreiber ausländischer Unternehmen, beschränkt auf jene Anforderungen, die auf die von ihnen ausgeführten Tätigkeiten anwendbar sind 32. Die folgende Checkliste erläutert die regulatorische Grundlage, die gesetzlichen Pflichten, die von Pure Global vorgeschlagenen Vertragsbedingungen sowie operative Fehlerbilder:
| Regulatorische Pflicht & Fundstelle | Regulatorische Pflicht des Importeurs | Vorgeschlagene Vertragsbedingung (Pure Global) | Adressiertes operatives Fehlerbild |
|---|---|---|---|
| Reklamationsbearbeitung & -weiterleitung (21 CFR 820.35(a) / 820.1(a) / ISO 13485 Abschnitt 8.2.2) 40 32 35 | Führung von Reklamationsakten gemäß 21 CFR 820.35(a) unter Erfassung aller Pflichtfelder sowie Untersuchung von Reklamationen, die auf die eigenen Tätigkeiten zutreffen 32 35 | Der Importeur leitet sämtliche Kundenrückmeldungen und Reklamationen innerhalb von 48 Stunden an den Hersteller weiter; er bewahrt Rohaufzeichnungen über jeden administrativen Abschluss hinaus auf | Beugt dem unzulässigen Abschluss von Reklamationen vor, die regulatorische Definitionen erfüllen, wie im Warning Letter CMS 725108 beanstandet (7 von 11 stichprobenartig geprüften Reklamationen storniert) 30 |
| MDR-Meldepflicht des Importeurs (21 CFR 803.40) 33 | Einreichung von Meldungen über Todesfälle und schwerwiegende Verletzungen an die FDA und den Hersteller (803.40(a)) sowie über meldepflichtige Fehlfunktionen an den Hersteller (803.40(b)), so bald wie praktisch möglich und spätestens innerhalb von 30 Kalendertagen nach dem Tag, an dem der Importeur die Information erhält oder anderweitig davon Kenntnis erlangt 33 | Festlegung von fünf Werktagen nach Kenntniserlangung als vertragliche Obergrenze für die Benachrichtigung des Herstellers. Wo erforderlich, früher handeln. Bewertung koordinieren, ohne vorgeschriebene Meldungen zu verzögern | Beugt doppelten, widersprüchlichen oder unterlassenen MDR-Meldungen mit 30-Kalendertage-Frist über verteilte Organisationen hinweg vor |
| Korrekturen & Rücknahmen (21 CFR 806.10 & 807.81(a)(3)) 34 17 | Meldung innerhalb von 10 Arbeitstagen nach Einleitung einer Korrektur oder Rücknahme zur Verringerung eines Gesundheitsrisikos oder zur Behebung eines Verstoßes, der ein Gesundheitsrisiko darstellen kann, vorbehaltlich der geltenden Ausnahmen 34 | Dem Importeur ist es untersagt, Feldmodifikationen, Nacharbeiten oder Software-Updates ohne schriftliche Genehmigung des Herstellers durchzuführen | Beugt nicht gemeldeten Feldkorrekturen und ungenehmigten Modifikationen vor, wie etwa den im Warning Letter CMS 725759 beanstandeten Firmware-Updates 39 |
| Quarantäne- & Vertriebskontrolle (ISO 13485 Abschnitt 8.3 / 21 CFR 820.1(a)) 18 32 | Aussonderung nichtkonformer oder zurückgesendeter Produkte zur Verhinderung eines unbeabsichtigten kommerziellen Inverkehrbringens, anwendbar auf Lagerbetriebe 32 | Dedizierte physische und elektronische Quarantänesperren in Lagern externer Logistikdienstleister; die Freigabe erfordert eine schriftliche QS-Freigabe | Beugt dem Vertrieb nicht gesperrter nichtkonformer Einheiten aus Einrichtungen externer Logistikdienstleister vor 30 |
| UDI- & Kennzeichnungsprüfung (21 CFR 830.3 / 807.3(g)) 26 25 | Die Definition des Erstimporteurs in 21 CFR 807.3(g) erfasst einen Importeur, der das Produkt nicht umpackt oder das Behältnis, die Umhüllung oder die Kennzeichnung des Produkts anderweitig verändert 25. Ein Unternehmen, das das Anbringen oder Ändern eines Etiketts veranlasst, kann vorbehaltlich der einschlägigen Definitionen als Labeler gemäß 21 CFR 830.3 und für Registrierungszwecke als Relabeler gelten 26 | Die Wareneingangsprüfung verifiziert die Lesbarkeit des UDI-Barcodes sowie die englischsprachige Verpackungskennzeichnung; Überetikettierung ist untersagt | Pure Global empfiehlt diese Prüfung, um beschädigte UDI-Datenträger und unbefugte Umetikettierungen aufzudecken |
| Device-Tracking-Compliance (21 CFR Part 821) 41 | Führung von Tracking-Aufzeichnungen, die Produkte den Empfängern zuordnen, nur anwendbar, wenn die FDA eine spezifische Tracking-Anordnung gemäß 21 CFR 821.1 erlassen hat 41 | Der Importeur führt chargenrückverfolgbare Vertriebsprotokolle, mit denen Einheiten innerhalb von 24 Stunden bis zu den Endempfängern zurückverfolgt werden können (sofern ein Tracking angeordnet wurde) | Unterstützt die Einhaltung von Part 821, falls die FDA eine Tracking-Anordnung erlässt |
QMSR-Bereitschaft und Inspektionsrisiko ab dem 2. Februar 2026
Am 2. Februar 2026 trat die endgültige Verordnung der FDA zur Quality Management System Regulation (QMSR) (89 FR 7496, veröffentlicht am 2. Februar 2024) in Kraft, wodurch 21 CFR Part 820 geändert und die internationale Qualitätsnorm ISO 13485:2016 (sowie die Definitionen nach ISO 9000:2015 Abschnitt 3) unmittelbar in US-Bundesrecht übernommen wurde 40. Gleichzeitig stellte das CDRH die bisherige Quality System Inspection Technique (QSIT) zugunsten des Compliance Program 7382.850 ein 42. In ihrem Schreiben vom 20. Mai 2026 an BMC Medical erklärte die FDA, dass Korrekturmaßnahmen, die nach dem 2. Februar 2026 ergriffen werden, die QMSR-Anforderungen erfüllen müssen 39.
Drei regulatorische Bestimmungen regeln die Bereitschaft für die Markteinführung ausländischer Hersteller nach dem überarbeiteten Part 820:
Zulässigkeit der gewerblichen Einfuhr (21 CFR 820.1(a)(1) & 820.1(c)): Part 820 gilt ausdrücklich für Fertigprodukte, die außerhalb der Vereinigten Staaten hergestellt und zur Einfuhr angeboten werden 32. Gemäß 21 CFR 820.1(c) unterliegt ein eingeführtes Produkt, das als verfälscht („adulterated“) erscheint, weil es nicht im Einklang mit der QMSR hergestellt wurde, der Verweigerung der Einfuhrzulassung in die Vereinigten Staaten gemäß Section 801(a) des Federal Food, Drug, and Cosmetic Act 32.
Zusätzliche FDA-Bestimmungen über ISO 13485 hinaus (21 CFR 820.10(b) & 820.35): Während ISO 13485 die grundlegenden Anforderungen an das Qualitätsmanagementsystem abdeckt, schreibt 21 CFR 820.10(b) die Einhaltung der UDI-Kennzeichnung (Part 830) gemäß Abschnitt 7.5.8, der Produktverfolgung (Device Tracking, Part 821, sofern zutreffend) gemäß Abschnitt 7.5.9.1, des Medical Device Reporting (Part 803) gemäß Abschnitt 8.2.3 sowie der Meldungen über Korrekturen und Rücknahmen (Reports of Corrections and Removals, Part 806) gemäß den Abschnitten 7.2.3, 8.2.3 und 8.3.3 vor 18. Darüber hinaus legt 21 CFR 820.35 Anforderungen an die Aufzeichnungsführung für Reklamationen und Serviceleistungen fest 35. Für Reklamationen, die nach Part 803 meldepflichtig sind, für Reklamationen, bei denen der Hersteller eine Untersuchung für erforderlich hält, sowie für Reklamationen, die unabhängig davon untersucht werden, schreibt 21 CFR 820.35(a)(1)–(7) vor, dass die Aufzeichnungen Folgendes enthalten müssen: (1) die Bezeichnung des Produkts; (2) das Eingangsdatum der Reklamation; (3) jede Unique Device Identifier (UDI) oder jeden Universal Product Code (UPC) sowie alle sonstigen Produktidentifikationen; (4) Name, Anschrift und Telefonnummer des Beschwerdeführers; (5) Art und Einzelheiten der Reklamation; (6) jede ergriffene Korrektur oder Korrekturmaßnahme; sowie (7) jede Antwort an den Beschwerdeführer 40 35.
Anwendungsbereich der Entwicklungslenkung (21 CFR 820.10(c)): Gemäß 21 CFR 820.10(c) sind Hersteller von Produkten der Klasse I von ISO 13485 Abschnitt 7.3 (Entwicklung) ausgenommen, es sei denn, das Produkt ist durch Computersoftware automatisiert oder in fünf festgelegten Vorschriften aufgeführt (868.6810, 878.4460, 880.6760, 892.5650, 892.5740) 18. Da es sich bei Produkt A (SDV, 21 CFR 880.2910) und Produkt B (DXN, 21 CFR 870.1130) jeweils um Produkte der Klasse II handelt, unterliegen beide weiterhin den Anforderungen an die Entwicklungslenkung gemäß ISO 13485 Abschnitt 7.3, was vollständige Entwicklungsakten erfordert 18.
Inspektionsrealität: Interne Audits und MDSAP-Status gemäß den QMSR-FAQ
Die von der FDA veröffentlichte Seite mit häufig gestellten Fragen zur QMSR (QMSR Frequently Asked Questions, Stand: 5. November 2026) stellt zwei wesentliche Inspektionsrealitäten für ausländische Hersteller klar 42:
Interne Audits, Managementbewertungen und Lieferantenauditberichte unterliegen der Inspektion (FAQ Q8): Die bisherige Regelung 21 CFR 820.180(c) nahm Berichte über interne Qualitätsaudits, Managementbewertungen und Lieferantenauditberichte von routinemäßigen Inspektionen durch die FDA aus. In FAQ Q8 erläutert die FDA, dass diese Ausnahme unter der QMSR aufgehoben wurde; dies bedeutet, dass Inspektoren der FDA bei der Überprüfung ausländischer oder inländischer Betriebsstätten Berichte über interne Audits, Aufzeichnungen zu Managementbewertungen und Ergebnisse von Lieferantenaudits einsehen können 42.
ISO 13485-Zertifikate und MDSAP-Auditberichte (FAQ Q13 & MDSAP-Programmseite): FAQ Q13 stellt klar, dass „ein Konformitätszertifikat nach ISO 13485 einen Hersteller nicht von einer Inspektion durch die FDA befreit“ und dass Inspektionen der FDA unter der QMSR „nicht dem MDSAP-Auditplan oder den MDSAP-Verfahren folgen werden“ 42. Auf der separaten Seite der FDA zum Medical Device Single Audit Program (MDSAP) (Stand: 19. Dezember 2025) wird jedoch angegeben, dass „die FDA MDSAP-Auditberichte weiterhin als Ersatz für routinemäßige Inspektionen der Behörde akzeptieren kann“ 43. Ein ISO 13485-Zertifikat begründet keine Befreiung von einer Inspektion, während die Teilnahme am MDSAP es in das Ermessen der FDA stellt, Single-Audit-Berichte anstelle routinemäßiger Überwachungsinspektionen heranzuziehen 42 43.
Beispiele aus der QMSR-Ära und der Überwachung ausländischer Betriebsstätten
Drei Schreiben zeigen, welche Mängel die FDA beanstandet hat:
Linemaster Switch Corp. Warning Letter (CMS 730215, 27. Mai 2026): Die FDA inspizierte diesen US-amerikanischen Hersteller von Zubehörprodukten vom 4. Februar bis 6. März 2026 – und begann die Inspektion damit zwei Tage nach Inkrafttreten der QMSR 44. Das Warning Letter führte fünf Mängel auf, die unmittelbar an Abschnitte der ISO 13485:2016 geknüpft waren: Abschnitt 8.3.4 (undokumentierte Nacharbeit an Fußschaltern); Abschnitt 7.1 (Risikomanagement bei der Produktrealisierung, unter Beanstandung fehlender Prozess-FMEAs sowie der fehlenden Rückkopplung von Reklamationen nach dem Inverkehrbringen und unerwünschten Ereignissen in die Risikodokumentation); Abschnitt 8.5.2 (CAPA, unter Beanstandung einer Supplier Corrective Action Request, die ohne ermittelte Grundursache abgeschlossen wurde); Abschnitt 6.4.1 (Überwachung der Temperatur in der Arbeitsumgebung); sowie Abschnitt 7.6 (Validierung von Überwachungs- und Messsoftware ohne Rohdaten und Annahme-/Rückweisungskriterien) 44.
Remote Regulatory Assessment (Unomedical Device S.A. de C.V., CMS 719428, 8. Januar 2026): Bei der Prüfung von Unterlagen, die aus Reynosa, Mexiko, gemäß Section 704(a)(4) des FD&C Act elektronisch übermittelt wurden, beanstandete das CDRH, dass die ausländische Betriebsstätte zwischen Juni 2023 und Juni 2025 über 41,000 Reklamationen vom „Typ 1“ allein deshalb ohne Untersuchung abgeschlossen hatte, weil die Chargennummern der Beschwerdeführer fehlten – trotz Meldungen über Produktundichtigkeiten und potenziell meldepflichtiger Ereignisse 45.
Warnung vor Zurückhaltung am Einfuhrhafen (Contec Medical Systems Co., Ltd., CMS 717941, 2. Oktober 2025): Nach einer Vor-Ort-Inspektion in Qinhuangdao, Hebei, China, beanstandete die FDA Mängel bei der Entwicklungsvalidierung, bei Reklamationsuntersuchungen sowie Abweichungen nach 21 CFR 806.10(c)(12) hinsichtlich eines Absatzes, der in der bei der FDA eingereichten Fassung einer Rückrufmitteilung gegenüber der an die Empfänger versandten Fassung fehlte 46. In dem Schreiben wurde gewarnt, dass die FDA Schritte einleitet, um den Produkten des Unternehmens an US-Häfen gemäß Section 801(a) des FD&C Act die Einfuhrzulassung zu verweigern 46.
Eine abschnittsweise Analyse dieser frühen Beanstandungen finden Sie in der Ausarbeitung von Pure Global zu QMSR-Warning-Letters und ISO 13485-Aufzeichnungen QMSR-Warning-Letters 2026: Die von der FDA benannten ISO 13485-Aufzeichnungen (Pure Global Deep Research).
QMSR-Migrationsübersicht: Bisheriges 21 CFR Part 820 im Vergleich zu ISO 13485:2016 + QMSR-Anforderungen
| Qualitätssystembereich | Bisherige Bestimmung nach 21 CFR Part 820 | Geltende QMSR-Bestimmung (ISO 13485:2016 + 21 CFR Part 820) | Empfohlene Maßnahme für ausländische Betriebsstätten (Pure Global) |
|---|---|---|---|
| Lebenszyklus-Risikomanagement | 21 CFR 820.30(g) (Risikoanalyse im Rahmen der Designvalidierung) | ISO 13485 Abschnitte 7.1, 7.3, 8.2, 8.5, eingebettet in Produktrealisierung und Abhilfemaßnahmen 44 | Etablierung fortlaufend aktualisierter Prozess-FMEAs, die mit der Trendanalyse von Reklamationen nach dem Inverkehrbringen, unerwünschten Ereignissen und Rückrufen verknüpft sind |
| Qualitätsaudits & Managementbewertungen | 21 CFR 820.180(c) (historische Ausnahmeregelung zum Schutz von Auditberichten) | ISO 13485 Abschnitte 5.6, 8.2.4; QMSR FAQ Q8 bestätigt, dass Audit- und Bewertungsberichte durch Inspektoren eingesehen werden können 42 | Aufhebung von Schwärzungsannahmen bei internen Audits, Lieferantenauditakten und Protokollen von Managementbewertungen |
| Reklamationsbearbeitung & Dokumentation | 21 CFR 820.198 (Reklamationsakten) | ISO 13485 Abschnitt 8.2.2 + 21 CFR 820.35(a)(1)–(7) (sieben Pflichtfelder) + 820.10(b)(3) MDR-Verknüpfung 40 35 | Sicherstellen, dass Reklamations-SOPs alle sieben gemäß 21 CFR 820.35(a) festgelegten Pflichtfelder vorschreiben |
| Korrekturmaßnahmen im Feld & Beratungsmitteilungen | 21 CFR 820.100 / 820.198 | ISO 13485 Abschnitte 7.2.3, 8.2.3, 8.3.3 + 21 CFR 820.10(b)(4) mit Verweis auf Part 806 18 34 | Anpassung der Verfahren für Beratungsmitteilungen an die Meldepflicht der FDA innerhalb von 10 Werktagen gemäß 21 CFR 806.10 |
| UDI- & Rückverfolgbarkeitssysteme | 21 CFR 820.60 / 820.65 (Kennzeichnung und Rückverfolgbarkeit) | ISO 13485 Abschnitte 7.5.8, 7.5.9.1 + 21 CFR 820.10(b)(1)–(2) mit Verweis auf Parts 830 & 821 18 26 41 | Einbindung GUDID-verifizierter UDI-Datenträger in die Medizinprodukteakten und Überprüfung der Tracking-Vorschriften nach Part 821 (sofern angeordnet) |
| Arbeitsumgebung & Softwarevalidierung | 21 CFR 820.70(c) / 820.70(i) | ISO 13485 Abschnitte 6.4.1 & 7.6 (Validierung von Überwachungssoftware) 44 | Protokollierung der Umgebungsbedingungen in der Produktion sowie Aufbewahrung von Validierungsprotokollen, Rohdaten und Kriterien für Bestanden/Nicht bestanden |
| Korrekturmaßnahmen für Lieferanten & Einfuhrzulässigkeit | 21 CFR 820.50 / 820.100 + 820.1 | ISO 13485 Abschnitte 7.4 & 8.5.2 + Verknüpfung mit der Einfuhrzulässigkeit nach 21 CFR 820.1(a)/(c) 32 44 | Einforderung dokumentierter Ursachenanalysen bei SCARs und Führung authentifizierter englischsprachiger Aufzeichnungen |
Nach Einschätzung von Pure Global hilft die Durchführung eines strukturierten zweitägigen internen Audits anhand dieser Bestimmungen ausländischen Herstellern dabei, QMSR-Lücken vor dem kommerziellen Versand zu identifizieren und zu beheben.
CBP-ACE-Anmeldearchitektur, Affirmations of Compliance und Zolltarife
Selbst nach Abschluss der FDA-Premarket- und FURLS-Schritte kann es zu Verzögerungen bei der Frachtabfertigung kommen, wenn ein Zollagent unzutreffende Daten der Partner Government Agency (PGA) in das Automated Commercial Environment (ACE) der U.S. Customs and Border Protection (CBP) übermittelt. Die FDA prüft Einfuhranmeldungen für Medizinprodukte elektronisch. Die vom Anmelder zu übermittelnden Daten sind im FDA Supplemental Guide for the Automated Commercial Environment/International Trade Data System, Version 2.6, sowie in den FDA Affirmations of Compliance for the Automated Commercial Environment festgelegt 1 7.
ACE-Nachrichtensegmentarchitektur: PG01 bis PG23
Die FDA weist darauf hin, dass ausländische Betriebsstätten, deren Produkte eingeführt werden, vor, während und nach der Einfuhr die geltenden US-Vorschriften einhalten müssen 47. Gemäß Kapitel 11 (Medical Devices) des Supplemental Guide v2.6 erfordern kommerzielle Einfuhranmeldungen für Medizinprodukte spezifische Datenelemente über mehrere Nachrichtensegmente hinweg 1:
PG01 Program & Intended Use Header: Kommerzielle Einfuhranmeldungen geben die Regierungsbehörde (Government Agency) FDA, den Programmcode DEV, den Verarbeitungscode (Processing Code) NED (Non-Radiation Emitting, nicht strahlungsemittierend, anwendbar auf das SDV-Thermometer und das DXN-Blutdruckmessgerät von VeloMed) oder RED (Radiation Emitting, strahlungsemittierend) sowie den Verwendungszweckcode (Intended Use Code) 081.001 (Standard Commercial Import of a Finished Medical Device – reguläre kommerzielle Einfuhr eines fertigen Medizinprodukts) an 1.
PG02 FDA-Produktcode: Übermittelt den Qualifier FDP mit dem 7-stelligen FDA-Produktcode (aufgebaut aus Industry Code, Class, Subclass, PIC und Product Code, verifiziert über den Product Code Builder der FDA) 1.
PG06 Produktherkunft (Product Origin): Übermittelt den Herkunftstyp (Source Type) 39 (Herstellungsland bei Fertigprodukten) oder 30 (Ursprungsland bei Komponenten unter IUC 081.007), kombiniert mit dem ISO 2-Buchstaben-Ländercode (CN für VeloMed). Der Code 294 kann angeben, dass ein Land die Positionen zuvor zurückgewiesen hat 1.
PG19, PG20 und PG21 Beteiligte Stellen & Kontaktinformationen: Für reguläre kommerzielle Fertigprodukte (IUC 081.001) gelten fünf verpflichtende Rollen: MF (Manufacturer / Hersteller, dessen Ländercode in PG20 außerhalb der USA liegen muss); DEQ (Shipper / Versender); FD1 (FDA-Importeur / Importer of Record, begleitet von den Pflichtangaben Name, Telefonnummer und E-Mail-Adresse einer Kontaktperson in PG21); DII (Device Initial Importer / Erstmals in die USA einführender Importeur); und DP (Delivered-To Party / Empfänger der Lieferung) 1. Tabelle 11-11 des Supplemental Guide v2.6 legt fest, dass der DII über eine physische Adresse in den Vereinigten Staaten verfügen muss; selbst wenn ein Initial Importer von der Registrierung befreit ist, bleiben dessen US-Name und US-Adresse in PG19 verpflichtend 1. Die FDA bevorzugt den Entity Identification Code 47 (FEI-Nummer, 1 bis 10 Ziffern) gegenüber dem Code 16 (DUNS-Nummer) 1.
PG23 Affirmations of Compliance: Kennungen, die zur Überprüfung des Registrierungs- und Premarket-Status anhand der FDA-Datenbanken übermittelt werden 1 7.
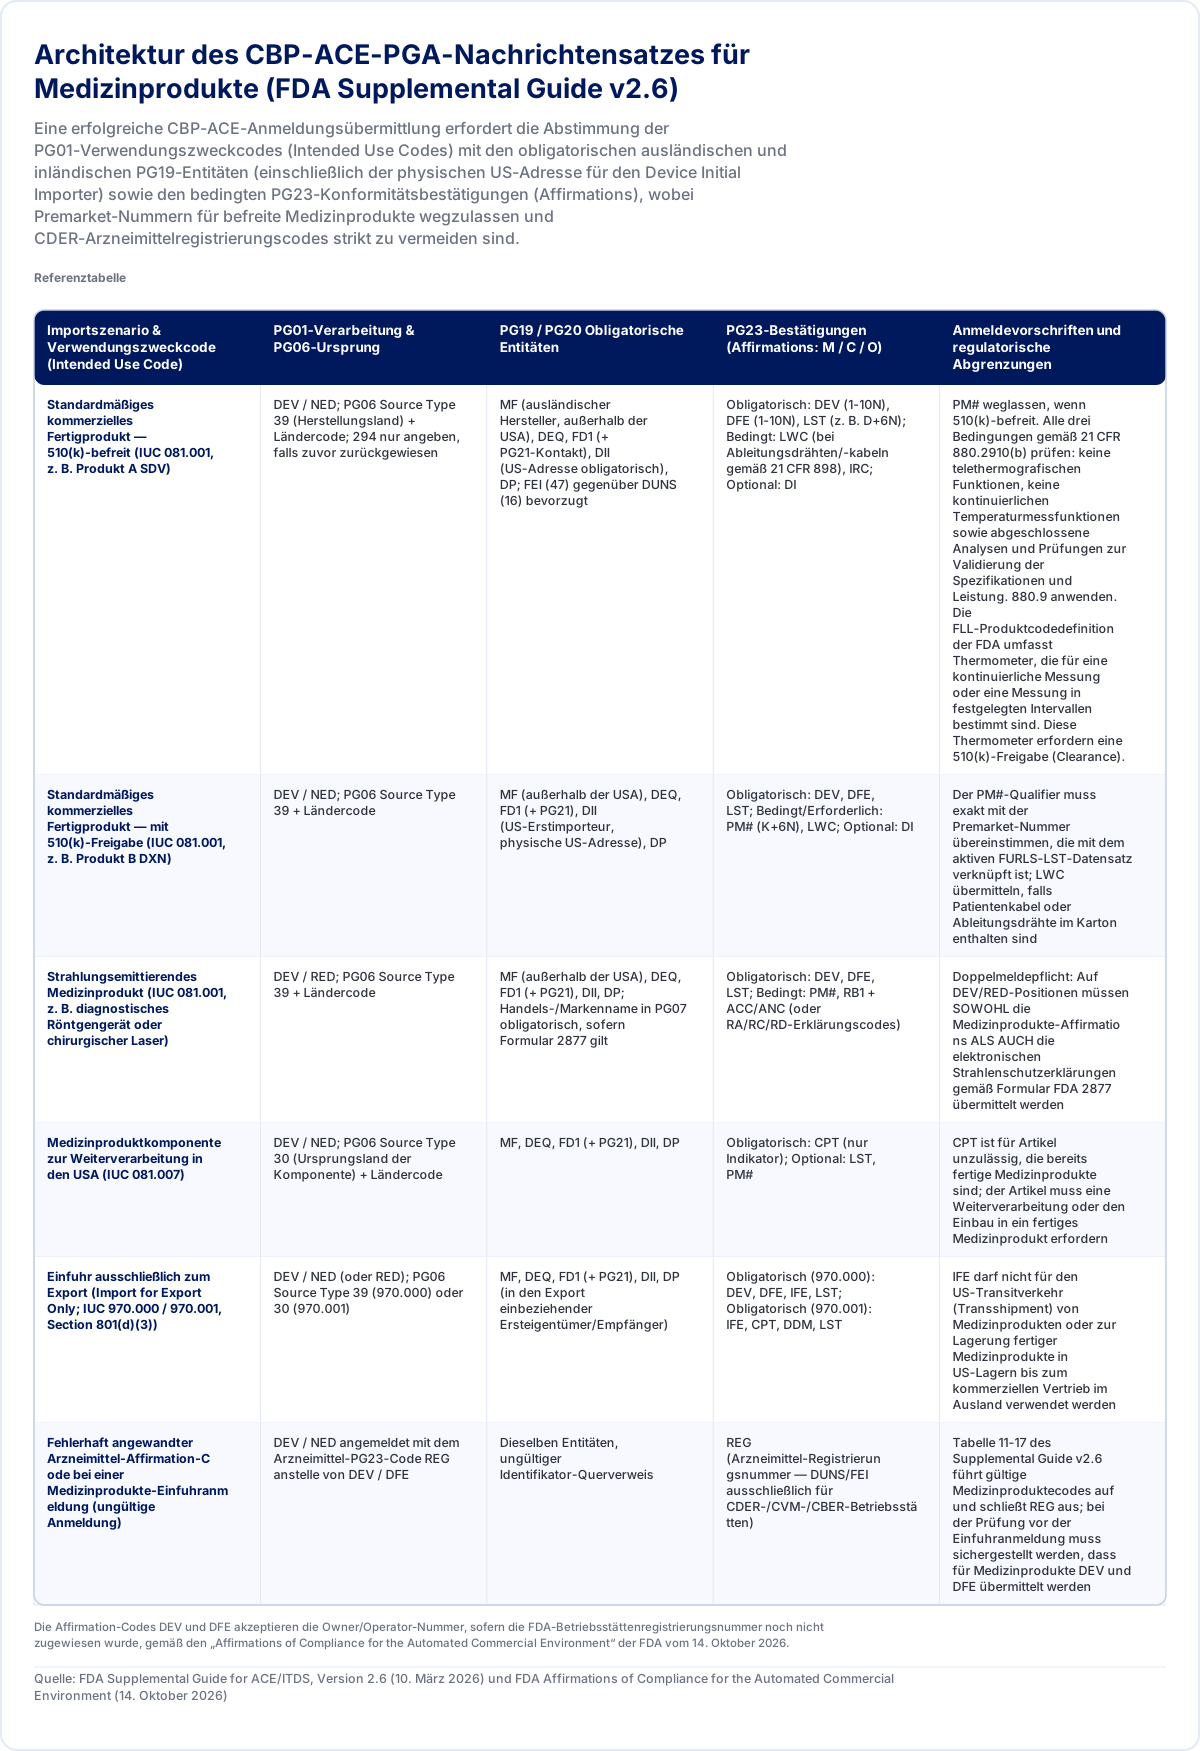
| Importszenario & Verwendungszweckcode (Intended Use Code) | PG01-Verarbeitung & PG06-Ursprung | PG19 / PG20 Obligatorische Entitäten | PG23-Bestätigungen (Affirmations: M / C / O) | Anmeldevorschriften und regulatorische Abgrenzungen |
|---|---|---|---|---|
| Standardmäßiges kommerzielles Fertigprodukt — 510(k)-befreit (IUC 081.001, z. B. Produkt A SDV) | DEV / NED; PG06 Source Type 39 (Herstellungsland) + Ländercode; 294 nur angeben, falls zuvor zurückgewiesen | MF (ausländischer Hersteller, außerhalb der USA), DEQ, FD1 (+ PG21-Kontakt), DII (US-Adresse obligatorisch), DP; FEI (47) gegenüber DUNS (16) bevorzugt | Obligatorisch: DEV (1-10N), DFE (1-10N), LST (z. B. D+6N); Bedingt: LWC (bei Ableitungsdrähten/-kabeln gemäß 21 CFR 898), IRC; Optional: DI | PM# weglassen, wenn 510(k)-befreit. Alle drei Bedingungen gemäß 21 CFR 880.2910(b) prüfen: keine telethermografischen Funktionen, keine kontinuierlichen Temperaturmessfunktionen sowie abgeschlossene Analysen und Prüfungen zur Validierung der Spezifikationen und Leistung. 880.9 anwenden. Die FLL-Produktcodedefinition der FDA umfasst Thermometer, die für eine kontinuierliche Messung oder eine Messung in festgelegten Intervallen bestimmt sind. Diese Thermometer erfordern eine 510(k)-Freigabe (Clearance). |
| Standardmäßiges kommerzielles Fertigprodukt — mit 510(k)-Freigabe (IUC 081.001, z. B. Produkt B DXN) | DEV / NED; PG06 Source Type 39 + Ländercode | MF (außerhalb der USA), DEQ, FD1 (+ PG21), DII (US-Erstimporteur, physische US-Adresse), DP | Obligatorisch: DEV, DFE, LST; Bedingt/Erforderlich: PM# (K+6N), LWC; Optional: DI | Der PM#-Qualifier muss exakt mit der Premarket-Nummer übereinstimmen, die mit dem aktiven FURLS-LST-Datensatz verknüpft ist; LWC übermitteln, falls Patientenkabel oder Ableitungsdrähte im Karton enthalten sind |
| Strahlungsemittierendes Medizinprodukt (IUC 081.001, z. B. diagnostisches Röntgengerät oder chirurgischer Laser) | DEV / RED; PG06 Source Type 39 + Ländercode | MF (außerhalb der USA), DEQ, FD1 (+ PG21), DII, DP; Handels-/Markenname in PG07 obligatorisch, sofern Formular 2877 gilt | Obligatorisch: DEV, DFE, LST; Bedingt: PM#, RB1 + ACC/ANC (oder RA/RC/RD-Erklärungscodes) | Doppelmeldepflicht: Auf DEV/RED-Positionen müssen SOWOHL die Medizinprodukte-Affirmations ALS AUCH die elektronischen Strahlenschutzerklärungen gemäß Formular FDA 2877 übermittelt werden |
| Medizinproduktkomponente zur Weiterverarbeitung in den USA (IUC 081.007) | DEV / NED; PG06 Source Type 30 (Ursprungsland der Komponente) + Ländercode | MF, DEQ, FD1 (+ PG21), DII, DP | Obligatorisch: CPT (nur Indikator); Optional: LST, PM# | CPT ist für Artikel unzulässig, die bereits fertige Medizinprodukte sind; der Artikel muss eine Weiterverarbeitung oder den Einbau in ein fertiges Medizinprodukt erfordern |
| Einfuhr ausschließlich zum Export (Import for Export Only; IUC 970.000 / 970.001, Section 801(d)(3)) | DEV / NED (oder RED); PG06 Source Type 39 (970.000) oder 30 (970.001) | MF, DEQ, FD1 (+ PG21), DII, DP (in den Export einbeziehender Ersteigentümer/Empfänger) | Obligatorisch (970.000): DEV, DFE, IFE, LST; Obligatorisch (970.001): IFE, CPT, DDM, LST | IFE darf nicht für den US-Transitverkehr (Transshipment) von Medizinprodukten oder zur Lagerung fertiger Medizinprodukte in US-Lagern bis zum kommerziellen Vertrieb im Ausland verwendet werden |
| Fehlerhaft angewandter Arzneimittel-Affirmation-Code bei einer Medizinprodukte-Einfuhranmeldung (ungültige Anmeldung) | DEV / NED angemeldet mit dem Arzneimittel-PG23-Code REG anstelle von DEV / DFE | Dieselben Entitäten, ungültiger Identifikator-Querverweis | REG (Arzneimittel-Registrierungsnummer — DUNS/FEI ausschließlich für CDER-/CVM-/CBER-Betriebsstätten) | Tabelle 11-17 des Supplemental Guide v2.6 führt gültige Medizinproduktecodes auf und schließt REG aus; bei der Prüfung vor der Einfuhranmeldung muss sichergestellt werden, dass für Medizinprodukte DEV und DFE übermittelt werden |
Die Affirmation-Codes DEV und DFE akzeptieren die Owner/Operator-Nummer, sofern die FDA-Betriebsstättenregistrierungsnummer noch nicht zugewiesen wurde, gemäß den „Affirmations of Compliance for the Automated Commercial Environment“ der FDA vom 14. Oktober 2026.
Quelle: FDA Supplemental Guide for ACE/ITDS, Version 2.6 (10. März 2026) und FDA Affirmations of Compliance for the Automated Commercial Environment (14. Oktober 2026)
Anforderungen des ACE Guide und des AofC-Handbuchs an den Zollagenten
Ein Abgleich des Supplemental Guide v2.6 mit den Affirmations of Compliance for the Automated Commercial Environment vom 14. Oktober 2026 zeigt drei zentrale Anmelderegeln auf, bei denen Fehler des Zollagenten zu Zollzurückhaltungen führen können 1 7:
Unzulässiger Arzneimittelcode REG: In den Affirmations of Compliance for the Automated Commercial Environment der FDA bezeichnet REG eine Drug (Firm) Registration Number für CDER-, CVM- oder CBER-Betriebsstätten 7. Tabelle 11-17 des ACE Supplemental Guide führt die gültigen Affirmation-Codes für Medizinprodukte auf und enthält REG nicht 1. Bei Einfuhranmeldungen für Medizinprodukte müssen DEV (Foreign Manufacturer Registration Number) und DFE (Foreign Exporter Registration Number) übermittelt werden 1 7. Die Affirmations of Compliance for the Automated Commercial Environment der FDA legen fest, dass bei den Affirmation-Codes DEV und DFE die Owner/Operator Number akzeptiert wird, sofern die Registrierungsnummer noch nicht zugeteilt wurde 7.
Abstimmung der Premarket Number (PM#): Für IUC 081.001 sind DEV, DFE und LST (Listing Number, z. B. Präfix D gefolgt von 6 Ziffern) verpflichtend 1 7. PM# (Premarket Number: K-Nummer für 510(k), P-Nummer für PMA, DEN-Nummer für De Novo) ist bedingt erforderlich: Sie muss bei 510(k)-befreiten Produkten wie dem SDV-Thermometer von VeloMed weggelassen werden, ist jedoch bei 510(k)-freigegebenen Produkten wie Produkt B (DXN) zwingend anzugeben 1 7. In den Affirmations of Compliance for the Automated Commercial Environment der FDA wird darauf hingewiesen, dass die Premarket Number stets der im Listing-Datensatz hinterlegten Nummer entsprechen muss („Premarket number should always be the number that is on the listing record“) 7. Sofern Elektrodenableitungskabel (Electrode Lead Wires) oder Patientenkabel (Patient Cables) enthalten sind, muss die Bestätigung LWC übermittelt werden, mit der die Einhaltung der Leistungsstandards gemäß 21 CFR Part 898 bescheinigt wird 7.
Verbot der Einlagerung von Fertigprodukten unter IFE: Importeure dürfen den AofC-Code IFE (Import for Export gemäß Section 801(d)(3) des FD&C Act, IUC 970.000 oder 970.001) nicht verwenden, um fertige Medizinprodukte in US-Lagern bis zum Weitervertrieb ins Ausland einzulagern. Die FDA Affirmations of Compliance for the Automated Commercial Environment schließen den Umschlag und die Lagerung fertiger Medizinprodukte in US-Lagern aus 7.
Ausgearbeiteter ACE-Master-Datensatz für den Zollagenten: Produkt A vs. Produkt B
Um Verzögerungen bei der Einfuhrabfertigung zu vermeiden, sollten Hersteller ihren Zollagenten vor dem Containerversand ein verifiziertes Stammdatenblatt zur Verfügung stellen 1 7:
| ACE-Segment und Datenelement | Operativer Zweck (Supplemental Guide v2.6) | Produkt A (VeloTemp IR-200, SDV-befreit) | Produkt B (VeloPress BP-400, DXN-freigegeben) |
|---|---|---|---|
| PG01 Kopfdaten | Behörde, Programm, Verarbeitungscode, Verwendungszweckcode | FDA / DEV / NED / 081.001 | FDA / DEV / NED / 081.001 |
| PG02 FDA-Produktcode | Positionstyp P. FDP ist der Produktcode-Qualifier. | Erstellen und verifizieren Sie vor der Ausgabe des Datenblatts den siebenstelligen Code für das klinische Thermometer im FDA Product Code Builder. | Erstellen und verifizieren Sie vor der Ausgabe des Datenblatts den siebenstelligen Code für das nichtinvasive Blutdruckmessgerät im FDA Product Code Builder. |
| PG06 Ursprungsdaten | Quelltyp + ISO 2-Buchstaben-Ländercode | 39 (Herstellungsland) + CN; 294 nur bei vorheriger Zurückweisung hinzufügen | 39 (Herstellungsland) + CN; 294 nur bei vorheriger Zurückweisung hinzufügen |
| PG19 / PG20 Verpflichtende Entitäten | Juristische Personen und physische Adressen (FEI-Code 47 bevorzugt) | MF (Werk Suzhou, CN), DEQ (Suzhou, CN), FD1 (IOR, US), DII (US-Ersteinführer, physische US-Adresse zwingend), DP (Empfänger, US) | MF (Werk Suzhou, CN), DEQ (Suzhou, CN), FD1 (IOR, US), DII (US-Ersteinführer, physische US-Adresse zwingend), DP (Empfänger, US) |
| PG21 Kontaktdaten | Individuelle Kontaktperson für die Hafenkommunikation der FDA | FD1 Name der individuellen Kontaktperson, Telefon, E-Mail; optional PK Zollagenten-Kontakt | FD1 Name der individuellen Kontaktperson, Telefon, E-Mail; optional PK Zollagenten-Kontakt |
| PG23 Verpflichtende AofCs | Betriebsstättenregistrierungs- und Produktlistungsnummern | DEV (Suzhou-Reg.-Nr. oder Owner/Operator-Nr.), DFE (Registrierungsnummer des exportierenden Unternehmens oder Owner/Operator-Nummer, falls die FDA die Registrierungsnummer noch nicht zugewiesen hat. Wenn dasselbe Unternehmen herstellt und exportiert, bestätigen Sie den Anmeldewert mit dem Zollagenten anhand der Leitlinien der FDA und des zugehörigen Registrierungseintrags), LST (FURLS-Listungsnr.) | DEV (Suzhou-Reg.-Nr. oder Owner/Operator-Nr.), DFE (Registrierungsnummer des exportierenden Unternehmens oder Owner/Operator-Nummer, falls die FDA die Registrierungsnummer noch nicht zugewiesen hat. Wenn dasselbe Unternehmen herstellt und exportiert, bestätigen Sie den Anmeldewert mit dem Zollagenten anhand der Leitlinien der FDA und des zugehörigen Registrierungseintrags), LST (FURLS-Listungsnr.) |
| PG23 Bedingte AofCs | Zulassungswegspezifische Compliance-Bestätigungen | **PM# weggelassen ** (befreit gemäß 21 CFR 880.2910(b) und 880.9); optional ** DI ** (UDI) | **PM# erforderlich ** (freigegebene K-Nummer, die mit dem Listungseintrag übereinstimmt); ** LWC , sofern Patientenkabel enthalten sind; optional ** DI |
| PG23 Ausgeschlossene Codes | Unzulässige oder nicht anwendbare Bestätigungscodes | Arzneimittelcode REG weglassen; IFE weglassen (Staging von Fertigprodukten unzulässig) | Arzneimittelcode REG weglassen; IFE weglassen (Staging von Fertigprodukten unzulässig) |
Import Alert 89-08 und Verfahren bei Zurückhaltung im Hafen
Stellt die FDA fest, dass ein ausländischer Hersteller oder ein Produkt nicht zugelassene Medizinprodukte versandt hat, kann sie die Entität auf die Red List des Import Alert 89-08 (Detention Without Physical Examination of Devices without Approved PMA's or IDE's and Other Devices Not Substantially Equivalent or Without a 510(k)) setzen 14. Gemäß der veröffentlichten Dokumentation zum Import Alert können die FDA Divisions Sendungen von auf der Red List aufgeführten Produkten gemäß Section 801(a) des FD&C Act ohne physische Prüfung zurückhalten 14.
Wird eine Sendung gemäß Import Alert 89-08 zurückgehalten, richtet sich die Abhilfe nach den Verfahren im Regulatory Procedures Manual der FDA (RPM, Kapitel 9) sowie der veröffentlichten Alert-Dokumentation 14. Pure Global empfiehlt folgendes schrittweises Vorgehen:
Sendungstriage (Formular FDA 766): Gemäß RPM 9-12 kann der Importeur oder Empfänger das Formular FDA 766 (Application for Authorization to Relabel or Perform Other Action to Bring Article into Compliance) beim örtlichen Compliance Officer der FDA Division einreichen, das vom Imports and Registration & Listing Team (IRLT) des CDRH zur Zustimmung geprüft wird 14. Nicht zugelassene Medizinprodukte ohne die erforderliche 510(k)-Freigabe, die nicht in Übereinstimmung mit den Vorschriften gebracht werden können, müssen unter Aufsicht von CBP/FDA ausgeführt oder vernichtet werden.
Prüfung kommerzieller Aussagen: Pure Global empfiehlt, alle öffentlichen englischsprachigen Produktangebote, App-Oberflächen und Benutzerhandbücher zu überprüfen, um nicht genehmigte Aussagen zu entfernen, die über die Befreiungsgrenzen hinausgehen (z. B. Rückführung von Aussagen zur kontinuierlichen Fiebermessung auf intermittierende Messung).
Behebung der zugrunde liegenden Compliance-Mängel: Beseitigen Sie den Grund für die Zurückhaltung. Sofern eine Freigabe erforderlich ist, schließen Sie das 510(k)-Verfahren ab 4. Beheben Sie etwaige gesonderte Qualitäts- oder Registrierungsprobleme gemäß den geltenden Anforderungen 40 28.
Antrag auf Streichung (RPM 9-8): Reichen Sie einen formellen Antrag auf Aufhebung der DWPE bei der Division of Import Operations (DIO) der FDA ein, die sich mit dem CDRH IRLT abstimmt, und legen Sie Nachweise über korrigierte Betriebsabläufe sowie Nachweise darüber vor, dass spätere Sendungen den Vorschriften entsprechen 14.
Vorabprüfung der Einfuhranmeldung: Pure Global empfiehlt, nachfolgende ACE-Nachrichtensätze vor der Übergabe zum Export vorab zu prüfen, um eine aktive Übereinstimmung mit FURLS sicherzustellen 1.
US-Zolltarifeinreihung und Prüfungen nach Kapitel 99
Die nachstehenden in Betracht kommenden Einreihungen und US-Zollprüfungen spiegeln den Zolltarif und die Bekanntmachungen vom 13. November 2026 wider. Bestätigen Sie das genaue Produkt und den Ursprung vor der Übergabe mit dem Zollagenten. Bei Unsicherheit hinsichtlich der Einreihung sollten Sie eine verbindliche CBP-Entscheidung beantragen. Erfassen Sie die Zolltarifeinreihung und den FDA-Produktcode als getrennte Felder 48 49 50.
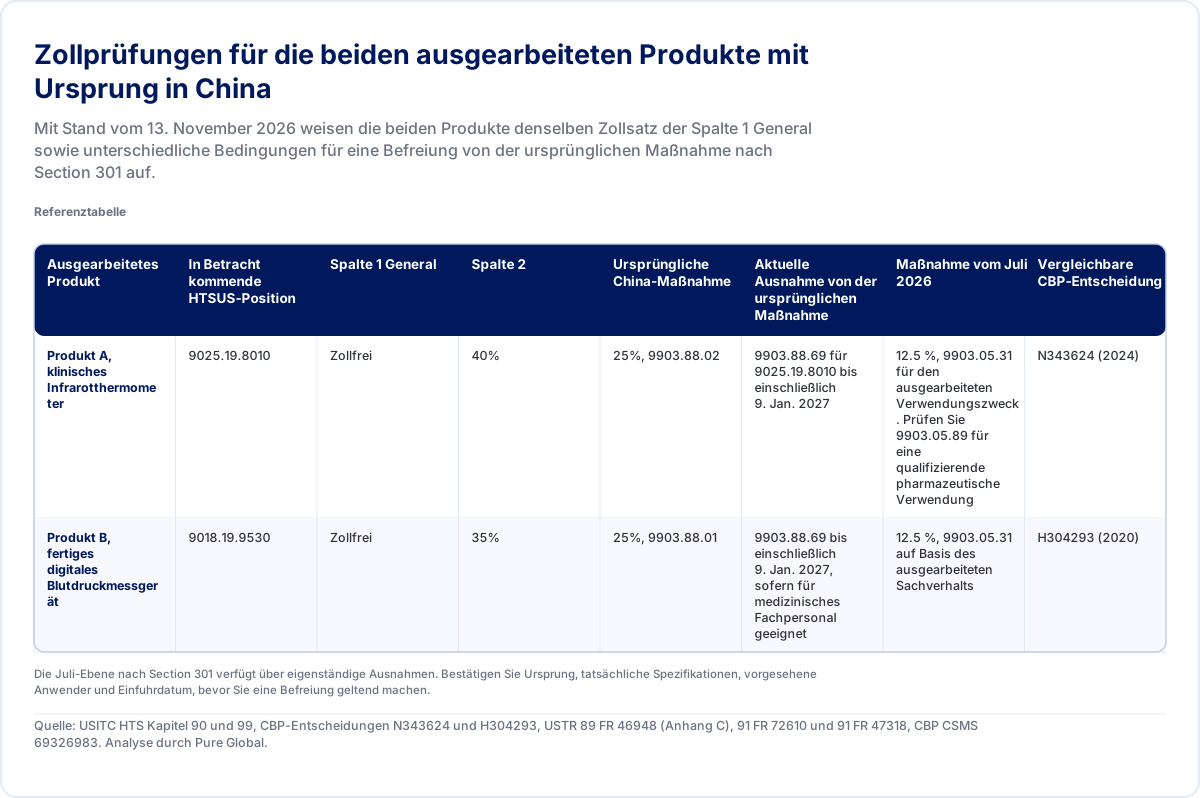
| Ausgearbeitetes Produkt | In Betracht kommende HTSUS-Position | Spalte 1 General | Spalte 2 | Ursprüngliche China-Maßnahme | Aktuelle Ausnahme von der ursprünglichen Maßnahme | Maßnahme vom Juli 2026 | Vergleichbare CBP-Entscheidung |
|---|---|---|---|---|---|---|---|
| Produkt A, klinisches Infrarotthermometer | 9025.19.8010 | Zollfrei | 40% | 25%, 9903.88.02 | 9903.88.69 für 9025.19.8010 bis einschließlich 9. Jan. 2027 | 12.5 %, 9903.05.31 für den ausgearbeiteten Verwendungszweck. Prüfen Sie 9903.05.89 für eine qualifizierende pharmazeutische Verwendung | N343624 (2024) |
| Produkt B, fertiges digitales Blutdruckmessgerät | 9018.19.9530 | Zollfrei | 35% | 25%, 9903.88.01 | 9903.88.69 bis einschließlich 9. Jan. 2027, sofern für medizinisches Fachpersonal geeignet | 12.5 %, 9903.05.31 auf Basis des ausgearbeiteten Sachverhalts | H304293 (2020) |
Die Juli-Ebene nach Section 301 verfügt über eigenständige Ausnahmen. Bestätigen Sie Ursprung, tatsächliche Spezifikationen, vorgesehene Anwender und Einfuhrdatum, bevor Sie eine Befreiung geltend machen.
Quelle: USITC HTS Kapitel 90 und 99, CBP-Entscheidungen N343624 und H304293, USTR 89 FR 46948 (Anhang C), 91 FR 72610 und 91 FR 47318, CBP CSMS 69326983. Analyse durch Pure Global.
Produkt A, klinisches Infrarot-Thermometer. In Betracht kommende Unterposition 9025.19.80, statistische Position 9025.19.8010. Spalte 1 General ist zollfrei und Spalte 2 beträgt 40 % 48. Die vergleichbare CBP-Entscheidung N343624 wandte den ursprünglichen Zollsatz für China List 2 von 25 % unter 9903.88.02 an 49. Die aktuelle Ausnahme benennt die gesamte statistische Position 9025.19.8010 gemäß U.S. Note 20(vvv)(ii)(1) und Position 9903.88.69. Sie gilt bis zum 9. Januar 2027 um 11:59 p.m. Eastern Time 51 52.
Produkt B, fertiges digitales Oberarm-Blutdruckmessgerät. In Betracht kommende Unterposition 9018.19.95, statistische Position 9018.19.9530. Spalte 1 General ist zollfrei und Spalte 2 beträgt 35 %. Verwenden Sie gegebenenfalls die gesondert beschriebene Position 9018.19.9560 bei der Einreihung von Teilen und Zubehör 48. In H304293 wandte die CBP den ursprünglichen Zollsatz für China List 1 von 25 % unter 9903.88.01 vorbehaltlich von Ausnahmen an 50. Position 9903.88.69 und Anmerkung 20(vvv)(i)(35) erfassen Blutdruckmessgeräte, die für die Verwendung durch medizinisches Fachpersonal unter 9018.19.9530 geeignet sind, bis zu demselben Januardatum. Überprüfen Sie die Spezifikationen und vorgesehenen Anwender, bevor Sie diese Ausnahme in Anspruch nehmen. Erfüllt das betrachtete Gerät diese Beschreibung nicht, verwenden Sie 25 % für die ursprüngliche Maßnahme 51 52.
Die gesonderte Section-301-Maßnahme vom Juli 2026 weist Waren mit Ursprung in China vorbehaltlich der in dieser Maßnahme vorgesehenen Befreiungen einen Standardsatz von 12.5 % unter 9903.05.31 zu 53 54. Die Position 9025.19.80 von Produkt A erscheint in der Liste für pharmazeutische Zwecke in U.S. Note 52(e). Die entsprechende Ausnahme 9903.05.89 setzt ebenfalls eine pharmazeutische Verwendung voraus. Ein gewöhnliches klinisches Thermometer erfüllt die Voraussetzungen für diese Ausnahme nur dann, wenn die Sendung die Verwendungsbedingung erfüllt. Die Position 9018.19.95 von Produkt B fehlt in den geprüften anwendbaren allgemeinen Produktlisten. Kalkulieren Sie auf Basis des dargestellten Sachverhalts 12.5 % für gewöhnliche kommerzielle Einfuhren beider Produkte ein. Die ältere Ausnahme der China-Liste hebt den gesonderten Juli-Zoll nicht auf 53 54.
Bei einem Zollwert von $10,000 und den angegebenen üblichen klinischen Verwendungszwecken ergeben die beiden Zollstufen nach Section 301 in diesem Beispiel $1,250 für Produkt A während des ursprünglichen Ausnahmefensters. Für Produkt B ergeben sie $1,250 mit der Ausnahme für die professionelle Anwendung oder $3,750 ohne diese. Falls die Ausnahme wie geplant nach dem 9. Januar 2027 ausläuft, wenden Sie sowohl die Zollstufe von 25 % als auch die von 12.5 % auf die üblichen klinischen Beispiele an, oder $3,750 für jedes der beiden Produkte bei einem Zollwert von $10,000. Gemäß dem modellierten Zeitplan würde Produkt B nach diesem Datum eingeführt werden. Die Berechnung schließt Antidumping- und Ausgleichszölle, Zollgebühren sowie Maßnahmen nach Section 232 aus. Die Sätze stammen aus der älteren Maßnahme und Ausnahme nach Section 301 48 51 52 sowie der Juli-Maßnahme 53 54. Wie am 13. November 2026 überprüft, umfasste die Liste des Handelsministeriums (Commerce) eine Untersuchung nach Section 232 zu medizinischer Ausrüstung, Medizinprodukten, Verbrauchsmaterialien und PSA 55.
FDA-MDUFA-Nutzergebühren, kommerzielle Gebühren von Pure Global und ausgearbeitetes 3-Jahres-Budget
Eine kommerzielle Budgetplanung erfordert die Berücksichtigung der geltenden FDA-Nutzergebühren, der Small-Business-Qualifikationen, der kommerziellen Dienstleistungsgebühren sowie der laufenden Verpflichtungen für Auslandsvertretungen in den jeweiligen Zielmärkten.
FDA-MDUFA-Nutzergebühren: FY2026 im Vergleich zu den geltenden Sätzen für FY2027
Die operativen Geschäftsjahre (Fiscal Years, FY) der FDA laufen vom 1. Oktober bis zum 30. September. Einreichungen und Registrierungen ab dem 1. Oktober 2026 unterliegen den geltenden MDUFA-V-Nutzergebührensätzen für FY2027 (veröffentlicht unter 91 FR 48134, gültig vom 1. Oktober 2026 bis zum 30. September 2027) 5, die Erhöhungen gegenüber den Sätzen für FY2026 (veröffentlicht unter 2025-14412) widerspiegeln 56:
| FDA-MDUFA-Gebührenkategorie | FY2026 Standard | FY2026 Small Business (<= $100 Mio.) | Geltendes FY2027 Standard 5 | Geltendes FY2027 Small Business 5 | Jährliche Gebührenanpassung & gesetzliche Ausnahmen |
|---|---|---|---|---|---|
| Jährliche Betriebsregistrierung (Annual Establishment Registration) | $11,423 56 | Keine Ermäßigung ($11,423) | $13,785 | Keine Ermäßigung ($13,785) | +20.7 % im Jahresvergleich; gilt für ausländische Hersteller und separate Erstimporteure (Initial Importers) 5 24 |
| 510(k) Premarket Notification | $26,067 | $6,517 | $28,653 | $7,163 | +9.9 % im Jahresvergleich; die Befreiung für den ersten Antrag bis $30 Mio. schließt 510(k)-Einreichungen aus 5 19 |
| 513(g)-Informationsanfrage | $7,820 | $3,910 | $8,596 | $4,298 | +9.9 % im Jahresvergleich; optionale Anfrage zur Klassifizierungsbestätigung 5 |
| De-Novo-Klassifizierungsantrag | $173,782 | $43,446 | $191,020 | $47,755 | +9.9 % im Jahresvergleich 5 |
| Premarket Approval (PMA) | $579,272 | $144,818 | $636,732 | $159,183 | +9.9 % im Jahresvergleich; die Befreiung für den ersten Antrag bis $30 Mio. gilt für PMA/PDP/BLA/PMR 5 19 |
Das Small-Business-Determination-Programm (SBD) der FDA zieht die Bruttoeinnahmen oder Umsatzerlöse des jüngsten Steuerjahres heran, kumuliert über den Antragsteller sowie dessen in- und ausländische verbundene Unternehmen. Der Schwellenwert für ermäßigte förderfähige Antrags- oder Berichtsgebühren liegt bei $100 Mio. oder weniger. Für einen ausländischen Antragsteller erfordert das Formular FDA 3602N separate Bescheinigungen der nationalen Steuerbehörde (Section III National Taxing Authority) für den Antragsteller und jedes ausländische verbundene Unternehmen, sofern eine solche Behörde existiert, sowie die aktuellste US-Bundes-Einkommensteuererklärung für jedes US-amerikanische verbundene Unternehmen. Das veröffentlichte Prüfungsziel der FDA beträgt 60 Kalendertage ab Eingang 19. Darüber hinaus sind zwei Befreiungsregelungen zu beachten:
Keine SBD-Ermäßigung bei der Betriebsregistrierung: Die reguläre Gebühr für die jährliche Betriebsregistrierung beträgt für kleine Unternehmen $13,785 5 19. Eine Befreiung von der jährlichen Registrierungsgebühr ist auf Unternehmen mit $1 Mio. oder weniger an kumulierten Einnahmen oder Umsätzen (einschließlich in- und ausländischer verbundener Unternehmen) beschränkt, die eine finanzielle Härte sowie einen Nachweis über die Zahlung der Registrierungsgebühr und die Registrierung eines vorangegangenen Geschäftsjahres unter ihrer FDA-Owner/Operator-Nummer belegen 5 19.
Befreiung für den ersten Zulassungsantrag schließt 510(k) aus: Die gesetzliche Gebührenbefreiung für die erste Zulassungseinreichung eines Unternehmens (verfügbar, wenn die kumulierten Einnahmen oder Umsätze einschließlich in- und ausländischer verbundener Unternehmen $30 Mio. oder weniger betragen und weder der Antragsteller noch ein verbundenes Unternehmen zuvor einen qualifizierenden ersten Zulassungsantrag oder -bericht eingereicht hat) ist auf PMA-, PDP-, BLA- und PMR-Anträge beschränkt; 510(k)-Meldungen sind ausgeschlossen 5 19.
Kommerzielles Leistungsgebührenverzeichnis von Pure Global (2026)
Die kommerzielle regulatorische Umsetzung umfasst modulare Beratungsleistungen sowie Pauschalen (Retainer) für die lokale Vertretung. Zu den öffentlich verifizierten Gebühren und regulären Planungs-Retainern zählen Pure Global Preise für regulatorische Dienstleistungen (Pure Global) Pure Global US-FDA-Agent für Medizinprodukteunternehmen (geprüft am 15. Okt. 2026) (Pure Global) Pure Global US-Marktzugang für Medizinprodukte (Pure Global):
Bewertung des US-Zulassungspfads ($5,000 Projektpauschale, Pure Global Master-Preisliste, 2026): Verifiziert Klassifizierungscodes, prüft die Ausnahmegrenzen gemäß 21 CFR 8xx.9 und 880.2910(b), identifiziert Referenzprodukte (Predicate Devices) und legt die Prüfanforderungen fest.
US-FDA-Agent-Vertretung ($1,000/Jahr, öffentlicher Tarif): Unterstützung bei der Erst- und jährlichen Betriebsregistrierung sowie Produktlistung in FURLS, Unterstützung bei der Abwicklung der jährlichen Nutzergebühren sowie Kommunikation als U.S. Agent (21 CFR 807.40) und Official Correspondent Pure Global Preise für regulatorische Dienstleistungen (Pure Global) Pure Global US-FDA-Agent für Medizinprodukteunternehmen (geprüft am 15. Okt. 2026) (Pure Global). Ausgenommen sind die 510(k)-Dossiererstellung, Laborprüfungen, MDR-Meldungen sowie kommerzielle Pflichten eines Erstimporteurs (Initial Importer) Pure Global US-FDA-Agent für Medizinprodukteunternehmen (geprüft am 15. Okt. 2026) (Pure Global).
FDA Q-Submission-Strategie & Meeting-Unterstützung ($10,000–$15,000, Pure Global Master-Preisliste, 2026): Erstellung der Pre-Submission-Dokumentation und Leitung von FDA-Meetings.
FDA 510(k) Erstellung & Einreichung ($15,000–$20,000, Pure Global Master-Preisliste, 2026): Durchgängige Erstellung des eSTAR-Dossiers und Einreichungsmanagement für Produkt B, exklusive externer Prüfungen und MDUFA-Nutzergebühren.
RAQA-Beratung & -Schulung ($250/Stunde, Pure Global Master-Preisliste, 2026): QMSR-Gap-Analysen, Behebung von Mängeln bei Beschwerde- und MDR-Verfahren sowie Inspektionsvorbereitung.
Multi-Markt-Vertretung (reguläre Vertragslaufzeit von 3 Jahren) Pure Global Preise für regulatorische Dienstleistungen (Pure Global): Bevollmächtigter in der Europäischen Union (EU AR) für $2,000/Jahr für eine Produktgruppe Pure Global Preise für regulatorische Dienstleistungen (Pure Global) oder $2,500/Jahr für zwei Gruppen (Pure Global Master-Preisliste, 2026), kombiniert mit der Erstellung des Plans und Berichts zur klinischen Bewertung nach EU-MDR (CEP/CER) ($18,000 Zusammenstellung bis $25,000 Zusammenstellung und Verfassung für Klasse IIa, Pure Global Master-Preisliste, 2026); UK Responsible Person (UKRP) für $2,000/Jahr für eine Registrierung Pure Global Preise für regulatorische Dienstleistungen (Pure Global) oder $2,500/Jahr für zwei Registrierungen (Pure Global Master-Preisliste, 2026); Australian Sponsor für $2,000/Jahr für eine Registrierung Pure Global Preise für regulatorische Dienstleistungen (Pure Global) oder $2,500/Jahr für zwei Registrierungen (Pure Global Master-Preisliste, 2026); sowie Erstellung der Health Canada Medical Device Licence (MDL) ($8,000–$10,000 für Klasse II, Pure Global Master-Preisliste, 2026). Standardverträge für lokale Vertretungen sehen eine dreijährige Vertragsbindung vor (bei Einjahresverträgen fällt im 1. Jahr ein Aufschlag von 50 % an) Pure Global Preise für regulatorische Dienstleistungen (Pure Global). Prüflaborgebühren, klinische Prüfungen und behördliche Gebühren sind nicht in diesen kommerziellen Retainern enthalten.
Ausgearbeitetes 3-Jahres-Regulierungsbudget (FDA-Nutzergebühren zuzüglich Pure Global-Listengebühren): Produkt A vs. Produkt B
Hinweis: Die folgende Budgetplanung modelliert ausschließlich FDA-Nutzergebühren zuzüglich der Listenpreise von Pure Global. Externe Laborprüfungen (z. B. EMV, elektrische Sicherheit, Biokompatibilität), Zertifizierungsgebühren Benannter Stellen, Gebühren nationaler Behörden außerhalb der USA sowie Retainer für kommerzielle Distributoren sind in dieser Kalkulationsbasis nicht enthalten. Dreijahresprognosen gehen davon aus, dass der geltende FDA-Satz für das Fiskaljahr 2027 ($13,785/Jahr) über den gesamten Zeitraum konstant bleibt; die Gebührensätze für die Folgejahre (Fiskaljahr 2028 und Fiskaljahr 2029) sind noch nicht veröffentlicht. Die Klassifizierung außerhalb der USA geht von Klasse IIa gemäß EU-MDR und Klasse II gemäß den kanadischen Medical Devices Regulations aus.
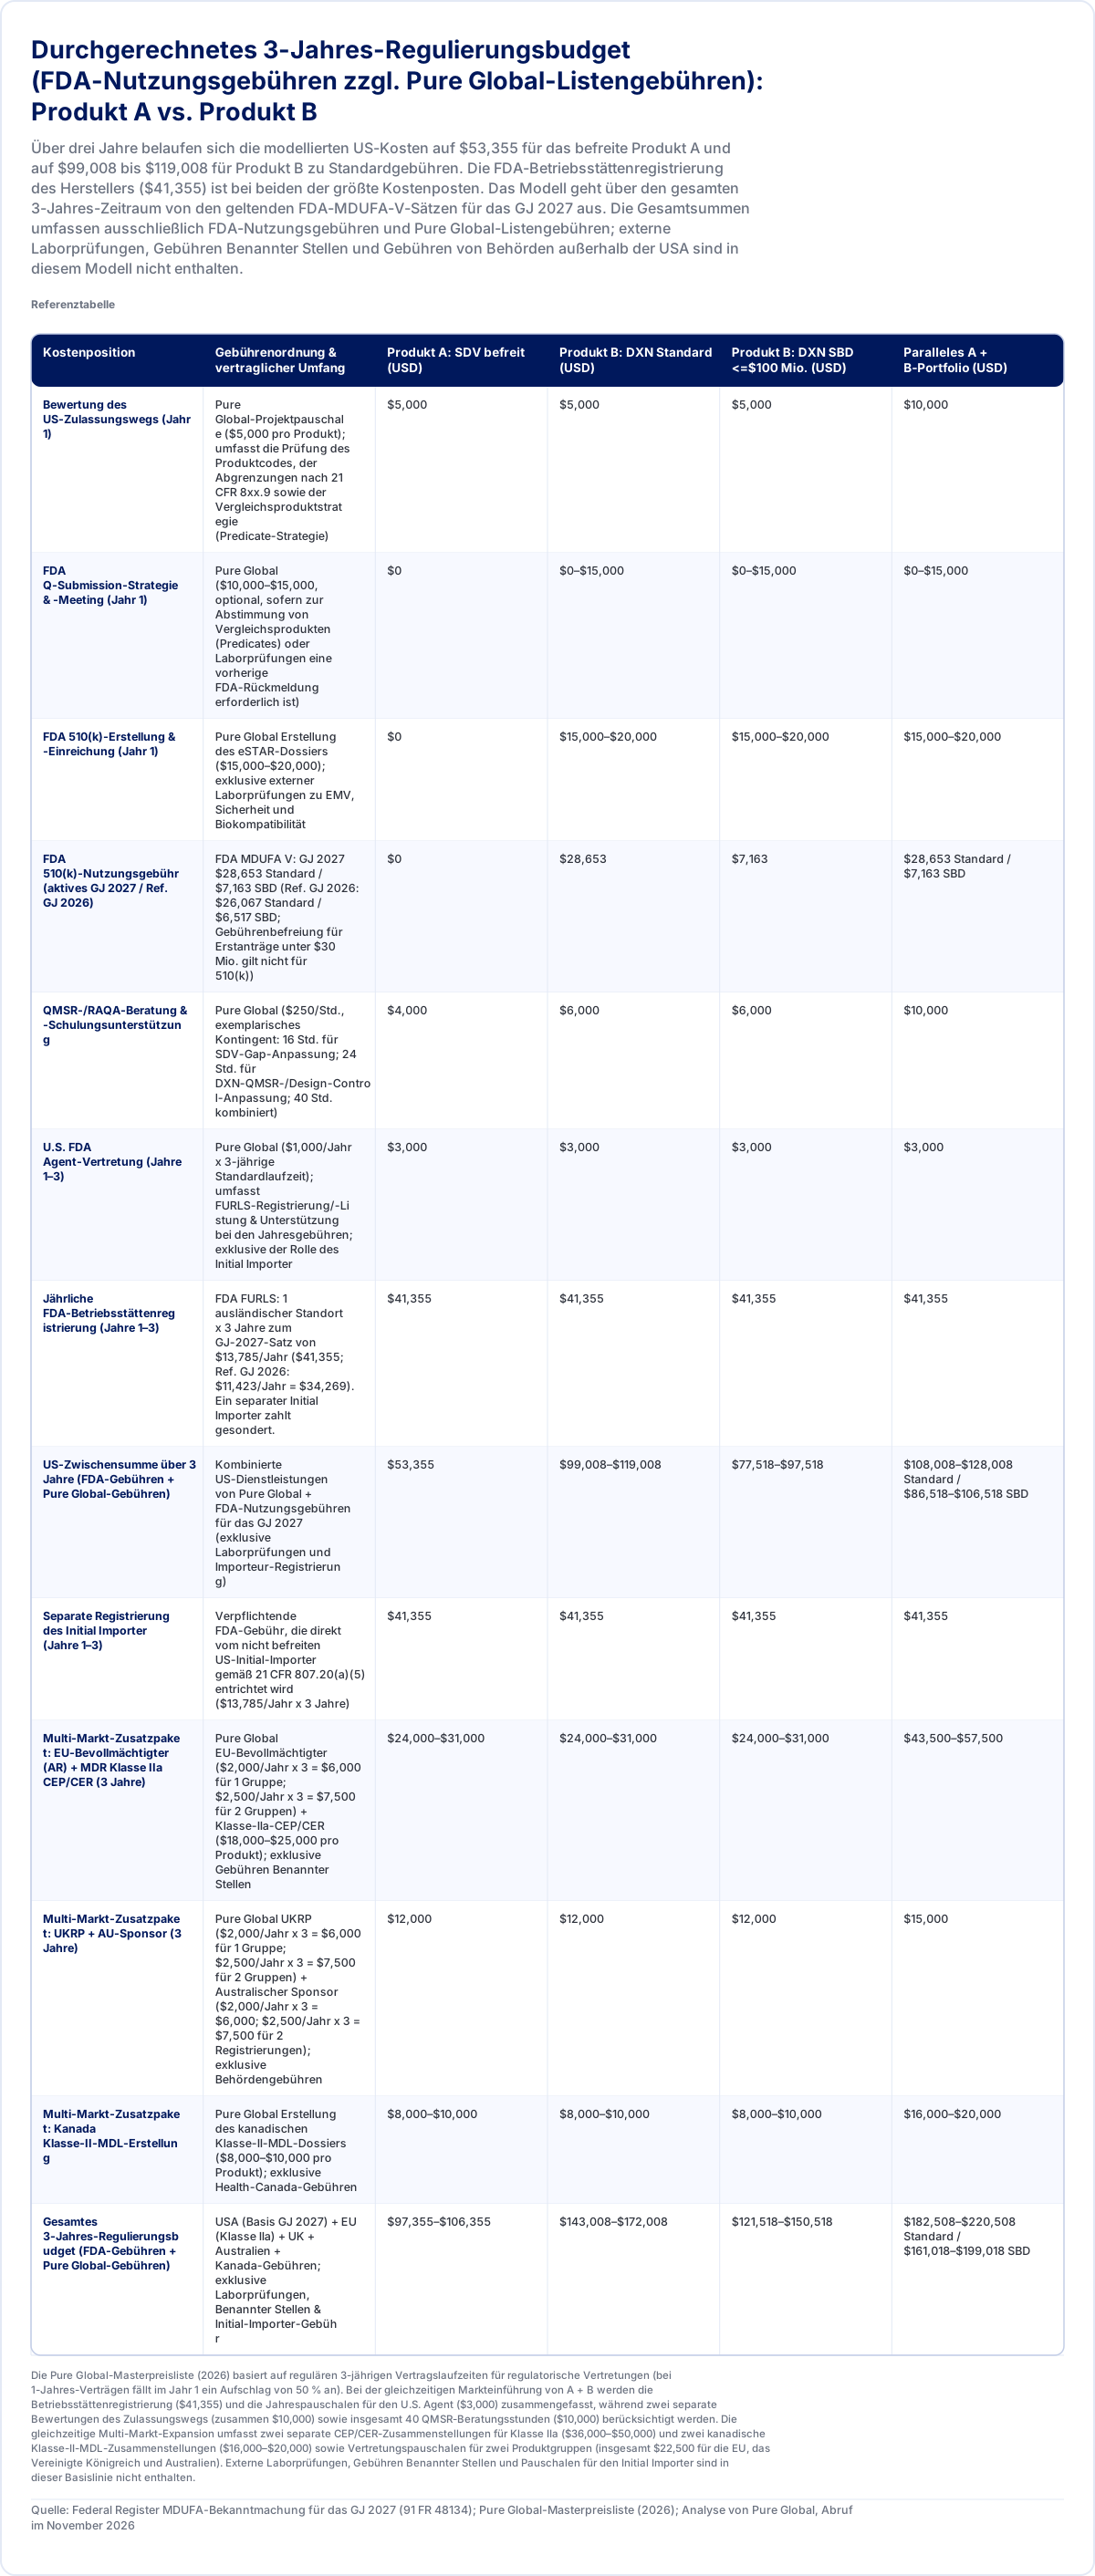
| Kostenposition | Gebührenordnung & vertraglicher Umfang | Produkt A: SDV befreit (USD) | Produkt B: DXN Standard (USD) | Produkt B: DXN SBD <=$100 Mio. (USD) | Paralleles A + B-Portfolio (USD) |
|---|---|---|---|---|---|
| Bewertung des US-Zulassungswegs (Jahr 1) | Pure Global-Projektpauschale ($5,000 pro Produkt); umfasst die Prüfung des Produktcodes, der Abgrenzungen nach 21 CFR 8xx.9 sowie der Vergleichsproduktstrategie (Predicate-Strategie) | $5,000 | $5,000 | $5,000 | $10,000 |
| FDA Q-Submission-Strategie & -Meeting (Jahr 1) | Pure Global ($10,000–$15,000, optional, sofern zur Abstimmung von Vergleichsprodukten (Predicates) oder Laborprüfungen eine vorherige FDA-Rückmeldung erforderlich ist) | $0 | $0–$15,000 | $0–$15,000 | $0–$15,000 |
| FDA 510(k)-Erstellung & -Einreichung (Jahr 1) | Pure Global Erstellung des eSTAR-Dossiers ($15,000–$20,000); exklusive externer Laborprüfungen zu EMV, Sicherheit und Biokompatibilität | $0 | $15,000–$20,000 | $15,000–$20,000 | $15,000–$20,000 |
| FDA 510(k)-Nutzungsgebühr (aktives GJ 2027 / Ref. GJ 2026) | FDA MDUFA V: GJ 2027 $28,653 Standard / $7,163 SBD (Ref. GJ 2026: $26,067 Standard / $6,517 SBD; Gebührenbefreiung für Erstanträge unter $30 Mio. gilt nicht für 510(k)) | $0 | $28,653 | $7,163 | $28,653 Standard / $7,163 SBD |
| QMSR-/RAQA-Beratung & -Schulungsunterstützung | Pure Global ($250/Std., exemplarisches Kontingent: 16 Std. für SDV-Gap-Anpassung; 24 Std. für DXN-QMSR-/Design-Control-Anpassung; 40 Std. kombiniert) | $4,000 | $6,000 | $6,000 | $10,000 |
| U.S. FDA Agent-Vertretung (Jahre 1–3) | Pure Global ($1,000/Jahr x 3-jährige Standardlaufzeit); umfasst FURLS-Registrierung/-Listung & Unterstützung bei den Jahresgebühren; exklusive der Rolle des Initial Importer | $3,000 | $3,000 | $3,000 | $3,000 |
| Jährliche FDA-Betriebsstättenregistrierung (Jahre 1–3) | FDA FURLS: 1 ausländischer Standort x 3 Jahre zum GJ-2027-Satz von $13,785/Jahr ($41,355; Ref. GJ 2026: $11,423/Jahr = $34,269). Ein separater Initial Importer zahlt gesondert. | $41,355 | $41,355 | $41,355 | $41,355 |
| US-Zwischensumme über 3 Jahre (FDA-Gebühren + Pure Global-Gebühren) | Kombinierte US-Dienstleistungen von Pure Global + FDA-Nutzungsgebühren für das GJ 2027 (exklusive Laborprüfungen und Importeur-Registrierung) | $53,355 | $99,008–$119,008 | $77,518–$97,518 | $108,008–$128,008 Standard / $86,518–$106,518 SBD |
| Separate Registrierung des Initial Importer (Jahre 1–3) | Verpflichtende FDA-Gebühr, die direkt vom nicht befreiten US-Initial-Importer gemäß 21 CFR 807.20(a)(5) entrichtet wird ($13,785/Jahr x 3 Jahre) | $41,355 | $41,355 | $41,355 | $41,355 |
| Multi-Markt-Zusatzpaket: EU-Bevollmächtigter (AR) + MDR Klasse IIa CEP/CER (3 Jahre) | Pure Global EU-Bevollmächtigter ($2,000/Jahr x 3 = $6,000 für 1 Gruppe; $2,500/Jahr x 3 = $7,500 für 2 Gruppen) + Klasse-IIa-CEP/CER ($18,000–$25,000 pro Produkt); exklusive Gebühren Benannter Stellen | $24,000–$31,000 | $24,000–$31,000 | $24,000–$31,000 | $43,500–$57,500 |
| Multi-Markt-Zusatzpaket: UKRP + AU-Sponsor (3 Jahre) | Pure Global UKRP ($2,000/Jahr x 3 = $6,000 für 1 Gruppe; $2,500/Jahr x 3 = $7,500 für 2 Gruppen) + Australischer Sponsor ($2,000/Jahr x 3 = $6,000; $2,500/Jahr x 3 = $7,500 für 2 Registrierungen); exklusive Behördengebühren | $12,000 | $12,000 | $12,000 | $15,000 |
| Multi-Markt-Zusatzpaket: Kanada Klasse-II-MDL-Erstellung | Pure Global Erstellung des kanadischen Klasse-II-MDL-Dossiers ($8,000–$10,000 pro Produkt); exklusive Health-Canada-Gebühren | $8,000–$10,000 | $8,000–$10,000 | $8,000–$10,000 | $16,000–$20,000 |
| Gesamtes 3-Jahres-Regulierungsbudget (FDA-Gebühren + Pure Global-Gebühren) | USA (Basis GJ 2027) + EU (Klasse IIa) + UK + Australien + Kanada-Gebühren; exklusive Laborprüfungen, Benannter Stellen & Initial-Importer-Gebühr | $97,355–$106,355 | $143,008–$172,008 | $121,518–$150,518 | $182,508–$220,508 Standard / $161,018–$199,018 SBD |
Die Pure Global-Masterpreisliste (2026) basiert auf regulären 3-jährigen Vertragslaufzeiten für regulatorische Vertretungen (bei 1-Jahres-Verträgen fällt im Jahr 1 ein Aufschlag von 50 % an). Bei der gleichzeitigen Markteinführung von A + B werden die Betriebsstättenregistrierung ($41,355) und die Jahrespauschalen für den U.S. Agent ($3,000) zusammengefasst, während zwei separate Bewertungen des Zulassungswegs (zusammen $10,000) sowie insgesamt 40 QMSR-Beratungsstunden ($10,000) berücksichtigt werden. Die gleichzeitige Multi-Markt-Expansion umfasst zwei separate CEP/CER-Zusammenstellungen für Klasse IIa ($36,000–$50,000) und zwei kanadische Klasse-II-MDL-Zusammenstellungen ($16,000–$20,000) sowie Vertretungspauschalen für zwei Produktgruppen (insgesamt $22,500 für die EU, das Vereinigte Königreich und Australien). Externe Laborprüfungen, Gebühren Benannter Stellen und Pauschalen für den Initial Importer sind in dieser Basislinie nicht enthalten.
Quelle: Federal Register MDUFA-Bekanntmachung für das GJ 2027 (91 FR 48134); Pure Global-Masterpreisliste (2026); Analyse von Pure Global, Abruf im November 2026
Zu den finanziellen Dynamiken aus dem ausgearbeiteten 3-Jahres-Modell von VeloMed zählen:
Eigenständige US-Kalkulationsbasis ($53,355 bei Befreiung vs. $99,008–$119,008 bei Standard-510(k)): Bei Produkt A (SDV, von der 510(k)-Pflicht befreit) machen allein die FDA-Gebühren für die Betriebsstättenregistrierung ($41,355 über 3 Jahre zum geltenden Satz des Fiskaljahres 2027 von $13,785/Jahr) 77.5 % der gesamten 3-jährigen regulatorischen Ausgaben in den USA aus ($53,355, einschließlich $5,000 für die Zulassungspfad-Bewertung, $4,000 für die QMSR-Beratung und $3,000 für U.S.-Agent-Gebühren). Bei Produkt B (DXN, mit 510(k)-Freigabe) belaufen sich die regulatorischen Gesamtkosten in den USA über 3 Jahre auf $99,008 bis $119,008 bei Standardgebühren und sinken bei Anerkennung als Kleinunternehmen (Small Business Determination) auf $77,518 bis $97,518 ($7,163 gegenüber $28,653 510(k)-Gebühr). Wird ein separater, nicht befreiter U.S. Initial Importer eingesetzt, entrichtet diese Stelle ihre eigene jährliche Betriebsstättenregistrierungsgebühr von $13,785 gemäß 21 CFR 807.20(a)(5) direkt an die FDA ($41,355 über 3 Jahre) 5 24.
Einsparpotenzial bei paralleler Portfolio-Einführung: Die parallele Markteinführung von Produkt A und Produkt B über dieselbe ausländische Betriebsstätte bündelt die Fixkosten für die Betriebsstättenregistrierung ($41,355 über 3 Jahre für den Standort) und teilt die U.S.-Agent-Retainer ($3,000 über 3 Jahre). Unter Berücksichtigung zweier separater Zulassungspfad-Bewertungen (jeweils $5,000 = $10,000), der kombinierten QMSR-Beratungsleistung (16 Stunden für Produkt A zuzüglich 24 Stunden für Produkt B = 40 Stunden zu $250/Stunde = $10,000), der Q-Submission für Produkt B ($0–$15,000) sowie der 510(k)-Dossiererstellung ($15,000–$20,000) und der 510(k)-Nutzergebühr ($28,653 regulär oder $7,163 bei SBD) beläuft sich die kombinierte US-Zwischensumme für 2 Produkte auf $108,008 bis $128,008 bei Standard-510(k)-Gebührensätzen bzw. $86,518 bis $106,518 mit Small Business Determination (wobei ausschließlich FDA-Nutzergebühren zuzüglich der Listenpreise von Pure Global abgedeckt sind).
Auswirkungen der Gebührenerhöhung im Fiskaljahr 2027: Die jährliche Betriebsstättenregistrierung stieg gegenüber dem Fiskaljahr 2026 um $2,362 pro Jahr ($13,785 gegenüber $11,423), was allein bei den Betriebsstättengebühren über einen Dreijahreszyklus Mehrkosten von ($13,785 - $11,423) × 3 = $7,086 verursacht 5 56.
Regulatorische Expansion in mehrere Märkte ($97,355–$172,008 für ein Einzelprodukt; $161,018–$220,508 für das parallele Portfolio): Die Ergänzung lokaler Vertretung und Dossiererstellung in der EU (Bevollmächtigter [AR] + CEP/CER der Klasse IIa), im Vereinigten Königreich (UKRP), in Australien (Sponsor) und in Kanada (MDL der Klasse II) verursacht für eine einzelne Produktgruppe Zusatzkosten von $44,000 bis $53,000. Bei gleichzeitiger Skalierung von Produkt A und Produkt B erhöhen sich die Retainer für die jeweiligen Vertreter um $500/Jahr pro Markt (von $2,000 auf $2,500/Jahr in der EU, im Vereinigten Königreich und in Australien bzw. +$4,500 über 3 Jahre, was insgesamt $22,500 ergibt). Da Produkt A und Produkt B zudem unterschiedliche Produkttypen darstellen, erfordert jedes Produkt eigene technische Zusammenstellungen: zwei EU-MDR-CEP/CER-Dossiers der Klasse IIa (jeweils $18,000–$25,000 = $36,000–$50,000) sowie zwei Health-Canada-MDL-Anträge der Klasse II (jeweils $8,000–$10,000 = $16,000–$20,000). Damit beläuft sich der parallele Multi-Markt-Aufschlag auf $74,500–$92,500, was eine kombinierte regulatorische Kalkulationsbasis für alle 5 Märkte von $182,508 bis $220,508 bei Standard-510(k)-Gebühren bzw. $161,018 bis $199,018 mit Small Business Determination ergibt (wobei ausschließlich FDA-Nutzergebühren zuzüglich der Listenpreise von Pure Global berücksichtigt sind).
Operative Checkliste vor dem Versand und häufig gestellte Fragen
Prüfcheckliste vor dem Versand
Vor der Freigabe kommerzieller Medizinprodukteladungen aus einer ausländischen Produktionsstätte sollten die Verantwortlichen für Regulatory Affairs und Logistik fünf operative Prüfpunkte verifizieren:
- Klassifizierung und Befreiung. Bestätigen Sie bei SDV, dass das Produkt und seine Software über keine telethermografischen Funktionen sowie keine Funktionen zur kontinuierlichen Temperaturmessung verfügen. Prüfen Sie die Kennzeichnung (Labeling) und das Marketing auf entsprechende Angaben (Claims) oder einen Verwendungszweck zur Messung in festgelegten Intervallen gemäß der FLL-Definition der FDA. Überprüfen Sie die abgeschlossene Validierung. Verifizieren Sie bei DXN, dass jede Änderung seit der Clearance gemäß 21 CFR 807.81(a)(3) bewertet wurde und dass vor dem kommerziellen Inverkehrbringen eine Clearance der FDA eingeholt wurde, sofern eine neue 510(k)-Einreichung erforderlich war 3 10 12 17.
- Überprüfung der QMSR-Qualitäts- und Entwicklungsunterlagen: Bestätigen Sie, dass für Produkte der Klasse II (sowohl SDV als auch DXN) die im QMSR-Abschnitt beschriebenen geltenden Entwicklungs-, Risiko-, Mess- und Reklamationsaufzeichnungen geführt werden.
- Vertragliche Trennung der Akteure (empfohlene Praxis von Pure Global): Sofern kommerzielle Vertriebspartner als U.S. Agent fungieren, bestätigen Sie deren etablierte regulatorische Kompetenzen; anderenfalls beauftragen Sie einen unabhängigen U.S. Agent gemäß 21 CFR 807.40. Pure Global empfiehlt den Abschluss einer Qualitäts- und Vigilanzvereinbarung mit dem Erstimporteur (Initial Importer Quality and Vigilance Agreement), die vor dem kommerziellen Versand Verfahren für die Weiterleitung von Reklamationen, die MDR-Meldung (21 CFR 803.40) sowie die Meldung von Korrekturmaßnahmen und Rückrufen (21 CFR 806.10) festlegt.
- FURLS-Status: Bestätigen Sie, dass die Betriebsstättenregistrierungen und die Produktlistung aktiv sind. Prüfen Sie gegebenenfalls die Premarket-Nummer und benennen Sie gemäß 21 CFR 807.41 jeden bekannten Importeur einschließlich der von ihm bezogenen Produkte sowie jeden vermittelnden Agenten oder Zollagenten (Broker) 8.
- Anweisungsblatt für den Zollagenten (empfohlene Praxis von Pure Global): Übermitteln Sie die ausgearbeitete Nutzdatentabelle (Payload Table) für das jeweilige Produkt und gleichen Sie diese mit den Betriebsstätten- und Produktdatensätzen in FURLS ab.
Häufig gestellte Fragen
Dürfen fertige Medizinprodukte vor Erhalt der 510(k)-Clearance unter Verwendung des AofC-Codes IFE (IUC 970.000) in den USA eingelagert werden? Nein. Gemäß den Affirmations of Compliance der FDA für das Automated Commercial Environment vom 14. Oktober 2026 gilt IFE ausschließlich für Artikel, die gemäß Section 801(d)(3) des FD&C Act zur Weiterverarbeitung oder zum Einbau in Produkte für den Export eingeführt werden. Die FDA schließt den Umschlag (Transshipment) und die Lagerung fertiger Produkte in US-Lagern von dieser Bestätigung aus 7. Die Zwischenlagerung nicht freigegebener fertiger Produkte in US-Vertriebseinrichtungen hat zur Folge, dass die Waren gemäß Section 801(a) des FD&C Act einer Einfuhrverweigerung (Refusal of Admission) unterliegen.
Muss sich ein separater US-Erstimporteur zusätzlich zur Gebühr des ausländischen Herstellers registrieren und die jährliche Gebühr entrichten? Ja. Gemäß 21 CFR 807.3(g) und der Registrierungsmatrix der FDA muss jede Einrichtung, die als erste in den Besitz eingeführter Medizinprodukte gelangt, um deren Vermarktung voranzutreiben, ihre Betriebsstätte registrieren und die jährliche Betriebsstätten-Registrierungsgebühr entrichten 5 25 24. Der Erstimporteur nimmt gemäß 21 CFR 807.20(a)(5) keine Produktlistungen vor, muss jedoch vor dem Import von Produkten registriert sein 2 24 28.
Welche operativen Schritte sind erforderlich, wenn ein Hersteller seinen kommerziellen US-Vertriebspartner unterjährig wechselt? Während die Produktlistungen des ausländischen Herstellers für fertige Medizinprodukte aktiv bleiben, verpflichtet 21 CFR 807.41 die ausländische Betriebsstätte, ihre elektronische Registrierung in FURLS zum Zeitpunkt jeder Änderung zu aktualisieren, um den neuen US-Importeur sowie etwaige vermittelnde Zollagenten (Broker) anzugeben 8. Jede nachfolgende Einfuhranmeldung (Entry) muss den neuen Erstimporteur und dessen US-Adresse in PG19 benennen. Übermitteln Sie, sofern verfügbar, dessen FEI 1. Gemäß den Leitlinien der FDA muss der neue Erstimporteur die Betriebsstättenregistrierung in FURLS abschließen, bevor er Produkte importiert 28. Darüber hinaus empfiehlt Pure Global, mit dem neuen Vertriebspartner eine Qualitäts- und Vigilanzvereinbarung für Importeure (Importer Quality and Vigilance Agreement) abzuschließen, die die MDR-Meldung gemäß 21 CFR 803.40 und die Reklamationsbearbeitung gemäß 820.35(a) regelt, bevor kommerzielle Sendungen in dessen Gewahrsam übergehen.
Kann ein Zollagent die Syntax der ACE-Einfuhranmeldung vor Ankunft der Fracht prüfen? Bitten Sie den Zollagenten, die Nachrichtensyntax vor der Einreichung zu überprüfen. Die FDA trifft die Entscheidung über die Einfuhrfähigkeit (Admissibility) auf Grundlage der übermittelten Anmeldung 57. Pure Global empfiehlt, das freigegebene Anweisungsblatt sowie die FURLS-Bestätigungen zehn Werktage vor der Frachtübergabe (Freight Tender) bereitzustellen.
Methodik, Datenquellen und Einschränkungen des Geltungsbereichs
Die quantitative Analyse in diesem Arbeitspapier stützt sich auf primäre US-Bundesdatenbanken und amtliche Dokumente:
- Produktklassifizierungsdatenbank des CDRH der FDA (Datenstand 24. August 2026): Analysiert wurden insgesamt 7,084 Produktcodes (6,564 klassifiziert in Klasse I, II oder III; 520 nicht klassifizierte oder spezialisierte Codes) mittels Abgleich von device_class und submission_type_id 12. Die Anteile der Ausnahmen spiegeln die regulatorische Basisklassifizierung vor Anwendung produktspezifischer Bedingungen oder der Beschränkungen nach 21 CFR 8xx.9 wider 12.
- Datenbank für Betriebsstättenregistrierung und Produktlistung der FDA (Datenstand 24. August 2026): Analysiert wurden 419,651 aktive Listungszeilen über 25,566 Betriebsstätten mit Länderzuordnung und 21,903 einzelne Eigentümer/Betreiber (ausgenommen 1 Betriebsstätte ohne Länderangabe) 23. Die Betriebsstätten wurden anhand der Registrierungsnummer dedupliziert, wobei bei Datensätzen ohne zugewiesene Registrierungsnummer ersatzweise auf die FEI-Nummer oder auf Name/Stadt/Land der Einrichtung zurückgegriffen wurde 23. Betriebsstätten mit mehreren Funktionen wurden anhand abgegrenzter Zeichenfolgen aufgeschlüsselt. US-Ersteinführer (U.S. Initial Importers) sind in den Listungsauszügen gemäß 21 CFR 807.20(a)(5) regulatorisch bedingt nicht enthalten 2 23.
- Datenbank der CDRH-510(k)-Zulassungsentscheidungen der FDA (Entscheidungen bis 30. Oktober 2026): Der Auszug umfasst 176,625 historische Entscheidungsdatensätze 6. Für die Jahresreihen und Zulassungspfad-Kohorten wurden die 510(k)-Entscheidungen zur wesentlichen Gleichwertigkeit herangezogen. Ausgeschlossen wurden die 201 De-Novo-Klassifizierungsbewilligungen von 2021 bis 30. Oktober 2026 (DENG, Einreichungstypen Direct und Post-NSE) sowie die 149 derartigen Bewilligungen aus dem Zeitraum 2016–2020 in der Jahresreihe. Die mehrjährige Pfadanalyse erstreckt sich auf 18,561 Freigaben von 2021 bis 30. Oktober 2026 mit länderidentifizierten Antragstellerdaten (9,667 Freigaben außerhalb der USA und 8,894 US-Freigaben) 6. Jede Entscheidung fließt genau einem Einreichungstyp und separat einer Drittprüfer-Kennzeichnungsgruppe zu. Die angegebenen Mediane berücksichtigen sämtliche Datensätze der jeweiligen Gruppe, jeweils mit Zeitspannen zwischen Eingang und Entscheidung von 0 bis 3,650 Tagen. Die Anteilswerte beziehen sich auf die jeweiligen Gesamtzahlen der Adressgruppen. Die openFDA-Kreuztabelle zur Drittprüfung über dieselben Entscheidungsdaten bestätigte beide Kennzeichnungsgesamtsummen. Die verstrichene Zeit misst die gesamten Kalendertage vom Eingang bei der FDA (date_received) bis zur Freigabe (decision_date) und bildet somit sowohl die behördliche Prüfzeit als auch die Rückstellungszeit auf Antragstellerseite ab 6.
- Rückrufe, Durchsetzungsmaßnahmen und Warning Letters: Ausgewertet wurde die CDRH-Datenbank „Recall Enterprise“ (Datenstand 24. August 2026; 58,785 produktbezogene Rückrufdatensätze bis Mitte 2026), wobei Ursachen und Ereignisgruppierungen analysiert wurden; dabei nennen 953 Datensätze „No Marketing Application“ als Grundursache, und 291 Datensätze aus dem Jahr 2024 nach Rückruf-Einleitungsdatum stammen aus 12 einzelnen Ereignissen 15. Die Auswertung der Warning Letters untersucht zehn spezifische primäre Compliance-Dokumente, die zwischen Oktober 2025 und Juni 2026 ausgestellt wurden (CMS 717941, 719428, 720847, 720852, 725108, 725759, 725861, 727803, 730215 sowie die Abschlussmitteilung an Flux Lab) 30 39 13 22 36 37 38 44 45 46. Diese Datensätze spiegeln beobachtete behördliche Maßnahmen wider und stellen kein Maß für die allgemeine branchenweite Nichteinhaltungsquote dar.
- Harmonized Tariff Schedule (US-Zolltarifverzeichnis): Die ausgearbeiteten Tarifierungen stützen sich auf das USITC-Tarifverzeichnis vom November 2026 sowie vergleichbare CBP-Entscheidungen. Die ursprüngliche Ausnahme nach Section 301 und die Maßnahme vom Juli 2026 wurden gesondert anhand der U.S. Notes 20 und 52, der USTR-Bekanntmachungen und der CBP-Durchführungshinweise überprüft 48 49 50 51 52 53 54.
Die Leitlinie der FDA zu Dual 510(k) and CLIA Waiver by Application beschreibt ein kombiniertes Antragsverfahren für In-vitro-Diagnostika 58. Der Entscheidungsdatensatz K254262 der FDA ist ein Beispiel mit der Kennzeichnung Dual Track 59.
Strategische Schlussfolgerungen und Markteinführungskoordination
Der kommerzielle Erfolg auf dem US-amerikanischen Medizinproduktemarkt erfordert die Abstimmung von regulatorischer Klassifizierung, Qualitätsmanagementsystemen, Betriebsstättenregistrierung und Zollanmeldungen in einem einheitlichen operativen Ablauf:
- Ausnahme anhand von Produktcode und Zweckbestimmung bestätigen: Überprüfen Sie die Grenzen einer 510(k)-Ausnahme anhand produktspezifischer Bedingungen (wie etwa 21 CFR 880.2910(b) für Infrarot-Thermometer) sowie der allgemeinen Beschränkungen gemäß 21 CFR 8xx.9. Werbeaussagen, Begleitsoftware oder diagnostische Indikationen können eine Ausnahme hinfällig machen und Sendungen der Gefahr einer Zurückhaltung im Einfuhrhafen aussetzen.
- Funktionen des U.S. Agent und des Initial Importer trennen (Empfohlene Praxis von Pure Global): Zwar kann ein qualifizierter kommerzieller Distributor als U.S. Agent fungieren, jedoch empfiehlt Pure Global, für die regulatorische Korrespondenz gemäß 21 CFR 807.40 einen unabhängigen U.S. Agent zu bestellen, um kommerzielle Interessenkonflikte zu vermeiden. Binden Sie kommerzielle Ersteinführer (Initial Importers) über strukturierte Qualitäts- und Vigilanzvereinbarungen vertraglich ein, die die MDR-Meldepflichten gemäß 21 CFR 803.40 sowie die Reklamationsbearbeitung gemäß 820.35(a) regeln. Davon unabhängig verpflichtet 21 CFR 807.41 die ausländische Betriebsstätte, ihre Importeurdaten im Registrierungs- und Listungssystem aktuell zu halten.
- Auf inspektionspflichtige QMSR-Aufzeichnungen vorbereiten: Mit der seit dem 2. Februar 2026 geltenden QMSR-Durchsetzung unterliegen interne Audits, Managementbewertungen und Lieferantenaudits gemäß FAQ Q8 der Einsichtnahme durch Inspektoren der FDA. Für Fertigprodukte der Klasse II – unabhängig davon, ob sie von der 510(k)-Pflicht befreit oder freigegeben sind – müssen vollständige Entwicklungsakten nach ISO 13485 Abschnitt 7.3 vorgehalten werden.
- Kontrollen anhand des Zollagenten-Datenblatts vor Versand durchsetzen (Empfohlene Praxis von Pure Global): Stellen Sie Ihren Zollagenten vor dem Warenversand die gesperrte Stammdaten-Übersichtstabelle zur Verfügung, um Datenabweichungen im ACE-System zu vermeiden.
Ausländische Hersteller, die eine Markteinführung in den USA vorbereiten, können Pure Global für die Vertretung als U.S. FDA Agent ($1,000/Jahr) Pure Global Preise für regulatorische Dienstleistungen (Pure Global) Pure Global U.S. FDA Agent für Medizinprodukteunternehmen (geprüft am 15. Okt. 2026) (Pure Global), für Bewertungen des regulatorischen Zulassungspfads ($5,000, Pure Global Gesamtpreisliste, 2026), für die Erstellung von eSTAR-510(k)-Einreichungen ($15,000–$20,000, Pure Global Gesamtpreisliste, 2026) sowie für QMSR-Beratungsleistungen ($250/Stunde, Pure Global Gesamtpreisliste, 2026) beauftragen. Alle Anträge auf Marktzulassung bzw. -freigabe vor dem Inverkehrbringen unterliegen der gesetzlichen Prüfung durch die FDA ohne Gewähr für Freigabeergebnisse oder Bearbeitungsfristen.
Quellen
- FDA-Ergänzungsleitfaden für das Automated Commercial Environment/International Trade Data System, Version 2.6 (10. März 2026) (U.S. CBP & FDA) cbp.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.20 — Wer sich registrieren und eine Produktliste einreichen muss (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩
- Medizinprodukte; Ausnahmen von der Voranmeldung vor dem Inverkehrbringen: Produkte der Klasse II; Klinische elektronische Thermometer (90 FR 25889, 18. Juni 2025) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Voranmeldung vor dem Inverkehrbringen 510(k) (FDA CDRH) fda.gov ↩ ↩ ↩
- Nutzungsgebührensätze für Medizinprodukte für das Geschäftsjahr 2027 (91 FR 48134, wirksam ab 1. Okt. 2026) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- FDA CDRH 510(k)-Entscheidungen über Voranmeldungen vor dem Inverkehrbringen (Entscheidungen bis 30. Okt. 2026) (FDA CDRH) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- FDA-Konformitätsbestätigungen für ACE (14. Okt. 2026) (FDA ORA/OII) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.41 — Identifizierung von Importeuren und Personen, die einführen oder zur Einfuhr anbieten (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 880.2910 — Klinisches elektronisches Thermometer (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 880.9 — Einschränkungen der Ausnahmen von Abschnitt 510(k) (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 870.1130 — Nichtinvasives Blutdruckmesssystem (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩
- CDRH-Datenbank zur Produktklassifizierung (Datenstand 24. August 2026) (FDA CDRH) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Verwarnungsschreiben: BlephEx, LLC (CMS #725861, 3. Juni 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Einfuhrwarnung 89-08: Zurückhaltung ohne physische Prüfung von Medizinprodukten ohne genehmigte PMA oder IDE und anderen Produkten, die nicht wesentlich gleichwertig sind oder über kein 510(k) verfügen (FDA-Einfuhrwarnungen) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩
- FDA-CDRH-Rückrufdatenbank (Datenstand 24. August 2026) (FDA CDRH) accessdata.fda.gov ↩ ↩ ↩
- FDA — So erstellen Sie ein Special 510(k) fda.gov ↩ ↩ ↩
- 21 CFR § 807.81 — Wann eine Voranmeldung vor dem Inverkehrbringen erforderlich ist (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩
- 21 CFR § 820.10 — Anforderungen an ein Qualitätsmanagementsystem (QMSR) (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Ermäßigte Nutzungsgebühren für Medizinprodukte: Programm zur Feststellung als Kleinunternehmen (SBD) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 510(k)-Programm zur Prüfung durch Dritte (FDA CDRH) fda.gov ↩ ↩
- eSTAR-Programm (FDA CDRH) fda.gov ↩ ↩ ↩
- Verwarnungsschreiben: Nihon Kohden Digital Health Solutions, LLC (CMS #727803, 12. Juni 2026) (FDA CDRH) fda.gov ↩ ↩
- FDA-Datenbank für Produktregistrierung und -auflistung (Datenstand 24. August 2026) (FDA CDRH) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Wer sich registrieren, Produkte auflisten und die Gebühr entrichten muss (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.3 — Definitionen (Erstimporteur) (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 830.3 — Definitionen des Systems zur eindeutigen Produktidentifikation (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 807.40 — Betriebsregistrierung und Produktauflistung für ausländische Betriebsstätten (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Wann die Registrierung und Produktauflistung erfolgen muss (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.25 — Erforderliche Angaben für die Registrierung von Medizinproduktebetrieben und die Produktauflistung (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩
- Verwarnungsschreiben: 3B Medical, Inc. d.b.a. React Health, Inc. (CMS #725108, 20. Mai 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- US-Vertreter für ausländische Medizinproduktebetriebe (FDA CDRH) fda.gov ↩
- 21 CFR § 820.1 — Anwendungsbereich (QMSR) (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 803.40 — Wenn ich Importeur bin, welche Meldepflichten gelten für mich? (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩
- 21 CFR § 806.10 — Meldungen über Korrekturen und Rücknahmen (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 820.35 — Lenkung von Aufzeichnungen (QMSR) (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- Verwarnungsschreiben: Trans-Missie B.V. (CMS #720852, 16. Dez. 2025) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩
- Verwarnungsschreiben: Flux Lab Pte. Ltd. (CMS #720847, 16. Dez. 2025) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩
- Abschlussschreiben: Flux Lab Pte. Ltd. (CMS #720847, 27. März 2026; veröffentlicht am 7. Apr. 2026) (FDA CDRH) fda.gov ↩ ↩
- Verwarnungsschreiben: BMC Medical Co., Ltd. (CMS #725759, 20. Mai 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩
- Medizinprodukte; Endgültige Vorschrift zur Änderung der Qualitätssystemverordnung (89 FR 7496, 2. Feb. 2024; wirksam ab 2. Feb. 2026) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩
- 21 CFR § 821.1 — Anforderungen an die Rückverfolgung von Medizinprodukten (Cornell LII (eCFR-Spiegel)) law.cornell.edu ↩ ↩ ↩
- Häufig gestellte Fragen zur QMSR (Aktualisiert am 5. Nov. 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Medical Device Single Audit Program (MDSAP) (FDA CDRH) fda.gov ↩ ↩
- Verwarnungsschreiben: Linemaster Switch Corp. (CMS #730215, 27. Mai 2026) (FDA CDRH) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Verwarnungsschreiben: Unomedical Device S.A. de C.V. (CMS #719428, 8. Jan. 2026) (FDA CDRH) fda.gov ↩ ↩
- Verwarnungsschreiben: Contec Medical Systems Co., Ltd. (CMS #717941, 2. Okt. 2025) (FDA CDRH) fda.gov ↩ ↩ ↩
- Import und Export von Medizinprodukten (FDA CDRH) fda.gov ↩
- USITC Harmonisierter Zolltarif der Vereinigten Staaten, 2026 Revision 23 (10. November 2026) usitc.gov ↩ ↩ ↩ ↩ ↩
- CBP-Entscheidung NY N343624 (5. Nov. 2024) — Klassifizierung eines Infrarot-Thermometers (U.S. CBP) rulings.cbp.gov ↩ ↩ ↩
- CBP-Entscheidung HQ H304293 (3. Nov. 2020) — Klassifizierung digitaler Blutdruckmessgeräte (U.S. CBP) rulings.cbp.gov ↩ ↩ ↩
- USTR — Bekanntmachung über die Verlängerung von Produktausnahmen, 91 FR 72610 (10. November 2026) govinfo.gov ↩ ↩ ↩ ↩
- USTR — Bekanntmachung über die Verlängerung bestimmter Ausnahmen, 89 FR 46948, Anhang C (30. Mai 2024) govinfo.gov ↩ ↩ ↩ ↩
- USTR — Bekanntmachung über Maßnahmen im Rahmen von Untersuchungen nach Abschnitt 301 zu Handlungen, Politiken und Praktiken verschiedener Volkswirtschaften im Zusammenhang mit dem Versäumnis jeder Volkswirtschaft, ein Einfuhrverbot für mit Zwangsarbeit hergestellte Waren zu verhängen und wirksam durchzusetzen, 91 FR 47318, Anhang I und Anhang II (28. Juli 2026) govinfo.gov ↩ ↩ ↩ ↩
- CBP — CSMS #69326983, Einfuhrzölle wegen Zwangsarbeit nach Abschnitt 301 content.govdelivery.com ↩ ↩ ↩ ↩
- Bureau of Industry and Security — Untersuchungen gemäß Section 232. Untersuchung zu medizinischer Ausrüstung, eingeleitet am 2. September 2025. bis.gov ↩
- Nutzungsgebührensätze für Medizinprodukte für das Haushaltsjahr 2026 (2025-14412) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩
- FDA — Einfuhr von Medizinprodukten und strahlungsemittierenden elektronischen Produkten in die USA. fda.gov ↩
- FDA — Empfehlungen für kombinierte 510(k)- und CLIA-Waiver-by-Application-Studien. fda.gov ↩
- FDA — 510(k)-Premarket-Notification K254262. accessdata.fda.gov ↩