En resumen
Antes de liberar un primer envío hacia EE. UU., haga corresponder el producto comercializado con su vía regulatoria ante la FDA, conserve la evidencia correspondiente, asigne cada obligación de registro y de importador, y entregue al agente de aduanas un registro de entrada que concuerde con esas presentaciones 1 2. El documento de trabajo compara un termómetro clínico infrarrojo intermitente que califica para una exención condicional del 510(k) con un monitor digital de presión arterial que requiere autorización 3 4.
Para el año fiscal 2027, el fabricante extranjero y un importador inicial independiente pagan cada uno una tarifa de registro de establecimiento de $13,785 5. El monitor de presión arterial añade la tarifa estándar de 510(k) de $28,653 5. Los 510(k) tradicionales de fuera de EE. UU. autorizados desde 2021 hasta el 30 de octubre de 2026 tomaron una mediana de 159 días calendario desde la recepción por parte de la FDA hasta la decisión 6. La entrada exenta omite el número previo a la comercialización. La entrada autorizada lleva el número que figura en el listado del dispositivo 1 7. Presente ante la FDA, a través del sistema de registro y listado, cada importador conocido y cada parte utilizada para facilitar la importación, según lo exige 21 CFR 807.41 8.
Perfil de fabricante hipotético y el límite entre clasificación y exención
Para examinar las transferencias regulatorias, las asignaciones de entidades, los desencadenantes de auditorías de calidad y los segmentos de mensajes aduaneros en un contexto operativo, este documento de trabajo sigue a un fabricante ilustrativo de dispositivos médicos fuera de EE. UU. —Suzhou VeloMed Instruments Co., Ltd. (VeloMed, un fabricante chino hipotético que cuenta con certificación ISO 13485 y carece de una filial física en EE. UU.)— que inicia el lanzamiento de dos productos en EE. UU. a finales de 2026:
Producto A (VeloTemp IR-200, Clase II): Un termómetro infrarrojo clínico intermitente clasificado bajo 21 CFR 880.2910, código de producto SDV 9. La exención de 510(k) depende de las tres condiciones del § 880.2910(b) y de los límites del § 880.9, expuestos a continuación 3 10.
Producto B (VeloPress BP-400, Clase II): Un monitor automatizado no invasivo de presión arterial en la parte superior del brazo que incorpora telemetría Bluetooth, clasificado bajo 21 CFR 870.1130, código de producto DXN, que requiere autorización 510(k) 11. Este documento de trabajo asume un 510(k) Tradicional.
Ambos dispositivos analizados son de Clase II. La sección sobre el QMSR que figura más abajo explica los controles de diseño que aplican a ambos.
| Exentos de 510(k) | Requieren 510(k) | Discreción de cumplimiento / Otros | PMA / HDE | |
|---|---|---|---|---|
| Clase I | 2154 | 155 | 92 | 0 |
| Clase II | 484 | 2992 | 156 | 0 |
| Clase III | 0 | 0 | 27 | 504 |
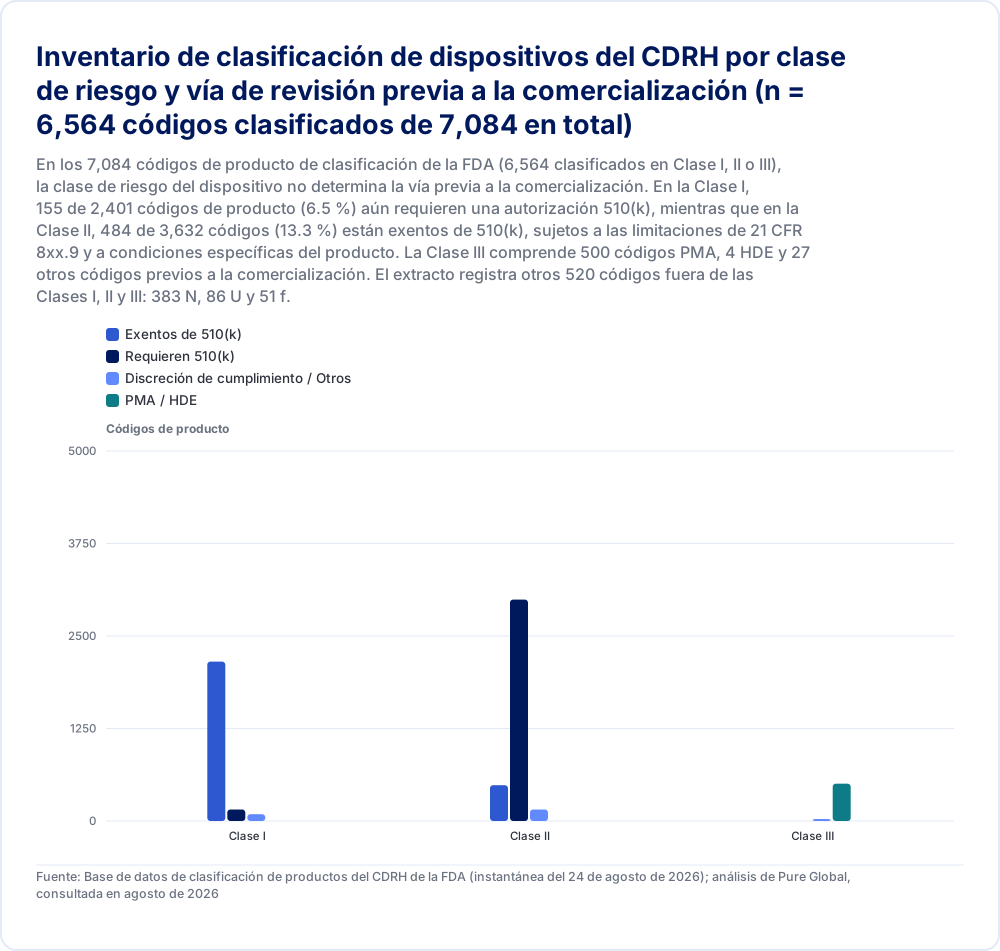
Fuente: Base de datos de clasificación de productos del CDRH de la FDA (instantánea del 24 de agosto de 2026); análisis de Pure Global, consultada en agosto de 2026
Entre los 7,084 códigos de producto totales en la base de datos de Clasificación de Productos del CDRH de la FDA (incluidos 6,564 clasificados bajo Clase I, II o III), los requisitos de presentación previa a la comercialización varían dentro de cada clase de riesgo del dispositivo 12:
Dispositivos de Clase I (2,401 códigos de producto): Si bien 2,154 códigos (89.7 %) están exentos de 510(k) y 92 (3.8 %) recaen bajo discreción de cumplimiento normativo o estado de contacto especial, 155 códigos de producto de Clase I (6.5 %) aún requieren una autorización 510(k) 12. Estos códigos de Clase I no exentos incluyen guantes para examen de pacientes (Guantes de látex para examen de pacientes, código de producto LYY, y Guantes de polímero para examen de pacientes, código de producto LZA, bajo 21 CFR 880.6250), junto con 53 códigos de microbiología y 23 códigos de química clínica 12.
Dispositivos de Clase II (3,632 códigos de producto): La revisión estándar 510(k) aplica a 2,992 códigos (82.4 %), la discreción de cumplimiento normativo u otro estado previo a la comercialización cubre 156 códigos (4.3 %), y 484 códigos de Clase II (13.3 %) califican como exentos de 510(k) sujetos a limitaciones generales y específicas de la regulación 12. Los códigos de Clase II exentos se concentran en microbiología (61), gastroenterología y urología (56), química clínica (44), hematología (44), hospital general (32, incluido el código SDV de VeloMed), radiología (32), medicina física (27) y cirugía general y plástica (24) 12.
Clase III y categorías no clasificadas: La Clase III abarca 531 códigos de producto (500 PMA, 4 Exención de Dispositivo Humanitario (HDE) y 27 otras categorías previas a la comercialización) 12. El extracto registra 520 códigos adicionales fuera de las Clases I, II y III: 383 N, 86 U (66 que requieren 510(k)) y 51 f 12.
Cómo 21 CFR 8xx.9 y las afirmaciones de comercialización limitan las exenciones
La inclusión de un código de producto exento de 510(k) otorga una exención condicional y no una inmunidad permanente. Conforme a 21 CFR 880.9 (y las secciones correspondientes en las Partes 862 a 892 de 21 CFR), una exención se aplica únicamente a aquellos dispositivos dentro del tipo genérico que poseen características existentes o razonablemente previsibles de dispositivos distribuidos comercialmente 10. La regulación establece tres supuestos explícitos en los que finaliza la condición de exención:
Supuesto (a) — Uso previsto diferente: El dispositivo tiene un uso previsto que es diferente del uso previsto de un dispositivo comercializado legalmente dentro de ese tipo genérico. La regulación cita como ejemplos un dispositivo que tiene un propósito médico distinto o que está destinado al "uso por personas no especializadas cuando el uso previsto anterior era únicamente por profesionales de la salud" 10.
Supuesto (b) — Tecnología científica fundamental diferente: El dispositivo opera utilizando una tecnología científica fundamental distinta de la de un dispositivo comercializado legalmente de ese tipo genérico. Los ejemplos regulatorios incluyen un instrumento quirúrgico que corta con un haz láser en lugar de una hoja metálica afilada, o un ensayo que utiliza una sonda de ADN o hibridación de ácidos nucleicos en lugar de técnicas de cultivo o inmunoensayo 10.
Supuesto (c) — Criterios de diagnóstico in vitro: El dispositivo es un dispositivo de diagnóstico in vitro destinado a cualquiera de los nueve usos de diagnóstico in vitro enumerados en 21 CFR 880.9(c), incluidas las pruebas no invasivas y las pruebas cerca del paciente 10.
Según nuestra interpretación para dispositivos conectados y habilitados por software, la incorporación de aplicaciones móviles complementarias, algoritmos de monitoreo continuo, interpretación diagnóstica automatizada o configuraciones novedosas de sensores fisiológicos en una herramienta mecánica o intermitente previamente exenta puede anular la condición de exención cuando los cambios alteran el uso previsto genérico o la tecnología fundamental conforme al Supuesto (a) o al Supuesto (b).
El Producto A demuestra cómo las condiciones de exención específicas de un producto se cruzan con estos límites generales. El 18 de junio de 2025, la FDA publicó una orden final (90 FR 25889) que modifica 21 CFR 880.2910 para eximir a los termómetros electrónicos clínicos de la notificación 510(k), estableciendo tres códigos de producto distintos 3:
Código de producto SDV (Termómetro electrónico clínico): Exento de 510(k), siempre que el dispositivo cumpla las tres condiciones de 21 CFR 880.2910(b): ausencia de funciones teletermográficas, ausencia de funciones de medición continua de la temperatura, y análisis y pruebas completados que validen las especificaciones y el desempeño (como ISO 80601-2-56 o ASTM E1965) 9 3.
Código de producto SDW (Termómetro infrarrojo estacionario): No exento; abarca los termómetros electrónicos clínicos autónomos o montados. Se requiere un 510(k) 3 12.
Código de producto FLL (Termómetro de medición continua): No exento; abarca los termómetros indicados para medir la temperatura corporal o cutánea de forma continua o a intervalos especificados. Se requiere un 510(k) 3 12.
Si VeloMed comercializa el VeloTemp IR-200 con un software para teléfonos inteligentes destinado al seguimiento continuo de la fiebre durante la noche, el producto deja de cumplir con 21 CFR 880.2910(b)(2); según nuestra lectura, también puede aplicarse 21 CFR 880.9(a), lo que desplaza el producto del código exento SDV al código no exento FLL 9 10 3. Si se requiere autorización, la distribución comercial sin ella puede hacer que el dispositivo se considere adulterado conforme al § 501(f)(1)(B) de la Ley FD&C y con etiquetado indebido conforme al § 502(o), y la FDA puede rechazar su admisión conforme al § 801(a) 13 14.
Una carta de junio de 2026 muestra a la FDA aplicando este límite a las afirmaciones en sitios web. En una Carta de Advertencia fechada el 3 de junio de 2026 dirigida a BlephEx, LLC (CMS 725861), la FDA citó al fabricante tras revisar las afirmaciones en el sitio web de la empresa que comercializaba su Esponja Eléctrica para Limpieza de Párpados (Clase I, 21 CFR 878.4820, código de producto PYU) para la blefaritis crónica y la enfermedad del ojo seco 13. Aunque la empresa contaba con una respuesta formal de la Sección 513(g) que evaluaba el dispositivo como Clase I exento para la higiene de los párpados, la FDA concluyó que las afirmaciones terapéuticas sobre enfermedades excedían los límites de clasificación genérica bajo 21 CFR 878.9, lo que hacía que el dispositivo se considerara adulterado conforme a la Sección 501(f)(1)(B) y con etiquetado indebido conforme a la Sección 502(o) por carecer de un 510(k) autorizado, al tiempo que señalaba el incumplimiento de enviar los datos de UDI a GUDID 13.
En la base de datos CDRH Recall Enterprise de la FDA (instantánea del 24 de agosto de 2026), 953 registros de retiro a nivel de producto citan "Sin solicitud de comercialización" como causa raíz 15. Estos registros a nivel de producto reflejan acciones multi-SKU en lugar de fallas independientes de dispositivos; por ejemplo, en el año calendario 2024, según la fecha de inicio del retiro, 291 registros a nivel de producto se derivaron de 12 eventos de retiro distintos 15.
| Puntos de verificación de clasificación y exención | Producto A (VeloTemp IR-200, SDV) | Producto B (VeloPress BP-400, DXN) | Base regulatoria y riesgo operativo |
|---|---|---|---|
| Regulación de la FDA y clase de riesgo | 21 CFR 880.2910 (Clase II) 9 | 21 CFR 870.1130 (Clase II) 11 | La clasificación regulatoria determina los requisitos previos a la comercialización y de calidad |
| Estado de la vía previa a la comercialización | Exento de 510(k) (condicional conforme a 21 CFR 880.2910(b) y 880.9) 10 3 | Se requiere autorización 510(k) 4. El documento de trabajo asume un 510(k) Tradicional. Un 510(k) Especial no está disponible para una primera autorización 16. La FDA marca a DXN como elegible para revisión por terceros. Determine la idoneidad de esa vía o de un 510(k) Abreviado para el dispositivo real 12 | El ingreso comercial sin la autorización requerida puede hacer que el dispositivo sea considerado adulterado conforme a la Ley FD&C, § 501(f)(1)(B), y mal etiquetado conforme al § 502(o), con rechazo de admisión conforme al § 801(a) 13 14 |
| Riesgos en los límites de clasificación | Un termómetro indicado para medir de forma continua o a intervalos especificados queda comprendido en FLL no exento. Una función teletermográfica incumple el § 880.2910(b)(1). Los termómetros infrarrojos autónomos o montados quedan comprendidos en SDW no exento. La falta de la validación requerida también anula la exención SDV 3 12 | Los cambios de firmware, algoritmo o telemetría activan la evaluación de un nuevo 510(k) conforme a 21 CFR 807.81(a)(3)(i) 17 | Exceder los límites de exención, o distribuir un dispositivo modificado que requiera un nuevo 510(k) conforme al § 807.81(a)(3) antes de obtenerlo, deja al dispositivo sin la autorización requerida |
| Controles de diseño del QMSR (21 CFR 820.10(c)) | Obligatorios (dispositivo terminado Clase II; aplica la Cláusula 7.3 de ISO 13485) 18 | Obligatorios (dispositivo terminado Clase II; aplica la Cláusula 7.3 de ISO 13485) 18 | La exención de 510(k) exime únicamente de la presentación previa a la comercialización; los controles de diseño siguen siendo legalmente vinculantes |
| Alcance de la revisión de etiquetado y promoción | Auditar el empaque, los manuales y las declaraciones del sitio web para confirmar la ausencia de declaraciones de seguimiento continuo de la fiebre o de tratamiento médico | Verificar las especificaciones, el firmware y las indicaciones frente a la autorización aplicable y los cambios posteriores a la autorización documentados como permisibles. Cuando se requiera un nuevo 510(k), obtener la autorización antes de la distribución comercial 17 | En la carta de BlephEx, la FDA se basó en declaraciones comerciales en el sitio web de la empresa 13 |
Secuencia de lanzamiento integral 2026–2027, titularidad de las compuertas y plazos previos a la comercialización
Ejecutar un lanzamiento en EE. UU. exige que los directores extranjeros de asuntos regulatorios y de cadena de suministro integren la autorización previa a la comercialización, los sistemas de calidad, el registro de establecimiento, la representación contractual y las declaraciones aduaneras en una cadena secuencial de dependencias de ocho compuertas. Dado que el Producto A está exento de 510(k) y el Producto B requiere autorización 510(k), VeloMed opera dos vías sincronizadas: una vía exenta que Pure Global planifica en 6 a 10 semanas para el registro y la primera entrada una vez que los expedientes técnico y de diseño están completos, y una vía de autorización previa a la comercialización de varios trimestres, las cuales convergen en el registro de establecimiento y el despacho aduanero.
La secuencia de lanzamiento de 8 compuertas y matriz RACI
Clave: Los entregables se etiquetan individualmente: Requisito regulatorio indica una obligación establecida en la ley o los reglamentos citados; Práctica recomendada indica el estándar de asesoría operativa de Pure Global.
| Compuerta y enfoque | Entregables principales | Fabricante extranjero (VeloMed) | Agente en EE. UU. (21 CFR 807.40), o consultor independiente donde se indique | Importador inicial en EE. UU. | Agente aduanal con licencia | Alineación de vías: Producto A (SDV exento) vs. Producto B (DXN autorizado) |
|---|---|---|---|---|---|---|
| 1. Clasificación y cierre de declaraciones | Definir el código de producto, verificar las condiciones de 21 CFR 8xx.9 y 880.2910(b) (Requisito regulatorio); evaluar las líneas del HTSUS y congelar las declaraciones promocionales para EE. UU. (Práctica recomendada) | Responsable final / Titular | Consultor regulatorio, si se contrata por separado | Informado | Informado (verificación de HTSUS) | Supuesto de planificación de las semanas 1–3 (el Producto A define la indicación intermitente y los datos de ISO 80601-2-56; el Producto B define el dispositivo predicado) |
| 2. Expediente técnico y de diseño del QMSR | Gestión de riesgos según la cláusula 7.1 de ISO 13485, expediente de diseño y desarrollo según la cláusula 7.3, control de los equipos de seguimiento y medición, incluido su software, según la cláusula 7.6; evidencia de seguridad eléctrica y biocompatibilidad cuando corresponda (Requisito regulatorio) | Responsable final / Titular | Consultor regulatorio, si se contrata por separado | Informado | — | Supuesto de planificación de las semanas 2–14 (el Producto A verifica el expediente de diseño de Clase II; el Producto B recopila los datos de verificación de eSTAR) |
| 3. Configuración de tarifas de usuario MDUFA y SBD | Crear la cuenta de tarifas de usuario de la FDA, pagar las tarifas de usuario MDUFA obligatorias (Requisito regulatorio); para la tarifa reducida opcional de presentación, evaluar el umbral de $100 millones incluyendo las filiales nacionales y extranjeras, y presentar el Formulario FDA 3602N correspondiente y los documentos de respaldo | Responsable final / Titular | Coordinador | Informado | — | Se completa antes de la presentación 510(k) o del registro en FURLS; la meta de revisión de la FDA para las solicitudes SBD es dentro de los 60 días calendario posteriores a la recepción 19 |
| 4. Presentación previa a la comercialización 510(k) | Presentación eSTAR a través del Portal del CDRH, análisis antivirus automatizado y evaluación técnica preliminar de eSTAR (Requisito regulatorio) | Titular / Patrocinador | Consultor regulatorio, si se contrata por separado | Informado | — | Producto A: Omitida (tarifa de $0). Producto B: Mediana de duración calendario del 510(k) tradicional de 159 días (RIC de 91–254 días) 6 |
| 5. Contratación del agente en EE. UU. y del importador | Designar al agente en EE. UU. conforme a 21 CFR 807.40 (Requisito regulatorio); celebrar el Acuerdo de Calidad y Vigilancia del Importador conforme a 21 CFR 803.40, 806.10 y 820.35(a) (Práctica recomendada) | Responsable final | Acepta la designación como agente en EE. UU. | Celebra el SLA de calidad del importador | Informado | La designación del agente es obligatoria para el registro; Pure Global recomienda celebrar el acuerdo con el importador antes del despacho |
| 6. Registro en FURLS, listado y UDI | Pagar la tarifa anual del establecimiento, obtener el FEI/n.º de registro, crear el listado (LST), vincular el número previo a la comercialización (PM#), publicar el DI en GUDID e identificar a cada importador conocido con los dispositivos que recibe y a cada agente o corredor facilitador conforme a 21 CFR 807.41 (Requisito regulatorio) | Pagador / Titular | Presentador en FURLS / Corresponsal | Se registra y paga su propia tarifa anual | Recibe el FEI, n.º de registro, LST y PM# | Se completa antes de la exportación comercial; la ventana de registro se abre tras la autorización (Producto B) o la preparación para el lanzamiento (Producto A) |
| 7. Preparación para la recepción poscomercialización | Implementar procedimientos de recepción de quejas (21 CFR 820.35(a)), cuentas en la pasarela electrónica de MDR (Parte 803) y POE de correcciones/retiros (Parte 806) (Requisito regulatorio) | Responsable final (CAPA) | Canal de comunicaciones | Opera la recepción de quejas en EE. UU. | — | Sistemas operativos y verificados antes de que el primer envío comercial ingrese a la distribución en EE. UU. |
| 8. Verificación previa a la salida de la hoja de datos del agente aduanal | Cotejar la hoja de instrucciones del agente aduanal con las tablas 11-3 a 11-18 de la Guía Suplementaria de ACE y los registros activos de FURLS (Práctica recomendada) | Emite la hoja de instrucciones | Verifica el estado activo en FURLS | Confirma la dirección física en EE. UU. | Revisa el conjunto de mensajes | Se realiza antes de la entrega de la carga al transportista; asegurar que todos los roles de las entidades y las cadenas de afirmación coincidan con los registros de la FDA |
Plazos empíricos de revisión 510(k), evaluación técnica preliminar de eSTAR y compensaciones entre vías de revisión
Los solicitantes con domicilio fuera de EE. UU. recibieron más de la mitad de las autorizaciones 510(k) de la FDA en cada año desde 2021 hasta la fecha de corte del 30 de octubre de 2026. Su participación aumentó del 38.2% (1,120 de 2,930) en 2016 al 53.4% (1,597 de 2,993) en 2021 6. Las participaciones posteriores fueron del 53.2% (1,694 de 3,187) en 2022, 50.7% (1,674 de 3,299) en 2023, 51.6% (1,589 de 3,082) en 2024, 52.3% (1,672 de 3,198) en 2025 y 51.4% (1,441 de 2,802) desde el 1 de enero hasta el 30 de octubre de 2026 6.
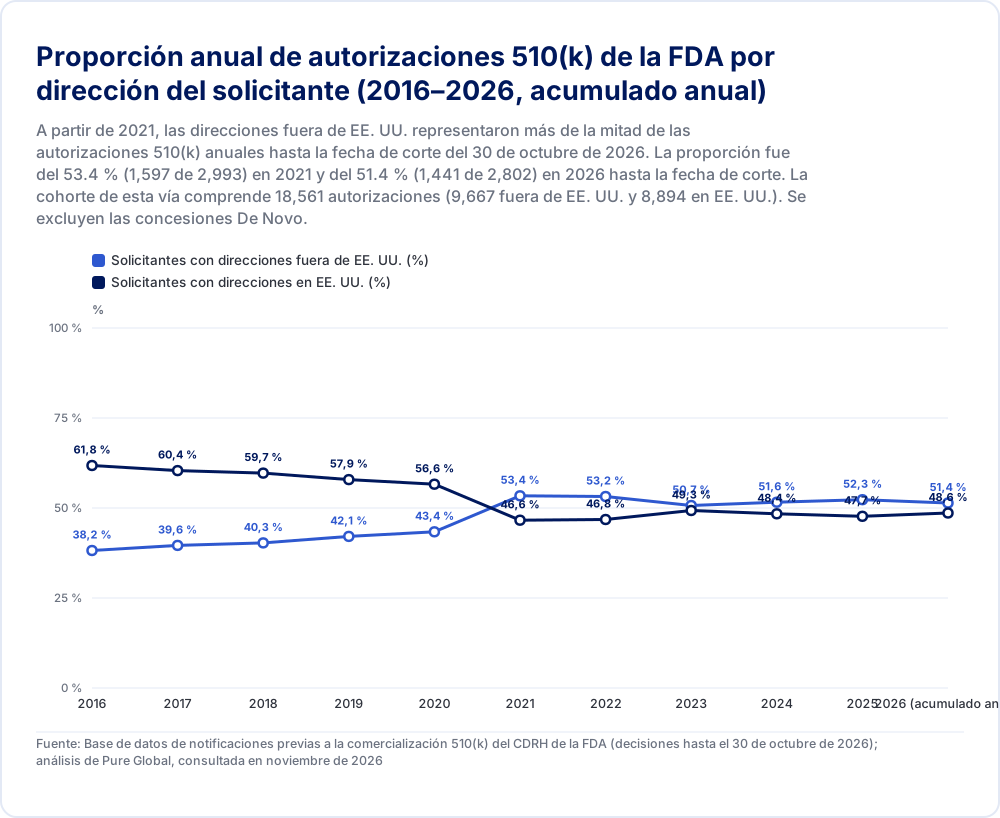
| Solicitantes con direcciones fuera de EE. UU. (%) | Solicitantes con direcciones en EE. UU. (%) | |
|---|---|---|
| 2016 | 38,2 % | 61,8 % |
| 2017 | 39,6 % | 60,4 % |
| 2018 | 40,3 % | 59,7 % |
| 2019 | 42,1 % | 57,9 % |
| 2020 | 43,4 % | 56,6 % |
| 2021 | 53,4 % | 46,6 % |
| 2022 | 53,2 % | 46,8 % |
| 2023 | 50,7 % | 49,3 % |
| 2024 | 51,6 % | 48,4 % |
| 2025 | 52,3 % | 47,7 % |
| 2026 (acumulado anual) | 51,4 % | 48,6 % |
Fuente: Base de datos de notificaciones previas a la comercialización 510(k) del CDRH de la FDA (decisiones hasta el 30 de octubre de 2026); análisis de Pure Global, consultada en noviembre de 2026
El análisis de todas las 18,561 autorizaciones desde 2021 hasta el 30 de octubre de 2026 con datos de país identificado del solicitante (9,667 autorizaciones fuera de EE. UU. y 8,894 autorizaciones en EE. UU.) ilustra una variación significativa en la duración calendario total entre las vías de revisión 6. Los días calendario totales miden el tiempo transcurrido desde la recepción inicial por parte de la FDA (date_received) hasta la decisión final de autorización (decision_date), incorporando tanto el tiempo activo de revisión de la FDA como los períodos de espera por Información Adicional (AI) del solicitante 6:
510(k) tradicional (8,440 autorizaciones fuera de EE. UU. frente a 7,048 autorizaciones en EE. UU.): Los solicitantes fuera de EE. UU. registraron una mediana de duración calendario total de 159 días (rango intercuartílico de 91 a 254 días), en comparación con 146 días para los solicitantes en EE. UU. (rango intercuartílico de 90 a 240 días) 6. El cálculo incluye todos los casos de cada grupo Tradicional, incluidos aquellos marcados con participación de terceros. Los registros combinan solicitantes primerizos y recurrentes en distintos códigos de producto. Los factores externos previos a la presentación, como las pruebas de compatibilidad electromagnética (EMC) y de biocompatibilidad, quedan completamente excluidos de estos plazos registrados.
510(k) especial (1,064 autorizaciones fuera de EE. UU. frente a 1,679 autorizaciones en EE. UU.): El Programa 510(k) Especial de la FDA puede abarcar un cambio de diseño o de etiquetado en un dispositivo propio del fabricante comercializado legalmente, incluidos ciertos cambios en las indicaciones de uso. Esta vía requiere que no se necesiten datos de desempeño o que existan métodos bien establecidos cuando los datos sean necesarios, y cualquier dato necesario debe poder revisarse en formato de resumen o de análisis de riesgos 16. Las autorizaciones 510(k) especiales tuvieron una mediana de 30 días para los solicitantes fuera de EE. UU. (rango intercuartílico de 28 a 83 días) y de 29 días para los solicitantes en EE. UU. (rango intercuartílico de 28 a 48 días) 6. Todos los casos de cada grupo Especial contribuyen a su mediana. Las presentaciones especiales representaron 1,064 de 9,667 autorizaciones fuera de EE. UU. (11.0%) y 1,679 de 8,894 autorizaciones en EE. UU. (18.9%) 6. Dado que la elegibilidad para el 510(k) especial exige modificar el propio dispositivo autorizado del patrocinador, esta vía no está disponible en el marco del Programa 510(k) Especial de la FDA para la autorización inicial de comercialización del Producto B 16.
510(k) abreviado (155 autorizaciones fuera de EE. UU. frente a 113 autorizaciones en EE. UU.): Las presentaciones fuera de EE. UU. mostraron una mediana de duración calendario de 144 días (rango intercuartílico de 92.5 a 239 días), en comparación con 165 días para las presentaciones en EE. UU. Todos los casos de cada grupo Abreviado contribuyen a su mediana. La categoría representó 155 de 9,667 autorizaciones fuera de EE. UU. (1.6%) y 113 de 8,894 autorizaciones en EE. UU. (1.3%) 6.
La vía Dual Track representa el resto de ambos totales: 8 autorizaciones fuera de EE. UU. y 54 en EE. UU. 6. Consulte la metodología respecto al uso de la etiqueta Dual Track por parte de la FDA.
Programa de Revisión 510(k) por Terceros (indicador separado): Las presentaciones evaluadas por Organizaciones de Revisión por Terceros acreditadas fueron autorizadas por la FDA en una mediana de 29 días desde la recepción formal por la FDA para solicitantes fuera de EE. UU. (n = 162), en comparación con 28 días para solicitantes de EE. UU. (n = 214) 6 20. Bajo este programa, organizaciones comerciales acreditadas realizan la revisión primaria y presentan una recomendación, tras lo cual la FDA toma la decisión final de autorización 20. La métrica registrada de 29 días excluye el tiempo de revisión previo a la presentación transcurrido entre el solicitante y la organización tercera. Cada mediana de revisión por terceros utiliza todas las autorizaciones con un indicador Y en su grupo de dirección. Estos registros representaron 162 de 9,667 autorizaciones fuera de EE. UU. (1.7%) y 214 de 8,894 autorizaciones de EE. UU. (2.4%) 6. Asimismo, pertenecen a los tipos de presentación ya contabilizados: Tradicional (152 fuera de EE. UU., 199 de EE. UU.), Especial (7, 9) y Abreviada (3, 6). El registro de clasificación DXN de la FDA enumera la elegibilidad para la revisión por terceros, según lo verificado en noviembre de 2026 12.
Todas las presentaciones 510(k) no exentas deben prepararse utilizando el electronic Submission Template And Resource (eSTAR) de la FDA 21. La documentación del programa eSTAR de la FDA aclara que no se prevé que las presentaciones en eSTAR se sometan a la tradicional lista de verificación preliminar Refuse to Accept (RTA) de 15 días 21. En su lugar, la FDA realiza un análisis automatizado de virus y una evaluación técnica preliminar; si una presentación en eSTAR está incompleta, la FDA puede colocarla en retención por evaluación técnica hasta por 180 días 21. Para un análisis más profundo de las ventajas y desventajas entre vías de presentación, consulte la investigación de Pure Global sobre selección de vía 510(k) y plazos de revisión Selección de la vía FDA 510(k): evidencia, plazos de revisión y costos en 2026 (Investigación profunda de Pure Global).
La obtención de la autorización 510(k) establece una línea base que exige un control continuo de cambios de diseño conforme a 21 CFR 807.81(a)(3)(i) 17. El 12 de junio de 2026, el CDRH emitió una Carta de Advertencia a Nihon Kohden Digital Health Solutions, LLC (CMS 727803), citando a la empresa luego de que una inspección de las instalaciones revelara que se implementaron modificaciones de software que introducían la función "Silence Alarms" mediante una carta interna al expediente (letter-to-file) sin presentar una nueva 510(k), junto con un cambio en el uso previsto citado conforme a 21 CFR 807.81(a)(3)(ii) 22. Toda justificación interna debe resistir el escrutinio de la FDA respecto de si la modificación podría afectar significativamente la seguridad o la eficacia del dispositivo.
Registro en FURLS, representación mediante agente en EE. UU. y cumplimiento del importador inicial
Las tablas de lanzamiento y de funciones realizan el seguimiento del fabricante extranjero, el agente en EE. UU., el importador inicial y el agente de aduanas. El exportador extranjero proporciona sus propios datos de registro cuando se requiera y puede ser el mismo establecimiento que el fabricante. Por separado, el fabricante designa a un corresponsal oficial para los registros del establecimiento.
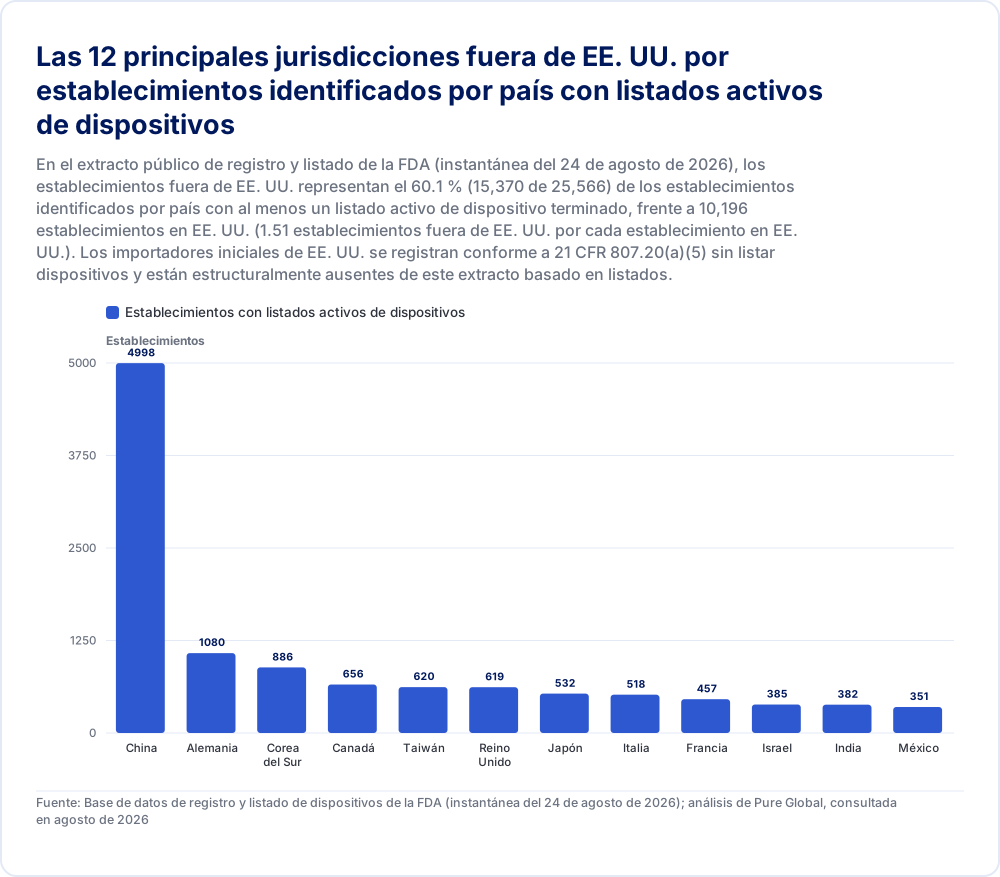
| Establecimientos con listados activos de dispositivos | |
|---|---|
| China | 4998 |
| Alemania | 1080 |
| Corea del Sur | 886 |
| Canadá | 656 |
| Taiwán | 620 |
| Reino Unido | 619 |
| Japón | 532 |
| Italia | 518 |
| Francia | 457 |
| Israel | 385 |
| India | 382 |
| México | 351 |
Fuente: Base de datos de registro y listado de dispositivos de la FDA (instantánea del 24 de agosto de 2026); análisis de Pure Global, consultada en agosto de 2026
En la base de datos pública de registro y listado de la FDA (corte al 24 de agosto de 2026), 15,370 de 25,566 establecimientos con país identificado y un listado activo de dispositivos (60.1%) son sedes fuera de EE. UU. (1.51 por cada establecimiento estadounidense). Las sedes fuera de EE. UU. concentran 217,566 filas de listado y las 10,196 sedes en EE. UU. concentran 202,084 filas de listado 23. China representa 4,998 establecimientos registrados con listados activos de dispositivos (32.5% de las sedes extranjeras, 47,950 filas de listado), seguida por Alemania (1,080 establecimientos, 25,680 filas de listado), Corea del Sur (886), Canadá (656), Taiwán (620), Reino Unido (619), Japón (532), Italia (518), Francia (457), Israel (385), India (382) y México (351) 23.
La estructura regulatoria del importador inicial: registro y tarifa independientes sin listado de dispositivos
El análisis de las 419,651 filas de listado activas en la extracción de openFDA revela que cero filas contienen un tipo de establecimiento de importador inicial 23. Esto refleja el diseño regulatorio del sistema de registro y listado. Conforme al 21 CFR 807.20(a)(5) y a la matriz oficial de la FDA Quién debe registrarse, listar y pagar la tarifa, un importador inicial debe registrar cada establecimiento y pagar la tarifa anual de registro del establecimiento, pero cumple con su obligación de listado presentando el nombre y la dirección del fabricante extranjero 2 24. La matriz de registro de la FDA marca el listado de dispositivos para los importadores iniciales como "NO", con la instrucción explícita de identificar a los fabricantes extranjeros conforme a 807.20(a)(5) 24. Por el contrario, conforme al 21 CFR 807.41, los establecimientos extranjeros deben presentar el nombre, la dirección y la información de contacto de cada importador conocido, junto con los dispositivos listados que recibe, así como de cada agente, intermediario u otra persona utilizada para facilitar la importación, al momento del registro inicial, anualmente y cuando se produzcan cambios 8. Dado que las extracciones públicas de listados reportan pares establecimiento-producto, los importadores iniciales no aparecen en las fuentes de datos de listado de openFDA.
Conforme al 21 CFR 807.3(g), se define como importador inicial a cualquier importador que promueva la comercialización de un dispositivo de un fabricante extranjero ante la persona que realiza la entrega o venta final al consumidor o usuario final, pero que no reempaca ni modifica de otro modo el envase, la envoltura o el etiquetado del dispositivo 25. La guía de la FDA aclara que el importador inicial debe contar con una dirección física en los Estados Unidos con personal responsable de garantizar el cumplimiento del dispositivo, y exime a las entidades que no toman la primera posesión de los bienes importados 24. Conforme al 21 CFR 830.3, un etiquetador hace que se aplique, reemplace o modifique una etiqueta con la intención de distribuir comercialmente el dispositivo sin cambios adicionales en la etiqueta. Agregar únicamente el nombre y la información de contacto de un distribuidor queda fuera de la definición de modificación de etiqueta para este propósito 26 Un dispositivo, tres bases de datos UDI (2026): elabore la orden de trabajo para EE. UU., la UE y China (Investigación profunda de Pure Global).
Los establecimientos extranjeros que fabriquen, preparen, propaguen, compongan o procesen dispositivos importados a los Estados Unidos deben registrarse anualmente, listar todos los dispositivos terminados y designar exactamente a un agente en EE. UU. conforme al 21 CFR 807.40 27. El período anual de renovación del registro transcurre del 1 de octubre al 31 de diciembre de cada año 28. La guía de la FDA especifica que los fabricantes extranjeros deben completar el registro antes de exportar dispositivos hacia los Estados Unidos, y los importadores iniciales nacionales deben registrarse antes de importar dispositivos 28.
Matriz de funciones regulatorias: agente en EE. UU. vs. corresponsal oficial vs. importador inicial vs. agente de aduanas
| Atributo y alcance regulatorio | Agente en EE. UU. (21 CFR 807.40) | Corresponsal oficial (21 CFR 807.25) | Importador inicial en EE. UU. (21 CFR 807.3(g)) | Agente de aduanas autorizado / Importador registrado |
|---|---|---|---|---|
| Requisito de ubicación física | Debe residir o mantener un establecimiento comercial en EE. UU. 27. La definición en 21 CFR 807.3(s) excluye apartados postales y contestadores o servicios de respuesta telefónica 25 | La sección 807.40 especifica una ubicación en EE. UU. únicamente para el agente en EE. UU. Permite que el establecimiento extranjero designe a dicho agente como corresponsal oficial 27 | Debe mantener un establecimiento físico en EE. UU. que tome posesión inicial de los dispositivos importados 25 24 | Agente de aduanas autorizado en EE. UU. / Importador registrado (transmitido como FD1 en ACE); puede ser el importador o el agente de aduanas 1 |
| Registro en FURLS y tarifa | Actúa como corresponsal oficial para el registro si el establecimiento lo designa conforme a 21 CFR 807.40(b) 27. El rol de agente en EE. UU. no figura entre los tipos de establecimiento que se registran y pagan en la matriz de la FDA 24 | Proporciona electrónicamente a la FDA la información requerida de registro y listado, sujeto a la exención de presentación electrónica prevista en 21 CFR 807.25(e) 29 | Debe registrarse y pagar la tarifa anual de registro de establecimiento por cada establecimiento en EE. UU. 5 24 | No está obligado a registrarse como establecimiento de dispositivos médicos ante la FDA únicamente para prestar servicios de corretaje aduanero |
| Obligaciones de listado de dispositivos | Facilita las presentaciones del propietario extranjero; no posee titularidad independiente sobre el listado | Presenta los listados de establecimientos extranjeros (LST), vincula los números previos a la comercialización e identifica a los importadores conforme a 21 CFR 807.41 8 | Identifica a los fabricantes extranjeros conforme a 21 CFR 807.20(a)(5) 2 24 | Transmite DEV, DFE, LST y PM# en mensajes PG23 de ACE sin modificar FURLS |
| Función de inspección y comunicación ante la FDA | Canal de comunicación: conforme a 21 CFR 807.40(b)(2), los documentos de la FDA entregados al agente equivalen a entregarlos al establecimiento extranjero si la FDA no puede contactar al establecimiento extranjero de manera directa o expedita; colabora en la programación de inspecciones en el extranjero 27 | Recibe la correspondencia de la FDA relativa al registro y listado conforme a 21 CFR 807.25(e) 29 | Sujeto a inspección directa in situ de las instalaciones por parte de la FDA respecto de las responsabilidades poscomercialización del importador 30 | Responde a las notificaciones de inspección portuaria y retenciones de carga de CBP y la FDA mediante el contacto PG21 1 |
| Deberes legales y regulatorios de vigilancia | Las guías de la FDA excluyen explícitamente el reporte de MDR (Parte 803) y las responsabilidades de presentación 510(k) de los deberes del agente 31 | Sin deberes inherentes de reporte poscomercialización, salvo que se asignen mediante contrato con el fabricante | Obligaciones regulatorias directas: 21 CFR 803.40 (reporte de MDR), 21 CFR 806.10 (correcciones/retiros), 21 CFR 820.35(a) (archivos de quejas conforme a 820.1(a)) 32 33 34 35 | Sin obligaciones de vigilancia poscomercialización ni de gestión de quejas tras la liberación aduanera (salvo que actúe como importador inicial) |
| Acuerdos comerciales y flexibilidad de cambio | Notificar un cambio de agente en EE. UU. a la FDA dentro de los 10 días hábiles posteriores al cambio conforme a 21 CFR 807.40(b)(3) 27 | Controlado directamente por el titular de la cuenta FURLS del fabricante | Cambiar de distribuidor comercial requiere actualizar los registros de entidad DII en PG19, actualizar FURLS conforme a 807.41 y transferir los archivos de quejas | Cambiar de agente de aduanas requiere actualizar los registros del agente de aduanas en FURLS conforme a 807.41 y reemitir las instrucciones maestras de presentación en ACE 8 |
En opinión de Pure Global, designar a un distribuidor comercial como agente en EE. UU. puede funcionar cuando el distribuidor cuenta con capacidades regulatorias consolidadas y los términos contractuales garantizan una comunicación rápida. Sin embargo, si las relaciones comerciales se deterioran, el hecho de que un socio comercial controle el canal principal de comunicación con la FDA conlleva riesgos operativos. Un fabricante que cambie de agente en EE. UU. debe notificar el cambio en un plazo de 10 días hábiles 27. En opinión de Pure Global, designar a un especialista regulatorio independiente reduce la dependencia de un socio comercial. Para un análisis comparativo de las estructuras de representación, consulte la investigación de Pure Global sobre representantes locales y titulares de registro Representantes locales y titulares de registro: guía 2026 (Investigación profunda de Pure Global).
Evidencia de acciones coercitivas: medidas en sitios web de diciembre de 2025 y cartas de advertencia duales a importadores y fabricantes de mayo de 2026
Dos conjuntos de cartas emitidas entre diciembre de 2025 y mayo de 2026 muestran lo que citó la FDA en estos casos:
Acciones en sitios web de comercio electrónico del 16 de diciembre de 2025: El 16 de diciembre de 2025, el CDRH emitió cartas de advertencia paralelas dirigidas a vendedores de fajas pectorales y mamarias promocionadas para indicaciones médicas sin registro ni listado conforme a la Sección 510 de la Ley FD&C, citando a los dispositivos como incorrectamente etiquetados conforme a la Sección 502(o) 36 37. Entre los destinatarios extranjeros se encontraban Trans-Missie B.V. (CMS 720852, Países Bajos) y Flux Lab Pte. Ltd. d/b/a The Fluxion (CMS 720847, Singapur) 36 37. En estas cartas, la FDA citó declaraciones encontradas en los sitios web de las empresas y registros de la agencia que mostraban incumplimientos de registro y listado del año fiscal 2026 36 37. Posteriormente, Flux Lab completó las acciones correctivas y recibió una carta formal de cierre el 27 de marzo de 2026 (publicada el 7 de abril de 2026) 38.
Cartas de advertencia emparejadas del 20 de mayo de 2026 (3B Medical y BMC Medical): Tras una inspección de la FDA realizada del 1 al 10 de diciembre de 2025 en 3B Medical, Inc. d.b.a. React Health, ubicada en Dublin, Ohio, la FDA emitió cartas de advertencia emparejadas el 20 de mayo de 2026: una para las instalaciones de Ohio (CMS 725108) y una carta complementaria dirigida directamente al desarrollador de especificaciones y titular de 510(k) con sede en Pekín, BMC Medical Co., Ltd. (CMS 725759) 30 39. La inspección de 3B Medical reveló que 7 de 11 registros de quejas muestreados fueron cancelados a pesar de cumplir la definición regulatoria de queja, 3 de 11 registros carecían de seguimiento documentado y las acciones correctivas en almacenes de terceros no lograron impedir la distribución de unidades no conformes 30. Basándose en los registros de diseño obtenidos en las instalaciones de Ohio (Informe de Evaluación de Cambios de Diseño nP3), la FDA citó al fabricante extranjero BMC Medical conforme a 21 CFR 807.81(a)(3)(i) por implementar modificaciones de algoritmos (limitación de flujo, RERA y respiración periódica), cambiar materiales acústicos de la vía de gas y reemplazar un chip de PCBA en sus dispositivos Luna G3 / G3X APAP sin presentar una nueva solicitud 510(k), además de no reportar una corrección de campo conforme a 21 CFR 806.10 por actualizaciones de firmware destinadas a resolver apagados inesperados del dispositivo 39.
Estas Cartas de Advertencia emparejadas demuestran que la FDA utilizó registros revisados en las instalaciones de un importador de EE. UU. para establecer incumplimientos regulatorios contra autoridades de diseño extranjeras.
Lista de verificación de SLA del Acuerdo de Calidad del importador inicial
Para prevenir brechas operativas en las redes de distribución de EE. UU., los fabricantes extranjeros deben vincular a los importadores iniciales de EE. UU. mediante un Acuerdo de Calidad y Vigilancia exigible. Conforme a 21 CFR 820.1(a), la Parte 820 se aplica a los distribuidores iniciales de entidades extranjeras, limitada a los requisitos aplicables a las operaciones que realizan 32. La siguiente lista de verificación detalla el fundamento regulatorio, las obligaciones legales, los términos contractuales sugeridos por Pure Global y los modos de falla operativa:
| Obligación regulatoria y cita | Deber regulatorio del importador | Término contractual sugerido (Pure Global) | Modo de falla operativa abordado |
|---|---|---|---|
| Gestión y reenvío de quejas (21 CFR 820.35(a) / 820.1(a) / ISO 13485, cláusula 8.2.2) 40 32 35 | Mantener archivos de quejas conforme a 21 CFR 820.35(a), registrando todos los campos obligatorios e investigando las quejas aplicables a sus operaciones 32 35 | El importador reenvía todos los comentarios y quejas de los clientes al fabricante en un plazo de 48 horas; conserva los registros originales durante cualquier cierre administrativo | Aborda el cierre indebido de quejas que cumplen con las definiciones regulatorias, según lo citado en la Carta de Advertencia CMS 725108 (7 de 11 quejas muestreadas canceladas) 30 |
| Notificación de MDR por parte del importador (21 CFR 803.40) 33 | Presentar informes de muertes y lesiones graves a la FDA y al fabricante (803.40(a)), y de fallas notificables al fabricante (803.40(b)), tan pronto como sea factible y a más tardar 30 días calendario después del día en que el importador reciba o tome conocimiento de la información por cualquier otro medio 33 | Establecer cinco días hábiles después de tomar conocimiento como límite máximo contractual para la notificación al fabricante. Actuar antes cuando sea requerido. Coordinar la evaluación sin retrasar la notificación obligatoria | Aborda las presentaciones de MDR de 30 días calendario duplicadas, contradictorias u omitidas entre organizaciones distribuidas |
| Correcciones y retiros (21 CFR 806.10 y 807.81(a)(3)) 34 17 | Notificar dentro de los 10 días hábiles posteriores al inicio de una corrección o retiro para reducir un riesgo para la salud o subsanar una infracción que pueda presentar un riesgo para la salud, sujeto a las excepciones aplicables 34 | Se prohíbe al importador ejecutar modificaciones en campo, retrabajos o actualizaciones de software sin autorización por escrito del fabricante | Aborda las correcciones en campo no notificadas y las modificaciones no aprobadas, como las actualizaciones de firmware citadas en la Carta de Advertencia CMS 725759 39 |
| Cuarentena y control de distribución (ISO 13485, cláusula 8.3 / 21 CFR 820.1(a)) 18 32 | Segregar los dispositivos no conformes o devueltos para evitar la distribución comercial no intencionada, aplicable a las operaciones de almacenamiento 32 | Retenciones de cuarentena física y electrónica dedicadas en almacenes de logística de terceros; la liberación requiere aprobación por escrito de QA | Aborda la distribución de unidades no conformes sin contención desde instalaciones de logística de terceros 30 |
| Verificación de UDI y etiquetado (21 CFR 830.3 / 807.3(g)) 26 25 | La definición de importador inicial en 21 CFR 807.3(g) abarca a un importador que no reempaca ni modifica de otro modo el envase, la envoltura ni el etiquetado del dispositivo 25. Una empresa que hace que se aplique o modifique una etiqueta puede ser el etiquetador conforme a 21 CFR 830.3 y un reetiquetador a efectos de registro, sujeto a las definiciones pertinentes 26 | La inspección de ingreso verifica la legibilidad del código de barras UDI y el etiquetado del empaque en inglés; prohíbe el sobreetiquetado | Pure Global sugiere esta verificación para detectar portadores de UDI dañados y reetiquetado no autorizado |
| Cumplimiento del rastreo de dispositivos (21 CFR Parte 821) 41 | Mantener registros de rastreo que vinculen los dispositivos con los consignatarios, aplicable únicamente si la FDA ha emitido una orden de rastreo específica conforme a 21 CFR 821.1 41 | El importador mantiene registros de distribución trazables por lote capaces de rastrear las unidades hasta los consignatarios finales en un plazo de 24 horas (si se ordena el rastreo) | Respalda el cumplimiento de la Parte 821 si la FDA emite una orden de rastreo |
Preparación para el QMSR y exposición a inspecciones vigente a partir del 2 de febrero de 2026
El 2 de febrero de 2026, entró en vigor la norma final del Reglamento del Sistema de Gestión de la Calidad (QMSR) de la FDA (89 FR 7496, publicada el 2 de febrero de 2024), la cual enmienda el 21 CFR Parte 820 al incorporar la norma internacional de calidad ISO 13485:2016 (y las definiciones de la Cláusula 3 de ISO 9000:2015) directamente en la normativa federal de los EE. UU. 40. Simultáneamente, el CDRH retiró la antigua Técnica de Inspección del Sistema de Calidad (QSIT) en favor del Programa de Cumplimiento 7382.850 42. En su carta del 20 de mayo de 2026 dirigida a BMC Medical, la FDA indicó que las acciones correctivas adoptadas después del 2 de febrero de 2026 deben cumplir con los requisitos del QMSR 39.
Tres disposiciones reglamentarias rigen la preparación para el lanzamiento desde el extranjero conforme a la Parte 820 revisada:
Admisibilidad de importaciones comerciales (21 CFR 820.1(a)(1) y 820.1(c)): La Parte 820 aplica explícitamente a los dispositivos terminados fabricados fuera de los Estados Unidos y ofrecidos para su importación 32. Conforme al 21 CFR 820.1(c), un dispositivo importado que parezca estar adulterado por no haber sido fabricado en cumplimiento con el QMSR está sujeto a la denegación de admisión a los Estados Unidos en virtud de la Sección 801(a) de la Ley Federal de Alimentos, Medicamentos y Cosméticos 32.
Disposiciones adicionales de la FDA superpuestas a ISO 13485 (21 CFR 820.10(b) y 820.35): Si bien ISO 13485 satisface los requisitos fundamentales del sistema de calidad, el 21 CFR 820.10(b) exige el cumplimiento del etiquetado UDI (Parte 830) conforme a la Cláusula 7.5.8, el seguimiento de dispositivos (Parte 821, si corresponde) conforme a la Cláusula 7.5.9.1, la notificación de dispositivos médicos (Parte 803) conforme a la Cláusula 8.2.3, y los informes de correcciones y retiros (Parte 806) conforme a las Cláusulas 7.2.3, 8.2.3 y 8.3.3 18. Asimismo, el 21 CFR 820.35 establece controles de mantenimiento de registros sobre quejas y servicio técnico 35. Para las quejas notificables conforme a la Parte 803, las quejas que el fabricante determine que deben investigarse y las quejas investigadas en cualquier caso, el 21 CFR 820.35(a)(1)–(7) exige que los registros incluyan: (1) el nombre del dispositivo; (2) la fecha en que se recibió la queja; (3) cualquier identificador único de dispositivo (UDI) o código universal de producto (UPC), y cualquier otra identificación del dispositivo; (4) el nombre, la dirección y el número de teléfono del reclamante; (5) la naturaleza y los detalles de la queja; (6) cualquier corrección o acción correctiva tomada; y (7) cualquier respuesta al reclamante 40 35.
Alcance del control de diseño (21 CFR 820.10(c)): Conforme al 21 CFR 820.10(c), los fabricantes de dispositivos de Clase I están exentos de la Cláusula 7.3 (Diseño y desarrollo) de ISO 13485, a menos que el dispositivo esté automatizado mediante software informático o figure en cinco reglamentos designados (868.6810, 878.4460, 880.6760, 892.5650, 892.5740) 18. Dado que tanto el Producto A (SDV, 21 CFR 880.2910) como el Producto B (DXN, 21 CFR 870.1130) son dispositivos de Clase II, ambos siguen sujetos a los controles de diseño de la Cláusula 7.3 de ISO 13485, lo que exige contar con archivos completos de diseño y desarrollo 18.
Realidades de las inspecciones: auditorías internas y estatus de MDSAP según las preguntas frecuentes sobre el QMSR
La página de Preguntas Frecuentes sobre el QMSR publicada por la FDA (contenido vigente al 5 de noviembre de 2026) aclara dos realidades críticas de inspección para los fabricantes extranjeros 42:
Los informes de auditorías internas, las revisiones por la dirección y los informes de auditorías a proveedores son inspeccionables (FAQ Q8): El antiguo 21 CFR 820.180(c) protegía los informes de auditorías internas de calidad, las revisiones por la dirección y los informes de auditorías a proveedores frente a las inspecciones de rutina de la FDA. La pregunta Q8 de las FAQ de la FDA explica que esta excepción fue eliminada bajo el QMSR, lo que significa que los investigadores de la FDA que evalúan instalaciones extranjeras o nacionales pueden inspeccionar los informes de auditorías internas, los registros de revisión por la dirección y los hallazgos de auditorías a proveedores 42.
Certificados ISO 13485 e informes de auditoría MDSAP (FAQ Q13 y página del programa MDSAP): La pregunta Q13 de las FAQ aclara que "Un certificado de conformidad con ISO 13485 no eximirá a un fabricante de una inspección de la FDA" y que las inspecciones de la FDA bajo el QMSR "no seguirán el plan ni los procedimientos de auditoría del MDSAP" 42. Sin embargo, la página independiente del Programa de Auditoría Única de Dispositivos Médicos (MDSAP) de la FDA (contenido vigente al 19 de diciembre de 2025) especifica que "La FDA podrá seguir aceptando informes de auditoría del MDSAP en sustitución de las inspecciones de rutina de la Agencia" 43. Poseer un certificado ISO 13485 no confiere ninguna exención de inspección, mientras que la participación en el MDSAP otorga a la FDA la facultad discrecional de sustituir las inspecciones de vigilancia de rutina por informes de auditoría única 42 43.
Ejemplos de la era del QMSR y de supervisión en el extranjero
Tres cartas muestran lo que citó la FDA:
Carta de Advertencia a Linemaster Switch Corp. (CMS 730215, 27 de mayo de 2026): La FDA inspeccionó a este fabricante estadounidense de dispositivos accesorios del 4 de febrero al 6 de marzo de 2026, iniciando la inspección dos días después de la entrada en vigor del QMSR 44. La Carta de Advertencia citó cinco deficiencias vinculadas directamente a cláusulas de ISO 13485:2016: Cláusula 8.3.4 (retrabajo no documentado en controles de pedal); Cláusula 7.1 (gestión de riesgos en la realización del producto, citando la falta de AMFE de proceso y la omisión de vincular las quejas poscomercialización y los eventos adversos con los archivos de riesgo); Cláusula 8.5.2 (CAPA, citando una Solicitud de Acción Correctiva de Proveedor cerrada sin causa raíz identificada); Cláusula 6.4.1 (monitoreo de la temperatura del ambiente de trabajo); y Cláusula 7.6 (validación de software de seguimiento y medición carente de datos sin procesar y criterios de aprobación/rechazo) 44.
Evaluación Regulatoria Remota (Unomedical Device S.A. de C.V., CMS 719428, 8 de enero de 2026): Al revisar los registros presentados de forma remota desde Reynosa, México, en virtud de la Sección 704(a)(4) de la Ley FD&C, el CDRH citó al establecimiento extranjero por cerrar más de 41,000 quejas "Tipo 1" entre junio de 2023 y junio de 2025 sin investigarlas únicamente porque faltaban los números de lote del reclamante, a pesar de las alegaciones relacionadas con fugas en el dispositivo y posibles eventos notificables 45.
Advertencia de detención en puerto extranjero (Contec Medical Systems Co., Ltd., CMS 717941, 2 de octubre de 2025): Tras una inspección in situ en Qinhuangdao, Hebei, China, la FDA citó discrepancias en la validación del diseño, la investigación de quejas y el 21 CFR 806.10(c)(12) en relación con un párrafo omitido en la copia de una notificación de retiro presentada ante la FDA respecto de la versión enviada a los consignatarios 46. La carta advirtió que la FDA está tomando medidas para denegar la admisión de los dispositivos de la empresa en los puertos de los EE. UU. en virtud de la Sección 801(a) de la Ley FD&C 46.
Para un análisis cláusula por cláusula de estas primeras citaciones, consulte la investigación de Pure Global sobre Cartas de Advertencia del QMSR y registros de ISO 13485 Cartas de Advertencia del QMSR 2026: los registros de ISO 13485 que señaló la FDA (Investigación profunda de Pure Global).
Mapa de migración al QMSR: antiguo 21 CFR Parte 820 frente a ISO 13485:2016 + requisitos del QMSR
| Área del sistema de calidad | Disposición anterior de 21 CFR Parte 820 | Disposición vigente del QMSR (ISO 13485:2016 + 21 CFR Parte 820) | Acción recomendada para instalaciones extranjeras (Pure Global) |
|---|---|---|---|
| Gestión de riesgos del ciclo de vida | 21 CFR 820.30(g) (análisis de riesgos dentro de la validación del diseño) | Cláusulas 7.1, 7.3, 8.2, 8.5 de ISO 13485 integradas en la realización y remediación 44 | Establecer FMEA de proceso vivos vinculados a las tendencias de quejas poscomercialización, eventos adversos y retiros del mercado |
| Auditorías de calidad y revisiones por la dirección | 21 CFR 820.180(c) (excepción histórica que protegía los informes de auditoría) | Cláusulas 5.6, 8.2.4 de ISO 13485; la FAQ del QMSR Q8 confirma que los informes de auditoría y revisión son inspeccionables 42 | Eliminar los supuestos de testado en las auditorías internas, los expedientes de auditoría de proveedores y las actas de revisión por la dirección |
| Gestión y documentación de quejas | 21 CFR 820.198 (archivos de quejas) | Cláusula 8.2.2 de ISO 13485 + 21 CFR 820.35(a)(1)–(7) (siete campos obligatorios) + vínculo con MDR de 820.10(b)(3) 40 35 | Garantizar que los POE de quejas exijan los siete campos obligatorios establecidos en virtud de 21 CFR 820.35(a) |
| Correcciones en campo y notas de aviso | 21 CFR 820.100 / 820.198 | Cláusulas 7.2.3, 8.2.3, 8.3.3 de ISO 13485 + 21 CFR 820.10(b)(4) que remite a la Parte 806 18 34 | Alinear los procedimientos de notas de aviso con el requisito de notificación en 10 días hábiles de 21 CFR 806.10 de la FDA |
| Sistemas de UDI y trazabilidad | 21 CFR 820.60 / 820.65 (identificación y trazabilidad) | Cláusulas 7.5.8, 7.5.9.1 de ISO 13485 + 21 CFR 820.10(b)(1)–(2) que remiten a las Partes 830 y 821 18 26 41 | Incorporar portadores de UDI verificados en GUDID en los archivos del dispositivo médico y verificar las reglas de seguimiento de la Parte 821 (si así se ordena) |
| Ambiente de trabajo y validación de software | 21 CFR 820.70(c) / 820.70(i) | Cláusulas 6.4.1 y 7.6 de ISO 13485 (validación de software de monitoreo) 44 | Registrar los controles ambientales de producción y conservar los protocolos de validación, los datos sin procesar y los criterios de aprobación/rechazo |
| Acciones correctivas de proveedores y admisibilidad | 21 CFR 820.50 / 820.100 + 820.1 | Cláusulas 7.4 y 8.5.2 de ISO 13485 + vínculo con la admisibilidad de importación de 21 CFR 820.1(a)/(c) 32 44 | Exigir investigaciones documentadas de causa raíz en las SCAR y mantener registros autenticados en inglés |
En opinión de Pure Global, realizar una auditoría interna estructurada de dos días frente a estas disposiciones ayuda a los fabricantes extranjeros a identificar y remediar las brechas del QMSR antes del despacho comercial.
Arquitectura de declaraciones de entrada en ACE de la CBP, Declaraciones de Cumplimiento y aranceles aduaneros
Incluso después de completar los pasos previos a la comercialización de la FDA y en FURLS, la carga puede sufrir demoras cuando un agente de aduanas transmite datos inexactos de la Agencia Gubernamental Asociada (PGA) al Entorno Comercial Automatizado (ACE) de la Oficina de Aduanas y Protección Fronteriza de los EE. UU. (CBP). La FDA evalúa electrónicamente las declaraciones de entrada de dispositivos. Los datos que transmite un declarante se establecen en la Guía Suplementaria de la FDA para el Entorno Comercial Automatizado/Sistema de Datos de Comercio Internacional, versión 2.6, y en las Declaraciones de Cumplimiento de la FDA para el Entorno Comercial Automatizado 1 7.
Arquitectura de segmentos de mensajes ACE: PG01 a PG23
La FDA establece que los establecimientos extranjeros cuyos dispositivos se importan deben cumplir con las regulaciones estadounidenses aplicables antes, durante y después de la importación 47. De conformidad con el Capítulo 11 (Dispositivos Médicos) de la Guía Suplementaria v2.6, las declaraciones comerciales de dispositivos requieren elementos de datos específicos distribuidos en varios segmentos de mensajes 1:
PG01 Encabezado de Programa y Uso Previsto: Las declaraciones de entrada comerciales declaran la Agencia Gubernamental FDA, el Código de Programa DEV, el Código de Procesamiento NED (No Emisor de Radiación, aplicable al termómetro SDV y al monitor de presión arterial DXN de VeloMed) o RED (Emisor de Radiación), y el Código de Uso Previsto 081.001 (Importación Comercial Estándar de un Dispositivo Médico Terminado) 1.
PG02 Código de Producto de la FDA: Transmite el calificador FDP que contiene el código de producto de la FDA de 7 caracteres (construido mediante Código de Industria, Clase, Subclase, PIC y Código de Producto, verificado a través del Product Code Builder de la FDA) 1.
PG06 Origen del Producto: Transmite el Tipo de Origen 39 (País de Producción para dispositivos terminados) o 30 (País de Procedencia para componentes bajo el IUC 081.007), combinado con el código de país de ISO 2 letras (CN para VeloMed). El código 294 puede indicar que un país rechazó previamente los artículos de la partida 1.
PG19, PG20 y PG21 Entidades e Información de Contacto: Cinco roles de entidad obligatorios aplican a los dispositivos terminados comerciales estándar (IUC 081.001): MF (Fabricante, cuyo código de país en PG20 debe estar fuera de los EE. UU.); DEQ (Expedidor); FD1 (Importador ante la FDA / Importador Registrado, acompañado obligatoriamente del nombre de la persona, teléfono y correo electrónico en PG21); DII (Importador Inicial de Dispositivos); y DP (Destinatario de Entrega) 1. La Tabla 11-11 de la Guía Suplementaria v2.6 especifica que el DII debe contar con una dirección física ubicada dentro de los Estados Unidos, e incluso si un importador inicial está exento de registro, su nombre y dirección en los EE. UU. siguen siendo obligatorios en PG19 1. La FDA prefiere el Código de Identificación de Entidad 47 (número FEI, de 1 a 10 dígitos) sobre el código 16 (número DUNS) 1.
PG23 Declaraciones de Cumplimiento: Identificadores transmitidos para verificar el estado de registro y previo a la comercialización en las bases de datos de la FDA 1 7.
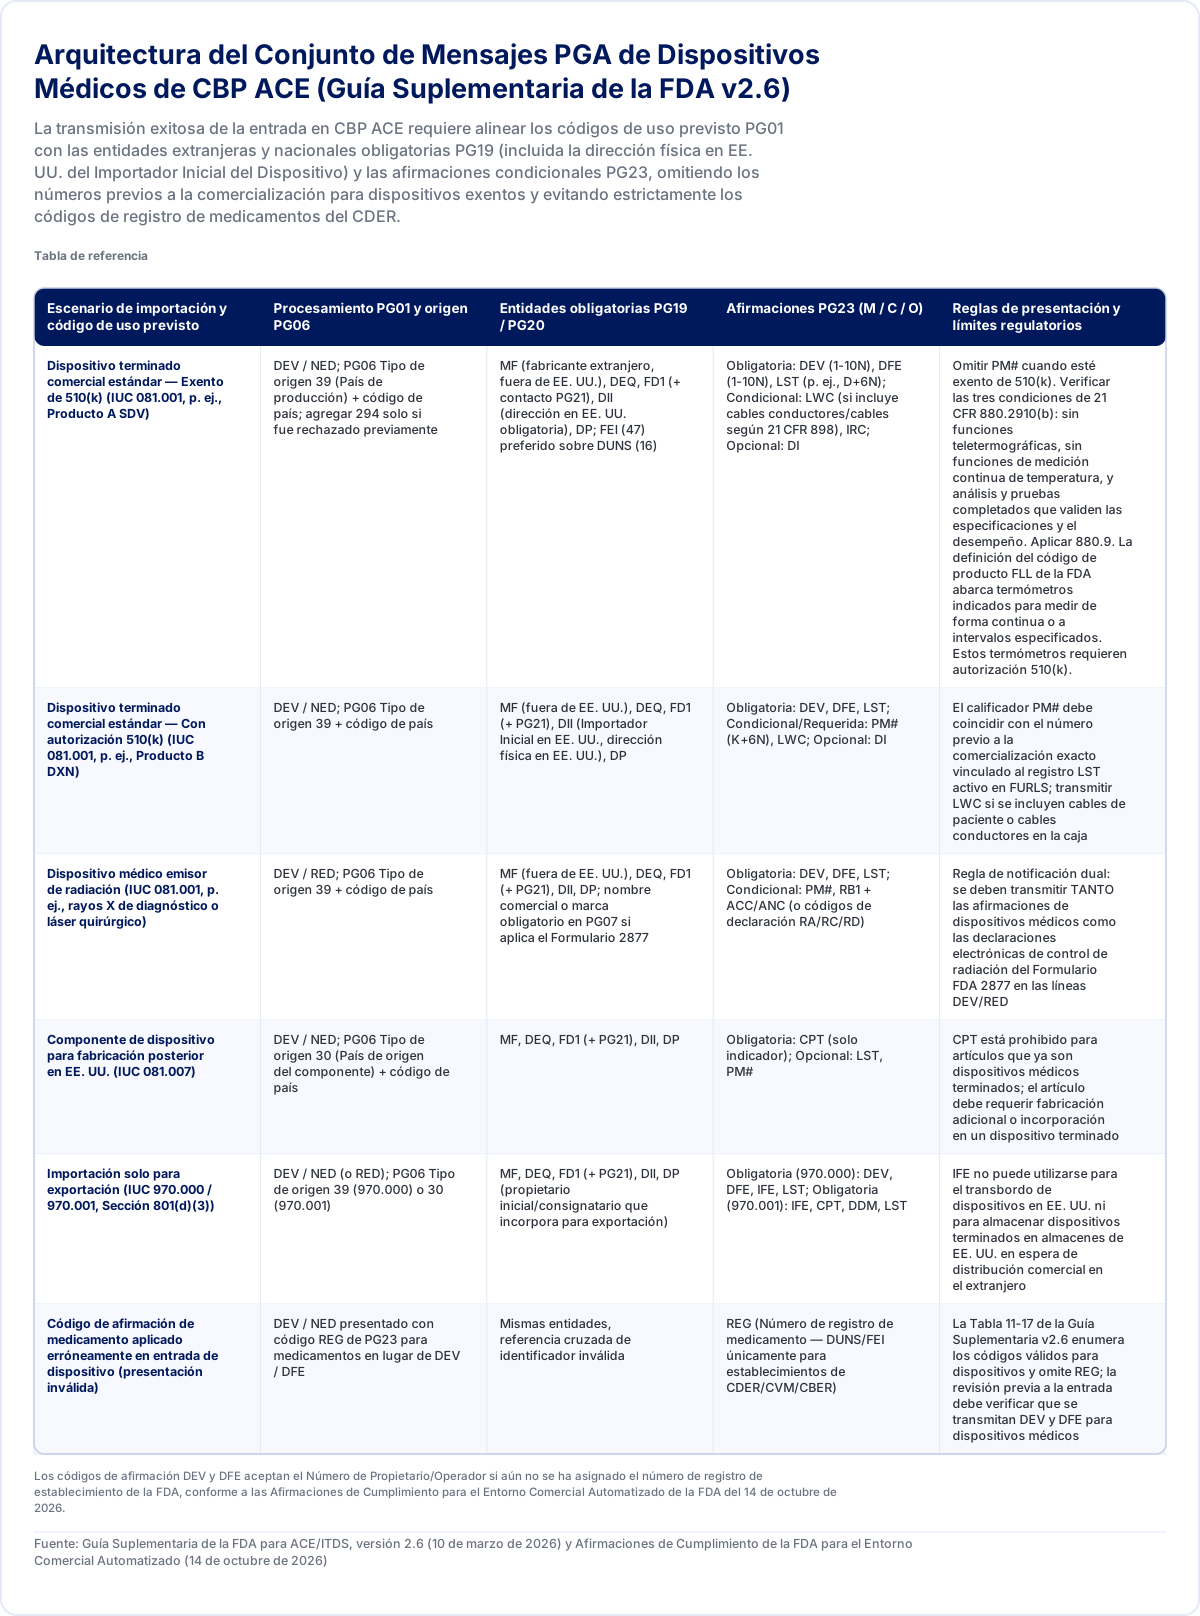
| Escenario de importación y código de uso previsto | Procesamiento PG01 y origen PG06 | Entidades obligatorias PG19 / PG20 | Afirmaciones PG23 (M / C / O) | Reglas de presentación y límites regulatorios |
|---|---|---|---|---|
| Dispositivo terminado comercial estándar — Exento de 510(k) (IUC 081.001, p. ej., Producto A SDV) | DEV / NED; PG06 Tipo de origen 39 (País de producción) + código de país; agregar 294 solo si fue rechazado previamente | MF (fabricante extranjero, fuera de EE. UU.), DEQ, FD1 (+ contacto PG21), DII (dirección en EE. UU. obligatoria), DP; FEI (47) preferido sobre DUNS (16) | Obligatoria: DEV (1-10N), DFE (1-10N), LST (p. ej., D+6N); Condicional: LWC (si incluye cables conductores/cables según 21 CFR 898), IRC; Opcional: DI | Omitir PM# cuando esté exento de 510(k). Verificar las tres condiciones de 21 CFR 880.2910(b): sin funciones teletermográficas, sin funciones de medición continua de temperatura, y análisis y pruebas completados que validen las especificaciones y el desempeño. Aplicar 880.9. La definición del código de producto FLL de la FDA abarca termómetros indicados para medir de forma continua o a intervalos especificados. Estos termómetros requieren autorización 510(k). |
| Dispositivo terminado comercial estándar — Con autorización 510(k) (IUC 081.001, p. ej., Producto B DXN) | DEV / NED; PG06 Tipo de origen 39 + código de país | MF (fuera de EE. UU.), DEQ, FD1 (+ PG21), DII (Importador Inicial en EE. UU., dirección física en EE. UU.), DP | Obligatoria: DEV, DFE, LST; Condicional/Requerida: PM# (K+6N), LWC; Opcional: DI | El calificador PM# debe coincidir con el número previo a la comercialización exacto vinculado al registro LST activo en FURLS; transmitir LWC si se incluyen cables de paciente o cables conductores en la caja |
| Dispositivo médico emisor de radiación (IUC 081.001, p. ej., rayos X de diagnóstico o láser quirúrgico) | DEV / RED; PG06 Tipo de origen 39 + código de país | MF (fuera de EE. UU.), DEQ, FD1 (+ PG21), DII, DP; nombre comercial o marca obligatorio en PG07 si aplica el Formulario 2877 | Obligatoria: DEV, DFE, LST; Condicional: PM#, RB1 + ACC/ANC (o códigos de declaración RA/RC/RD) | Regla de notificación dual: se deben transmitir TANTO las afirmaciones de dispositivos médicos como las declaraciones electrónicas de control de radiación del Formulario FDA 2877 en las líneas DEV/RED |
| Componente de dispositivo para fabricación posterior en EE. UU. (IUC 081.007) | DEV / NED; PG06 Tipo de origen 30 (País de origen del componente) + código de país | MF, DEQ, FD1 (+ PG21), DII, DP | Obligatoria: CPT (solo indicador); Opcional: LST, PM# | CPT está prohibido para artículos que ya son dispositivos médicos terminados; el artículo debe requerir fabricación adicional o incorporación en un dispositivo terminado |
| Importación solo para exportación (IUC 970.000 / 970.001, Sección 801(d)(3)) | DEV / NED (o RED); PG06 Tipo de origen 39 (970.000) o 30 (970.001) | MF, DEQ, FD1 (+ PG21), DII, DP (propietario inicial/consignatario que incorpora para exportación) | Obligatoria (970.000): DEV, DFE, IFE, LST; Obligatoria (970.001): IFE, CPT, DDM, LST | IFE no puede utilizarse para el transbordo de dispositivos en EE. UU. ni para almacenar dispositivos terminados en almacenes de EE. UU. en espera de distribución comercial en el extranjero |
| Código de afirmación de medicamento aplicado erróneamente en entrada de dispositivo (presentación inválida) | DEV / NED presentado con código REG de PG23 para medicamentos en lugar de DEV / DFE | Mismas entidades, referencia cruzada de identificador inválida | REG (Número de registro de medicamento — DUNS/FEI únicamente para establecimientos de CDER/CVM/CBER) | La Tabla 11-17 de la Guía Suplementaria v2.6 enumera los códigos válidos para dispositivos y omite REG; la revisión previa a la entrada debe verificar que se transmitan DEV y DFE para dispositivos médicos |
Los códigos de afirmación DEV y DFE aceptan el Número de Propietario/Operador si aún no se ha asignado el número de registro de establecimiento de la FDA, conforme a las Afirmaciones de Cumplimiento para el Entorno Comercial Automatizado de la FDA del 14 de octubre de 2026.
Fuente: Guía Suplementaria de la FDA para ACE/ITDS, versión 2.6 (10 de marzo de 2026) y Afirmaciones de Cumplimiento de la FDA para el Entorno Comercial Automatizado (14 de octubre de 2026)
Requisitos de la Guía ACE y del Manual de AofC para el agente de aduanas
El cotejo de la Guía Suplementaria v2.6 con las Declaraciones de Cumplimiento para el Entorno Comercial Automatizado del 14 de octubre de 2026 identifica tres reglas clave de declaración en las que los errores del agente de aduanas pueden provocar retenciones aduaneras 1 7:
Código de Medicamento Inaplicable REG: En las Declaraciones de Cumplimiento para el Entorno Comercial Automatizado de la FDA, REG designa un Número de Registro de Medicamento (Establecimiento) para establecimientos del CDER, CVM o CBER 7. La Tabla 11-17 de la Guía Suplementaria ACE enumera los códigos de declaración válidos para dispositivos médicos y omite REG 1. Las declaraciones de entrada de dispositivos deben transmitir DEV (Número de Registro de Fabricante Extranjero) y DFE (Número de Registro de Exportador Extranjero) 1 7. Las Declaraciones de Cumplimiento para el Entorno Comercial Automatizado de la FDA especifican que los códigos de declaración DEV y DFE aceptan el Número de Propietario/Operador si el número de registro aún no ha sido asignado 7.
Alineación del Número Previo a la Comercialización (PM#): Para el IUC 081.001, DEV, DFE y LST (Número de Listado, p. ej., prefijo D seguido de 6 dígitos) son obligatorios 1 7. PM# (Número Previo a la Comercialización: número K para 510(k), número P para PMA, número DEN para De Novo) es condicional: debe omitirse para dispositivos exentos de 510(k), como el termómetro SDV de VeloMed, pero es estrictamente obligatorio para dispositivos autorizados mediante 510(k), como el Producto B (DXN) 1 7. Las Declaraciones de Cumplimiento para el Entorno Comercial Automatizado de la FDA señalan que "el número previo a la comercialización siempre debe ser el número que figura en el registro de listado" 7. Si se incluyen cables conductores de electrodos o cables para paciente, debe transmitirse la declaración LWC certificando el cumplimiento de los estándares de desempeño del Título 21 del CFR, Parte 898 7.
Prohibición de almacenamiento de dispositivos terminados bajo IFE: Los importadores no pueden utilizar el código AofC IFE (Importación para Exportación bajo la Sección 801(d)(3) de la Ley FD&C, IUC 970.000 o 970.001) para almacenar dispositivos terminados en depósitos de los EE. UU. mientras esperan su distribución en el extranjero. Las Declaraciones de Cumplimiento para el Entorno Comercial Automatizado de la FDA excluyen el transbordo y el almacenamiento de dispositivos terminados en depósitos de los EE. UU. 7.
Ejemplo práctico de carga maestra de datos ACE para el agente de aduanas: Producto A frente a Producto B
Para evitar demoras en el ingreso, los fabricantes deben proporcionar a los agentes de aduanas una hoja maestra de datos verificada antes del despacho del contenedor 1 7:
| Segmento y elemento de datos ACE | Propósito operativo (Guía suplementaria v2.6) | Producto A (VeloTemp IR-200, SDV exento) | Producto B (VeloPress BP-400, DXN autorizado) |
|---|---|---|---|
| PG01 Datos de encabezado | Agencia, programa, código de procesamiento y código de uso previsto | FDA / DEV / NED / 081.001 | FDA / DEV / NED / 081.001 |
| PG02 Código de producto de la FDA | Tipo de artículo P. FDP es el calificador del código de producto. | Genere y verifique el código de siete caracteres del termómetro clínico en el generador de códigos de producto (Product Code Builder) de la FDA antes de emitir la hoja. | Genere y verifique el código de siete caracteres del monitor de presión arterial no invasivo en el generador de códigos de producto (Product Code Builder) de la FDA antes de emitir la hoja. |
| PG06 Datos de origen | Tipo de fuente + código de país de ISO 2 letras | 39 (país de producción) + CN; agregue 294 solo si fue rechazado previamente | 39 (país de producción) + CN; agregue 294 solo si fue rechazado previamente |
| PG19 / PG20 Entidades obligatorias | Entidades legales y direcciones físicas (se prefiere el código FEI 47) | MF (planta de Suzhou, CN), DEQ (Suzhou, CN), FD1 (IOR, US), DII (importador inicial en EE. UU., dirección física en US obligatoria), DP (consignatario, US) | MF (planta de Suzhou, CN), DEQ (Suzhou, CN), FD1 (IOR, US), DII (importador inicial en EE. UU., dirección física en US obligatoria), DP (consignatario, US) |
| PG21 Datos de contacto | Contacto individual para comunicaciones portuarias de la FDA | Nombre, teléfono y correo electrónico del contacto individual de FD1; contacto opcional del agente aduanal PK | Nombre, teléfono y correo electrónico del contacto individual de FD1; contacto opcional del agente aduanal PK |
| PG23 AofC obligatorios | Números de registro y listado del establecimiento | DEV (n.º de registro de Suzhou o n.º de propietario/operador), DFE (número de registro de la empresa exportadora, o número de propietario/operador si la FDA no ha asignado el número de registro. Cuando la misma empresa fabrica y exporta, confirme el valor de presentación con el agente aduanal según la guía de la FDA y su constancia de registro), LST (n.º de listado FURLS) | DEV (n.º de registro de Suzhou o n.º de propietario/operador), DFE (número de registro de la empresa exportadora, o número de propietario/operador si la FDA no ha asignado el número de registro. Cuando la misma empresa fabrica y exporta, confirme el valor de presentación con el agente aduanal según la guía de la FDA y su constancia de registro), LST (n.º de listado FURLS) |
| PG23 AofC condicionales | Afirmaciones de cumplimiento específicas de la vía | **PM# omitido ** (exento conforme a 21 CFR 880.2910(b) y 880.9); ** DI ** (UDI) opcional | PM# requerido ** (número K autorizado que coincida con el registro del listado); ** LWC ** si se incluyen cables para paciente; ** DI opcional |
| PG23 Códigos excluidos | Códigos de afirmación prohibidos o no aplicables | Omitir el código de fármaco REG; omitir IFE (almacenamiento temporal de dispositivos terminados prohibido) | Omitir el código de fármaco REG; omitir IFE (almacenamiento temporal de dispositivos terminados prohibido) |
Alerta de importación 89-08 y procedimientos de detención portuaria
Cuando la FDA determina que un fabricante extranjero o un producto ha enviado dispositivos no aprobados, puede incluir a la entidad en la Lista Roja de la Alerta de importación 89-08 (Detención sin examen físico de dispositivos sin PMA o IDE aprobados y otros dispositivos no sustancialmente equivalentes o sin 510(k)) 14. Conforme a la documentación publicada de la alerta, las divisiones de la FDA pueden detener, sin examen físico, los envíos de productos identificados en la Lista Roja en virtud de la Sección 801(a) de la Ley FD&C 14.
Si un envío es detenido bajo la Alerta de importación 89-08, la recuperación sigue los procedimientos establecidos en el Manual de Procedimientos Regulatorios de la FDA (RPM, capítulo 9) y en la documentación publicada de la alerta 14. Pure Global recomienda el siguiente protocolo secuencial:
Clasificación del envío (Formulario FDA 766): Conforme a RPM 9-12, el importador o consignatario puede presentar el Formulario FDA 766 (Solicitud de autorización para reetiquetar o realizar otra acción para poner el artículo en cumplimiento) ante el oficial de cumplimiento de la división local de la FDA, el cual es revisado para su conformidad por el Equipo de Importaciones, Registro y Listado (IRLT) del CDRH 14. Los dispositivos no aprobados que carezcan de la autorización 510(k) requerida y que no puedan ponerse en cumplimiento deben exportarse o destruirse bajo supervisión de CBP/FDA.
Auditoría de declaraciones comerciales: Pure Global recomienda revisar todos los listados públicos de productos en inglés, las interfaces de aplicaciones y los manuales de usuario para eliminar declaraciones no aprobadas que excedan los límites de exención (p. ej., revertir las declaraciones de fiebre continua a medición intermitente).
Remediación del cumplimiento subyacente: Aborde el motivo de la detención. Cuando se requiera autorización, complete el proceso 510(k) 4. Resuelva cualquier problema independiente de calidad o registro conforme a los requisitos aplicables 40 28.
Petición de eliminación (RPM 9-8): Presente una petición formal de eliminación de la DWPE ante la División de Operaciones de Importación (DIO) de la FDA, la cual coordina con el IRLT del CDRH, aportando evidencia de operaciones corregidas y evidencia de que los envíos posteriores cumplen con la normativa 14.
Preauditoría de entrada: Pure Global recomienda realizar una preauditoría de los conjuntos de mensajes ACE posteriores antes de la entrega para exportación, a fin de garantizar una alineación activa con FURLS 1.
Clasificación arancelaria de EE. UU. y verificaciones del capítulo 99
Las clasificaciones candidatas y las verificaciones de aranceles de EE. UU. que figuran a continuación reflejan el arancel aduanero y los avisos disponibles el 13 de noviembre de 2026. Confirme el producto exacto y el origen con el agente aduanal antes de la entrega. Cuando la clasificación sea incierta, considere solicitar una resolución vinculante de CBP. Registre la clasificación arancelaria y el código de producto de la FDA como campos separados 48 49 50.
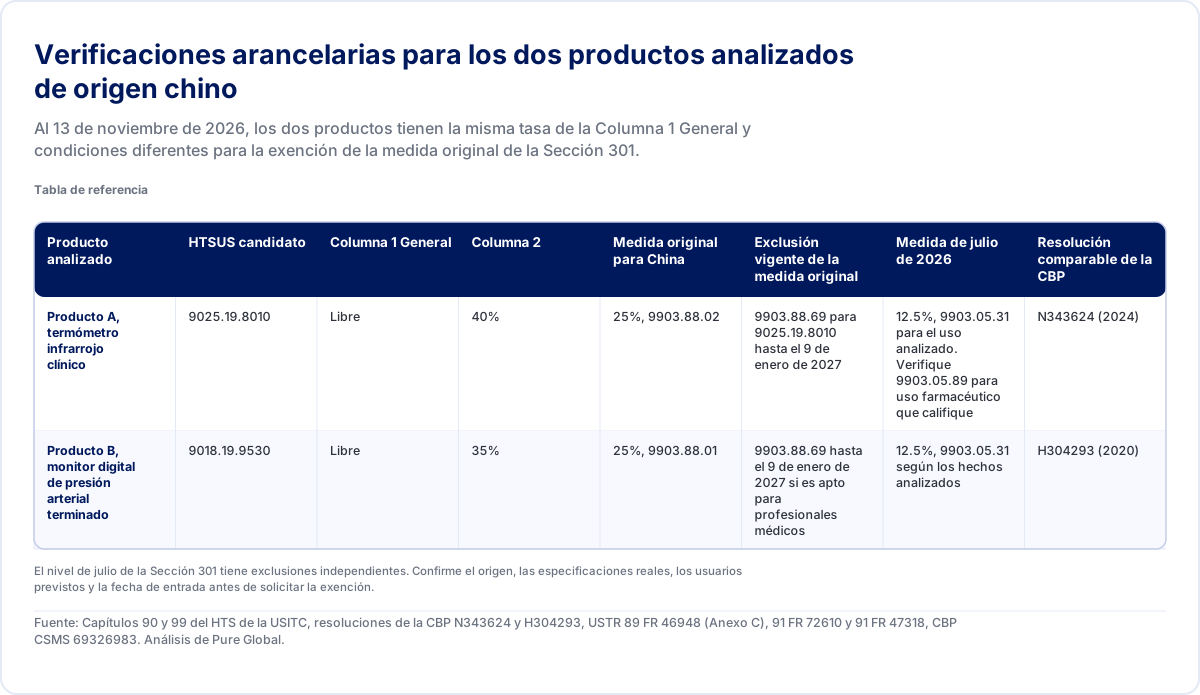
| Producto analizado | HTSUS candidato | Columna 1 General | Columna 2 | Medida original para China | Exclusión vigente de la medida original | Medida de julio de 2026 | Resolución comparable de la CBP |
|---|---|---|---|---|---|---|---|
| Producto A, termómetro infrarrojo clínico | 9025.19.8010 | Libre | 40% | 25%, 9903.88.02 | 9903.88.69 para 9025.19.8010 hasta el 9 de enero de 2027 | 12.5%, 9903.05.31 para el uso analizado. Verifique 9903.05.89 para uso farmacéutico que califique | N343624 (2024) |
| Producto B, monitor digital de presión arterial terminado | 9018.19.9530 | Libre | 35% | 25%, 9903.88.01 | 9903.88.69 hasta el 9 de enero de 2027 si es apto para profesionales médicos | 12.5%, 9903.05.31 según los hechos analizados | H304293 (2020) |
El nivel de julio de la Sección 301 tiene exclusiones independientes. Confirme el origen, las especificaciones reales, los usuarios previstos y la fecha de entrada antes de solicitar la exención.
Fuente: Capítulos 90 y 99 del HTS de la USITC, resoluciones de la CBP N343624 y H304293, USTR 89 FR 46948 (Anexo C), 91 FR 72610 y 91 FR 47318, CBP CSMS 69326983. Análisis de Pure Global.
Producto A, termómetro clínico infrarrojo. Subpartida candidata 9025.19.80, línea estadística 9025.19.8010. La columna 1 General es libre de arancel y la columna 2 es del 40% 48. La resolución comparable N343624 de CBP aplicó la tasa original de la Lista 2 de China del 25% bajo la partida 9903.88.02 49. La exclusión vigente designa la línea estadística 9025.19.8010 completa bajo la nota de EE. UU. 20(vvv)(ii)(1) y la partida 9903.88.69. Rige hasta el 9 de enero de 2027, a las 11:59 p. m., hora del Este 51 52.
Producto B, monitor digital terminado de presión arterial para brazo. Subpartida candidata 9018.19.95, línea estadística 9018.19.9530. La columna 1 General es libre de arancel y la columna 2 es del 35%. Utilice la línea 9018.19.9560 descrita por separado al clasificar partes y accesorios según corresponda 48. En H304293, CBP aplicó la tasa original de la Lista 1 de China del 25% bajo la partida 9903.88.01, sujeta a exclusiones 50. La partida 9903.88.69 y la nota 20(vvv)(i)(35) cubren los monitores de presión arterial aptos para uso por profesionales médicos bajo la línea 9018.19.9530, hasta la misma fecha de enero. Verifique las especificaciones y los usuarios previstos antes de reclamarla. Si el dispositivo analizado no cumple con esa descripción, utilice el 25% correspondiente a la medida original 51 52.
La medida independiente de la Sección 301 de julio de 2026 asigna a las mercancías originarias de China una tasa predeterminada del 12.5% bajo la partida 9903.05.31, sujeta a las exenciones de dicha medida 53 54. La línea 9025.19.80 del Producto A figura en la lista de uso farmacéutico en la nota de EE. UU. 52(e). La exclusión correspondiente 9903.05.89 también exige uso farmacéutico. Un termómetro clínico ordinario califica para esa exclusión únicamente cuando el envío satisface la condición de uso. La línea 9018.19.95 del Producto B está ausente de las listas generales de productos aplicables revisadas. Modele un 12.5% para las entradas comerciales ordinarias de ambos productos según los hechos expuestos. La exclusión anterior de la lista de China no elimina el arancel independiente de julio 53 54.
Para un valor en aduana de $10,000 y los usos clínicos ordinarios indicados, las dos capas de la Sección 301 en este ejemplo generan $1,250 para el Producto A durante la ventana de exclusión original. Para el Producto B, generan $1,250 con la exclusión para uso profesional o $3,750 sin ella. Si la exclusión vence según lo programado después del 9 de enero de 2027, aplique ambas capas, del 25% y del 12.5%, a los ejemplos clínicos ordinarios, o $3,750 para cualquiera de los productos con un valor en aduana de $10,000. En el cronograma modelado, el Producto B ingresaría después de esa fecha. El cálculo excluye los derechos antidumping y compensatorios, las tasas aduaneras y las medidas de la Sección 232. Las tasas provienen de la medida y exclusión anteriores de la Sección 301 48 51 52 y de la medida de julio 53 54. Según lo verificado el 13 de noviembre de 2026, la lista de Comercio incluía una investigación de la Sección 232 sobre equipos médicos, dispositivos, consumibles y EPP 55.
Tarifas de usuario MDUFA de la FDA, tarifas comerciales de Pure Global y presupuesto práctico a 3 años
La elaboración del presupuesto comercial requiere considerar las tarifas de usuario vigentes de la FDA, las calificaciones de pequeña empresa, las tarifas de servicios comerciales y los compromisos continuos de representación extranjera en los mercados objetivo.
Tarifas de usuario MDUFA de la FDA: año fiscal 2026 frente a tarifas vigentes del año fiscal 2027
Los años fiscales operativos de la FDA transcurren del 1 de octubre al 30 de septiembre. Las solicitudes y los registros presentados a partir del 1 de octubre de 2026 se rigen por las tarifas de usuario MDUFA V vigentes del año fiscal 2027 (publicadas en 91 FR 48134, vigentes del 1 de octubre de 2026 al 30 de septiembre de 2027) 5, las cuales reflejan incrementos respecto de las tarifas del año fiscal 2026 (publicadas en 2025-14412) 56:
| Categoría de tarifa MDUFA de la FDA | Tarifa estándar año fiscal 2026 | Pequeña empresa año fiscal 2026 (<= $100 millones) | Tarifa estándar vigente año fiscal 2027 5 | Pequeña empresa vigente año fiscal 2027 5 | Ajuste anual de tarifa y exclusiones legales |
|---|---|---|---|---|---|
| Registro anual de establecimiento | $11,423 56 | Sin reducción ($11,423) | $13,785 | Sin reducción ($13,785) | +20.7 % interanual; aplica a fabricantes extranjeros e importadores iniciales independientes 5 24 |
| Notificación previa a la comercialización 510(k) | $26,067 | $6,517 | $28,653 | $7,163 | +9.9 % interanual; la exención por primera solicitud de $30 millones excluye las presentaciones 510(k) 5 19 |
| Solicitud de información 513(g) | $7,820 | $3,910 | $8,596 | $4,298 | +9.9 % interanual; solicitud opcional de confirmación de clasificación 5 |
| Solicitud de clasificación De Novo | $173,782 | $43,446 | $191,020 | $47,755 | +9.9 % interanual 5 |
| Aprobación previa a la comercialización (PMA) | $579,272 | $144,818 | $636,732 | $159,183 | +9.9 % interanual; la exención por primera solicitud de $30 millones aplica a PMA/PDP/BLA/PMR 5 19 |
El programa de Determinación de Pequeña Empresa (SBD) de la FDA utiliza los ingresos brutos o ventas del año tributario más reciente, combinados entre el solicitante y sus filiales nacionales y extranjeras. El umbral para acceder a tarifas reducidas en solicitudes o informes elegibles es de $100 millones o menos. Para un solicitante extranjero, el Formulario FDA 3602N exige certificaciones separadas de la Sección III emitidas por la Autoridad Tributaria Nacional para el solicitante y cada filial extranjera donde dicha autoridad exista, además de la última declaración federal de impuestos sobre la renta de los EE. UU. para cada filial estadounidense. La meta de revisión publicada por la FDA es de 60 días calendario a partir de la recepción 19. También son relevantes dos reglas de exención:
Sin descuento SBD en el registro de establecimiento: La tarifa estándar anual de registro de establecimiento es de $13,785 para las pequeñas empresas 5 19. La exención del registro anual está restringida a empresas con $1 millón o menos en ingresos o ventas combinados, incluidas las filiales nacionales y extranjeras, que documenten dificultades financieras y presenten evidencia del pago de la tarifa de registro y del registro de un año fiscal anterior bajo su número de propietario/operador de la FDA 5 19.
La exención por primera solicitud previa a la comercialización excluye la 510(k): La exención legal para la primera presentación previa a la comercialización de una empresa (disponible cuando los ingresos o ventas combinados, incluidas las filiales nacionales y extranjeras, son de $30 millones o menos y ni el solicitante ni ninguna filial han presentado previamente una primera solicitud o informe elegible previo a la comercialización) se restringe a las solicitudes PMA, PDP, BLA y PMR; las notificaciones 510(k) quedan excluidas 5 19.
Tarifario de servicios comerciales de Pure Global 2026
La ejecución regulatoria comercial implica asesoría modular y honorarios periódicos de representación local. Las tarifas verificadas públicamente y los honorarios estándar de planificación incluyen Precios de servicios regulatorios de Pure Global (Pure Global) Agente estadounidense ante la FDA de Pure Global para empresas de dispositivos médicos (revisado el 15 de oct. de 2026) (Pure Global) Acceso al mercado de dispositivos médicos en EE. UU. de Pure Global (Pure Global):
Evaluación de la vía regulatoria en EE. UU. (tarifa fija por proyecto de $5,000, Lista maestra de precios de Pure Global, 2026): Verifica los códigos de clasificación, evalúa los límites de exención conforme a 21 CFR 8xx.9 y 880.2910(b), identifica dispositivos predicados y establece los requisitos de ensayo.
Representante como agente estadounidense ante la FDA ($1,000/año, tarifa pública): Soporte para el registro inicial y anual de establecimiento y listado en FURLS, asistencia en el procesamiento anual de tarifas de usuario, y comunicaciones como Agente en EE. UU. (21 CFR 807.40) y Corresponsal Oficial Precios de servicios regulatorios de Pure Global (Pure Global) Agente estadounidense ante la FDA de Pure Global para empresas de dispositivos médicos (revisado el 15 de oct. de 2026) (Pure Global). Excluye la compilación 510(k), ensayos de laboratorio, notificación de MDR y funciones comerciales de importador inicial Agente estadounidense ante la FDA de Pure Global para empresas de dispositivos médicos (revisado el 15 de oct. de 2026) (Pure Global).
Estrategia de Q-Submission ante la FDA y soporte de reuniones ($10,000–$15,000, Lista maestra de precios de Pure Global, 2026): Preparación de documentación previa a la presentación y gestión de reuniones con la FDA.
Compilación y presentación 510(k) ante la FDA ($15,000–$20,000, Lista maestra de precios de Pure Global, 2026): Preparación integral del expediente eSTAR y gestión de la presentación para el Producto B, excluyendo ensayos externos y tarifas de usuario MDUFA.
Asesoría y capacitación en RAQA ($250/hora, Lista maestra de precios de Pure Global, 2026): Evaluaciones de brechas respecto al QMSR, remediación de procedimientos de quejas y MDR, y preparación para inspecciones.
Representación multimercado (plazos contractuales estándar de 3 años) Precios de servicios regulatorios de Pure Global (Pure Global): Representante Autorizado en la Unión Europea (EU AR) a $2,000/año para un grupo de dispositivos Precios de servicios regulatorios de Pure Global (Pure Global) o $2,500/año para dos grupos (Lista maestra de precios de Pure Global, 2026), junto con la compilación del Plan/Informe de Evaluación Clínica (CEP/CER) conforme al MDR de la UE (desde $18,000 por compilación hasta $25,000 por compilación y redacción para Clase IIa, Lista maestra de precios de Pure Global, 2026); Persona Responsable en el Reino Unido (UKRP) a $2,000/año para un registro Precios de servicios regulatorios de Pure Global (Pure Global) o $2,500/año para dos registros (Lista maestra de precios de Pure Global, 2026); Patrocinador australiano a $2,000/año para un registro Precios de servicios regulatorios de Pure Global (Pure Global) o $2,500/año para dos registros (Lista maestra de precios de Pure Global, 2026); y compilación de la Licencia de Dispositivos Médicos (MDL) de Health Canada ($8,000–$10,000 para Clase II, Lista maestra de precios de Pure Global, 2026). Los acuerdos estándar de representación local contemplan un compromiso contractual de tres años (los contratos de un año incurren en un recargo del 50 % en el año 1) Precios de servicios regulatorios de Pure Global (Pure Global). Los honorarios de laboratorios de ensayo, ensayos clínicos y tasas de agencias gubernamentales quedan fuera de estos honorarios comerciales.
Presupuesto regulatorio práctico a 3 años (tarifas de usuario de la FDA más tarifas de lista de Pure Global): Producto A frente a Producto B
Nota: El siguiente presupuesto modela únicamente las tarifas de usuario de la FDA más las tarifas de lista de Pure Global. Las pruebas de laboratorio externas (p. ej., EMC, seguridad eléctrica, biocompatibilidad), las tarifas de certificación de Organismos Notificados, las tarifas de autoridades nacionales fuera de EE. UU. y los anticipos de distribuidores comerciales quedan fuera de esta línea base. Las proyecciones a tres años suponen que la tarifa vigente de la FDA para el año fiscal 2027 ($13,785/año) se mantiene constante durante todo el período; las tarifas para años posteriores correspondientes al año fiscal 2028 y al año fiscal 2029 no se han publicado. La clasificación fuera de EE. UU. asume Clase IIa conforme al MDR de la UE y Clase II conforme al Reglamento de Dispositivos Médicos de Canadá.
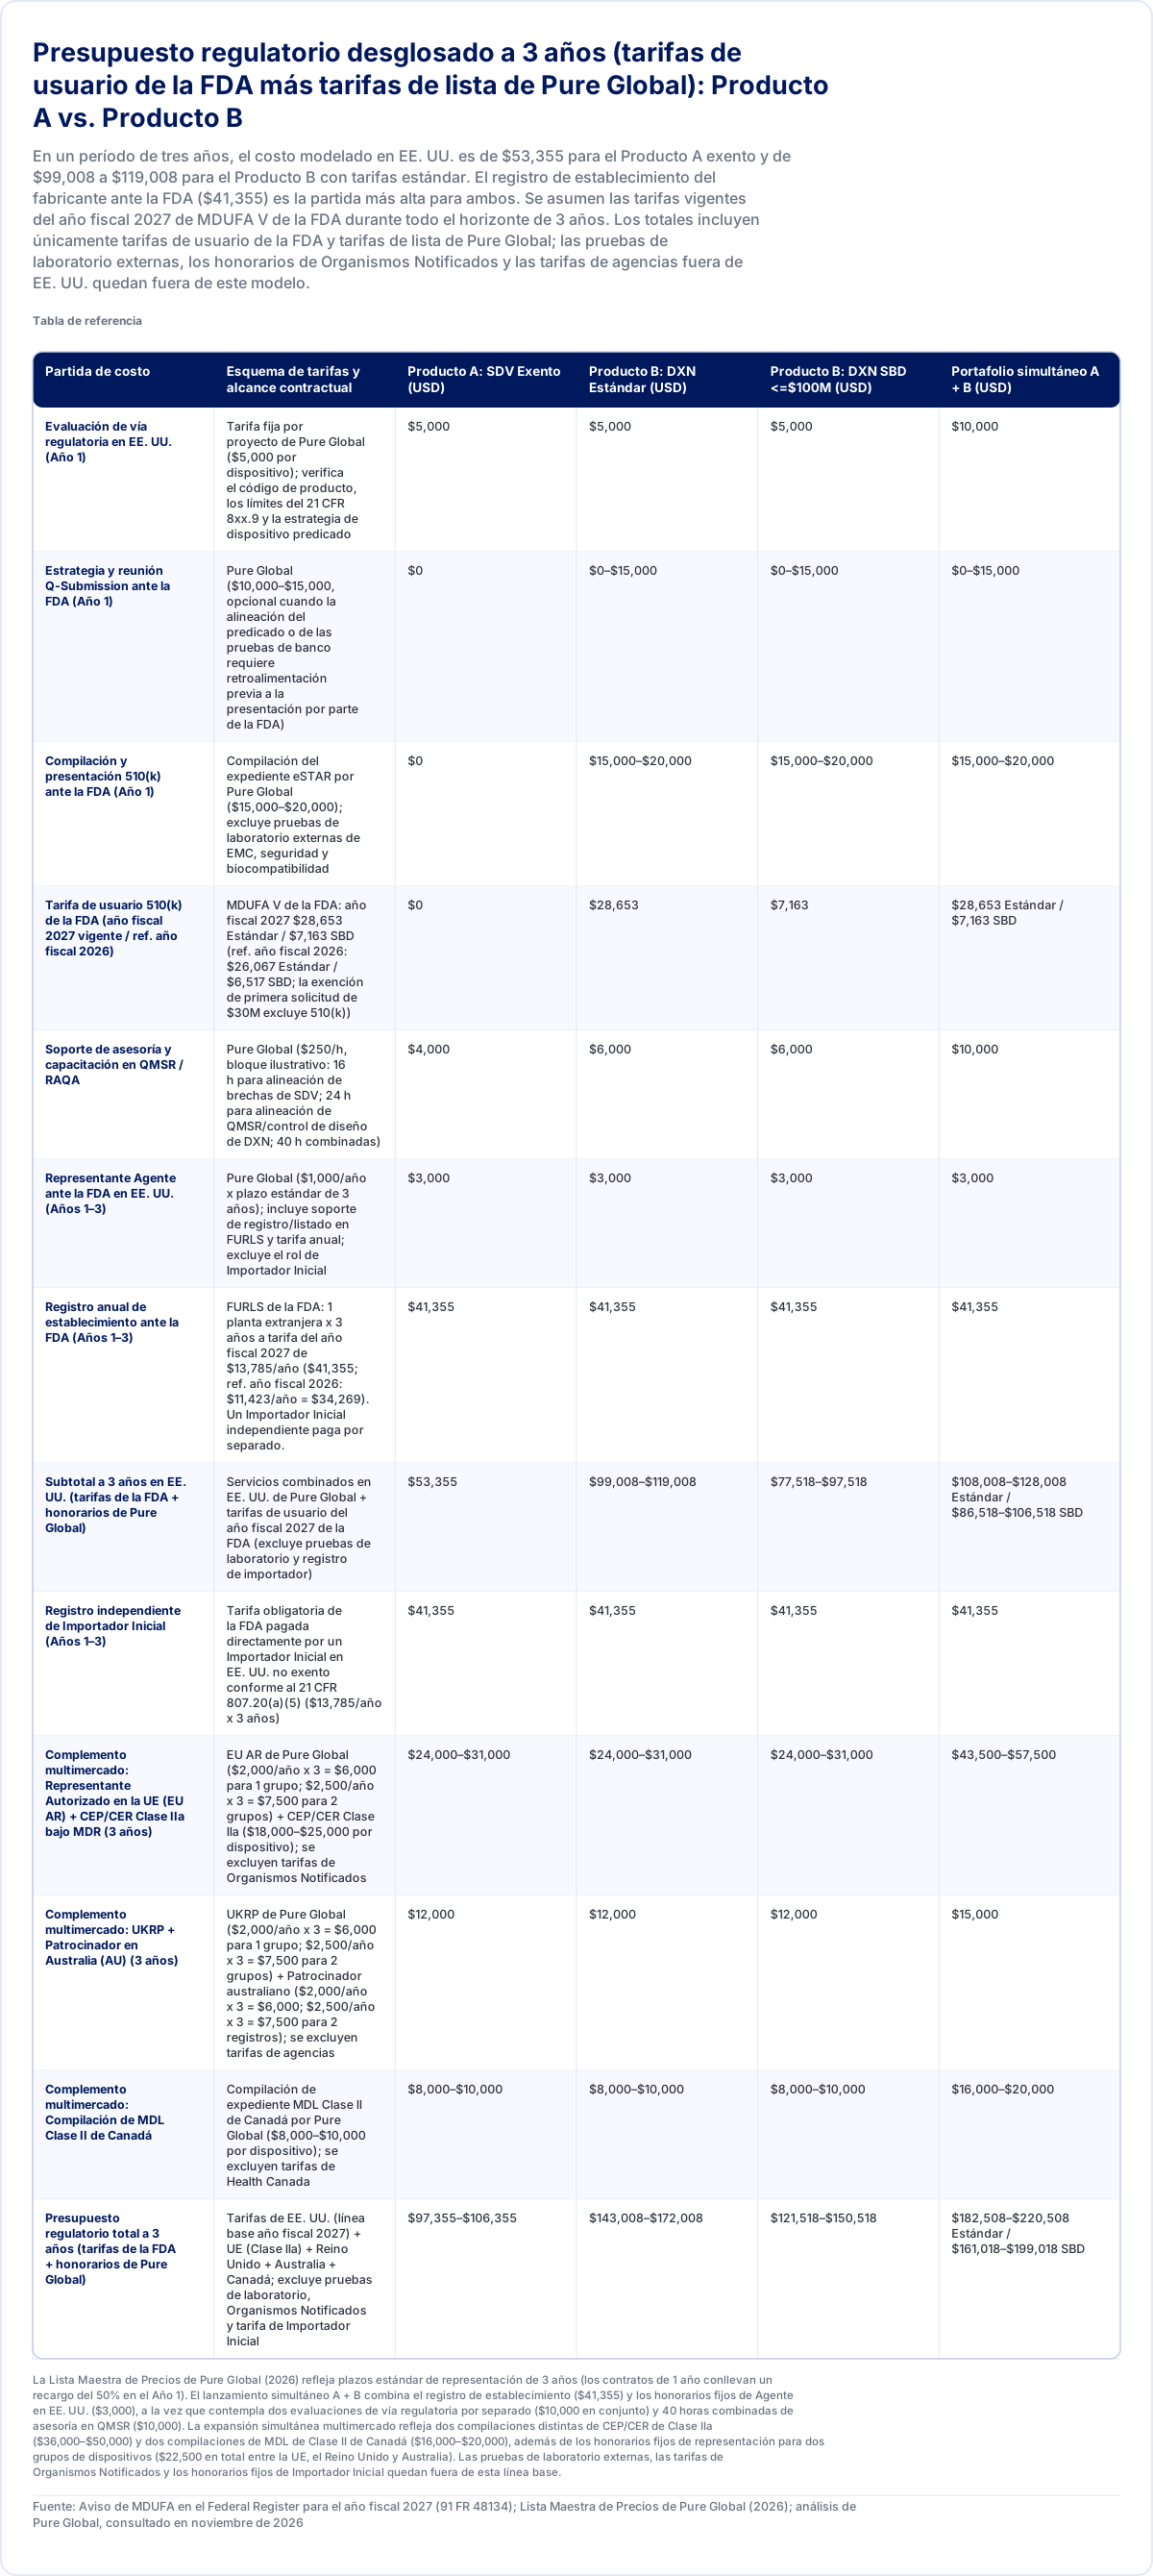
| Partida de costo | Esquema de tarifas y alcance contractual | Producto A: SDV Exento (USD) | Producto B: DXN Estándar (USD) | Producto B: DXN SBD <=$100M (USD) | Portafolio simultáneo A + B (USD) |
|---|---|---|---|---|---|
| Evaluación de vía regulatoria en EE. UU. (Año 1) | Tarifa fija por proyecto de Pure Global ($5,000 por dispositivo); verifica el código de producto, los límites del 21 CFR 8xx.9 y la estrategia de dispositivo predicado | $5,000 | $5,000 | $5,000 | $10,000 |
| Estrategia y reunión Q-Submission ante la FDA (Año 1) | Pure Global ($10,000–$15,000, opcional cuando la alineación del predicado o de las pruebas de banco requiere retroalimentación previa a la presentación por parte de la FDA) | $0 | $0–$15,000 | $0–$15,000 | $0–$15,000 |
| Compilación y presentación 510(k) ante la FDA (Año 1) | Compilación del expediente eSTAR por Pure Global ($15,000–$20,000); excluye pruebas de laboratorio externas de EMC, seguridad y biocompatibilidad | $0 | $15,000–$20,000 | $15,000–$20,000 | $15,000–$20,000 |
| Tarifa de usuario 510(k) de la FDA (año fiscal 2027 vigente / ref. año fiscal 2026) | MDUFA V de la FDA: año fiscal 2027 $28,653 Estándar / $7,163 SBD (ref. año fiscal 2026: $26,067 Estándar / $6,517 SBD; la exención de primera solicitud de $30M excluye 510(k)) | $0 | $28,653 | $7,163 | $28,653 Estándar / $7,163 SBD |
| Soporte de asesoría y capacitación en QMSR / RAQA | Pure Global ($250/h, bloque ilustrativo: 16 h para alineación de brechas de SDV; 24 h para alineación de QMSR/control de diseño de DXN; 40 h combinadas) | $4,000 | $6,000 | $6,000 | $10,000 |
| Representante Agente ante la FDA en EE. UU. (Años 1–3) | Pure Global ($1,000/año x plazo estándar de 3 años); incluye soporte de registro/listado en FURLS y tarifa anual; excluye el rol de Importador Inicial | $3,000 | $3,000 | $3,000 | $3,000 |
| Registro anual de establecimiento ante la FDA (Años 1–3) | FURLS de la FDA: 1 planta extranjera x 3 años a tarifa del año fiscal 2027 de $13,785/año ($41,355; ref. año fiscal 2026: $11,423/año = $34,269). Un Importador Inicial independiente paga por separado. | $41,355 | $41,355 | $41,355 | $41,355 |
| Subtotal a 3 años en EE. UU. (tarifas de la FDA + honorarios de Pure Global) | Servicios combinados en EE. UU. de Pure Global + tarifas de usuario del año fiscal 2027 de la FDA (excluye pruebas de laboratorio y registro de importador) | $53,355 | $99,008–$119,008 | $77,518–$97,518 | $108,008–$128,008 Estándar / $86,518–$106,518 SBD |
| Registro independiente de Importador Inicial (Años 1–3) | Tarifa obligatoria de la FDA pagada directamente por un Importador Inicial en EE. UU. no exento conforme al 21 CFR 807.20(a)(5) ($13,785/año x 3 años) | $41,355 | $41,355 | $41,355 | $41,355 |
| Complemento multimercado: Representante Autorizado en la UE (EU AR) + CEP/CER Clase IIa bajo MDR (3 años) | EU AR de Pure Global ($2,000/año x 3 = $6,000 para 1 grupo; $2,500/año x 3 = $7,500 para 2 grupos) + CEP/CER Clase IIa ($18,000–$25,000 por dispositivo); se excluyen tarifas de Organismos Notificados | $24,000–$31,000 | $24,000–$31,000 | $24,000–$31,000 | $43,500–$57,500 |
| Complemento multimercado: UKRP + Patrocinador en Australia (AU) (3 años) | UKRP de Pure Global ($2,000/año x 3 = $6,000 para 1 grupo; $2,500/año x 3 = $7,500 para 2 grupos) + Patrocinador australiano ($2,000/año x 3 = $6,000; $2,500/año x 3 = $7,500 para 2 registros); se excluyen tarifas de agencias | $12,000 | $12,000 | $12,000 | $15,000 |
| Complemento multimercado: Compilación de MDL Clase II de Canadá | Compilación de expediente MDL Clase II de Canadá por Pure Global ($8,000–$10,000 por dispositivo); se excluyen tarifas de Health Canada | $8,000–$10,000 | $8,000–$10,000 | $8,000–$10,000 | $16,000–$20,000 |
| Presupuesto regulatorio total a 3 años (tarifas de la FDA + honorarios de Pure Global) | Tarifas de EE. UU. (línea base año fiscal 2027) + UE (Clase IIa) + Reino Unido + Australia + Canadá; excluye pruebas de laboratorio, Organismos Notificados y tarifa de Importador Inicial | $97,355–$106,355 | $143,008–$172,008 | $121,518–$150,518 | $182,508–$220,508 Estándar / $161,018–$199,018 SBD |
La Lista Maestra de Precios de Pure Global (2026) refleja plazos estándar de representación de 3 años (los contratos de 1 año conllevan un recargo del 50% en el Año 1). El lanzamiento simultáneo A + B combina el registro de establecimiento ($41,355) y los honorarios fijos de Agente en EE. UU. ($3,000), a la vez que contempla dos evaluaciones de vía regulatoria por separado ($10,000 en conjunto) y 40 horas combinadas de asesoría en QMSR ($10,000). La expansión simultánea multimercado refleja dos compilaciones distintas de CEP/CER de Clase IIa ($36,000–$50,000) y dos compilaciones de MDL de Clase II de Canadá ($16,000–$20,000), además de los honorarios fijos de representación para dos grupos de dispositivos ($22,500 en total entre la UE, el Reino Unido y Australia). Las pruebas de laboratorio externas, las tarifas de Organismos Notificados y los honorarios fijos de Importador Inicial quedan fuera de esta línea base.
Fuente: Aviso de MDUFA en el Federal Register para el año fiscal 2027 (91 FR 48134); Lista Maestra de Precios de Pure Global (2026); análisis de Pure Global, consultado en noviembre de 2026
La dinámica financiera del modelo práctico de 3 años de VeloMed incluye:
Línea base independiente en EE. UU. ($53,355 exento frente a $99,008–$119,008 510(k) estándar): Para el Producto A (SDV, exento de 510(k)), solo las tarifas de registro de establecimiento de la FDA ($41,355 durante 3 años a la tarifa vigente del año fiscal 2027 de $13,785/año) constituyen el 77.5% del gasto regulatorio total en EE. UU. a 3 años ($53,355, lo que incluye $5,000 de evaluación de vía regulatoria, $4,000 de asesoría sobre QMSR y $3,000 de honorarios de Agente en EE. UU.). Para el Producto B (DXN, autorizado mediante 510(k)), el total regulatorio en EE. UU. a 3 años oscila entre $99,008 y $119,008 con tarifas estándar, y desciende a un rango de $77,518 a $97,518 si se aprueba la Determinación de Pequeña Empresa ($7,163 frente a $28,653 de tarifa 510(k)). Si se utiliza un Importador Inicial en EE. UU. independiente y no exento, dicha entidad paga su propia tarifa anual de registro de establecimiento de $13,785 directamente a la FDA conforme a 21 CFR 807.20(a)(5) ($41,355 durante 3 años) 5 24.
Ahorros por lanzamiento concurrente de portafolio: El lanzamiento concurrente del Producto A y del Producto B desde el mismo establecimiento extranjero unifica los costos fijos de registro de establecimiento ($41,355 durante 3 años para la instalación) y comparte los anticipos de Agente en EE. UU. ($3,000 durante 3 años). Considerando dos evaluaciones de vía regulatoria distintas ($5,000 cada una = $10,000), el soporte combinado de asesoría sobre QMSR (16 horas para el Producto A más 24 horas para el Producto B = 40 horas a $250/hora = $10,000), la Q-submission del Producto B ($0–$15,000) y la compilación del 510(k) ($15,000–$20,000), así como la tarifa de usuario 510(k) ($28,653 estándar o $7,163 con SBD), el subtotal combinado en EE. UU. para 2 productos es de $108,008 a $128,008 con tarifas 510(k) estándar, o de $86,518 a $106,518 con Determinación de Pequeña Empresa (cubriendo únicamente las tarifas de usuario de la FDA más las tarifas de lista de Pure Global).
Impacto de la inflación de tarifas en el año fiscal 2027: El registro anual de establecimiento aumentó en $2,362 por año respecto al año fiscal 2026 ($13,785 frente a $11,423), lo que añade ($13,785 - $11,423) × 3 = $7,086 en un ciclo de tres años únicamente en tarifas de establecimiento 5 56.
Expansión regulatoria multimercado ($97,355–$172,008 para un solo producto; $161,018–$220,508 para portafolio concurrente): Incorporar representación local y compilación de dosieres en la UE (AR + CEP/CER de Clase IIa), Reino Unido (UKRP), Australia (Sponsor) y Canadá (MDL de Clase II) añade de $44,000 a $53,000 para un solo grupo de productos. Al escalar tanto el Producto A como el Producto B de manera concurrente, los anticipos de representación aumentan en $500/año por mercado (de $2,000 a $2,500/año en la UE, Reino Unido y Australia, o +$4,500 durante 3 años, sumando un total de $22,500). Además, debido a que el Producto A y el Producto B representan tipos de dispositivos distintos, cada uno requiere compilaciones técnicas separadas: dos dosieres CEP/CER de Clase IIa conforme al MDR de la UE ($18,000–$25,000 cada uno = $36,000–$50,000) y dos solicitudes de MDL de Clase II ante Health Canada ($8,000–$10,000 cada una = $16,000–$20,000). Esto eleva el costo adicional multimercado concurrente a $74,500–$92,500, lo que arroja una línea base regulatoria combinada de 5 mercados de $182,508 a $220,508 con tarifas 510(k) estándar, o de $161,018 a $199,018 con Determinación de Pequeña Empresa (reflejando únicamente las tarifas de usuario de la FDA más las tarifas de lista de Pure Global).
Lista de verificación operativa previa al envío y preguntas frecuentes
Lista de verificación previa al envío
Antes de liberar carga comercial de dispositivos médicos desde una planta de fabricación extranjera, los responsables de asuntos regulatorios y logística deben verificar cinco puntos de control operativos:
- Clasificación y exención. Para SDV, confirme que el dispositivo y su software carezcan de funciones teletermográficas y de medición continua de temperatura. Revise el etiquetado y los materiales comerciales para detectar cualquier declaración o indicación de medición a intervalos específicos conforme a la definición de FLL de la FDA. Revise la validación completada. Para DXN, verifique que cada cambio posterior a la autorización haya sido evaluado conforme a 21 CFR 807.81(a)(3) y que se haya obtenido la autorización de la FDA antes de la distribución comercial en los casos en que se requiriera una nueva 510(k) 3 10 12 17.
- Verificación de registros de calidad y diseño del QMSR: Confirme que los dispositivos de Clase II (tanto SDV como DXN) mantengan los registros aplicables de diseño, riesgo, medición y quejas descritos en la sección del QMSR.
- Separación contractual de entidades (Práctica recomendada de Pure Global): Cuando los distribuidores comerciales actúen como Agente en EE. UU., confirme que cuenten con capacidades regulatorias establecidas; de lo contrario, mantenga un Agente en EE. UU. independiente conforme a 21 CFR 807.40. Pure Global recomienda celebrar un Acuerdo de Calidad y Vigilancia del Importador Inicial que establezca protocolos de remisión de quejas, notificación de MDR (21 CFR 803.40) y notificación de correcciones/retiros (21 CFR 806.10) antes del despacho comercial.
- Estado en FURLS: Confirme que los registros de establecimiento y el listado del dispositivo estén activos. Verifique el número previo a la comercialización cuando corresponda e identifique a cada importador conocido junto con los dispositivos que recibe y a cada agente facilitador o agente de aduanas conforme a 21 CFR 807.41 8.
- Hoja de instrucciones para el agente de aduanas (Práctica recomendada de Pure Global): Envíe la tabla de carga útil desarrollada para el producto correspondiente y contrástela con los registros de establecimiento y de dispositivo en FURLS.
Preguntas frecuentes
¿Pueden almacenarse dispositivos médicos terminados en EE. UU. antes de obtener la autorización 510(k) utilizando el código AofC IFE (IUC 970.000)? No. Según las Declaraciones de Cumplimiento para el Entorno Comercial Automatizado de la FDA del 14 de octubre de 2026, IFE se aplica estrictamente a los artículos importados para su posterior fabricación o incorporación en productos destinados a la exportación conforme a la Sección 801(d)(3) de la Ley FD&C. La FDA excluye de esta declaración el transbordo y el almacenamiento de dispositivos terminados en almacenes de EE. UU. 7. El almacenamiento previo de dispositivos terminados sin autorización en instalaciones de distribución de EE. UU. expone la mercancía al rechazo de admisión conforme a la Sección 801(a) de la Ley FD&C.
¿Debe un Importador Inicial en EE. UU. independiente registrarse y pagar la tarifa anual además de la tarifa del fabricante extranjero? Sí. Conforme a 21 CFR 807.3(g) y a la matriz de registro de la FDA, toda entidad que tome primera posesión de dispositivos importados para impulsar su comercialización debe registrar su establecimiento y pagar la tarifa anual de registro de establecimiento 5 25 24. El importador inicial omite los listados de productos de dispositivos conforme a 21 CFR 807.20(a)(5), pero debe estar registrado antes de importar productos 2 24 28.
¿Qué pasos operativos ocurren si un fabricante reemplaza a su distribuidor comercial en EE. UU. a mitad de año? Mientras los listados de productos de dispositivos terminados del fabricante extranjero permanecen activos, 21 CFR 807.41 exige que el establecimiento extranjero actualice su registro electrónico en FURLS en el momento en que se produzca cualquier cambio para identificar al nuevo importador en EE. UU. y a cualquier agente de aduanas facilitador 8. Cada ingreso posterior debe indicar el nombre del nuevo importador inicial y su dirección en EE. UU. en PG19. Transmita su FEI cuando esté disponible 1. Conforme a la guía de la FDA, el nuevo importador inicial debe completar el registro de establecimiento en FURLS antes de importar productos 28. Además, Pure Global recomienda celebrar un Acuerdo de Calidad y Vigilancia del Importador con el nuevo distribuidor que rija la notificación de MDR conforme a 21 CFR 803.40 y la gestión de quejas conforme a 820.35(a) antes de que los envíos comerciales transfieran la custodia.
¿Puede un agente de aduanas verificar la sintaxis del mensaje de ingreso en ACE antes de la llegada de la carga? Solicite al agente de aduanas que verifique la sintaxis del mensaje antes de presentarlo. La FDA toma la decisión de admisibilidad sobre el ingreso transmitido 57. Pure Global recomienda entregar la hoja de instrucciones aprobada y las confirmaciones de FURLS diez días hábiles antes de la entrega de la carga para su transporte.
Metodología, fuentes de datos y limitaciones del alcance
El análisis cuantitativo de este documento de trabajo se basa en bases de datos federales primarias y documentos oficiales:
- Base de datos de clasificación de productos del CDRH de la FDA (corte del 24 de agosto de 2026): Se analizaron 7,084 códigos de producto en total (6,564 clasificados en Clase I, II o III; 520 códigos no clasificados o especializados) cruzando device_class con submission_type_id 12. Los porcentajes de exención reflejan la clasificación regulatoria inicial antes de aplicar condiciones específicas del producto o las limitaciones de 21 CFR 8xx.9 12.
- Base de datos de registro y listado de dispositivos de la FDA (corte del 24 de agosto de 2026): Se analizaron 419,651 filas de listado activas que abarcan 25,566 establecimientos con país identificado y 21,903 propietarios/operadores distintos (excluyendo 1 establecimiento sin país identificado) 23. Los establecimientos se deduplicaron por número de registro, recurriendo al FEI o al nombre/ciudad/país de la instalación para los registros sin número de registro asignado 23. Los establecimientos con múltiples funciones se desagregaron a través de cadenas delimitadas. Los importadores iniciales en EE. UU. se omiten de los extractos de listado por diseño regulatorio conforme a 21 CFR 807.20(a)(5) 2 23.
- Base de datos de decisiones previas a la comercialización 510(k) del CDRH de la FDA (decisiones hasta el 30 de octubre de 2026): El extracto contiene 176,625 registros históricos de decisiones 6. Para la serie anual y las cohortes por vía regulatoria se conservaron las decisiones de equivalencia sustancial 510(k). Se excluyeron las 201 concesiones de clasificación De Novo fechadas desde 2021 hasta el 30 de octubre de 2026 (DENG, tipos de solicitud Direct y Post-NSE), y las 149 concesiones de ese tipo correspondientes al período 2016–2020 en la serie anual. El análisis plurianual por vía abarca 18,561 autorizaciones desde 2021 hasta el 30 de octubre de 2026 con datos de solicitante con país identificado (9,667 autorizaciones fuera de EE. UU. y 8,894 autorizaciones en EE. UU.) 6. Cada decisión contribuye a un tipo de solicitud y, por separado, a un grupo según el indicador de revisión por terceros. Las medianas reportadas utilizan todos los registros del grupo correspondiente, todos con intervalos desde la recepción hasta la decisión de 0 a 3,650 días. Los porcentajes utilizan los totales completos por grupo de dirección. La tabulación cruzada de terceros en openFDA para las mismas fechas de decisión concilió los totales de ambos indicadores. El tiempo transcurrido mide el total de días calendario desde la recepción por parte de la FDA (date_received) hasta la autorización (decision_date), reflejando de forma combinada la revisión de la agencia y el tiempo de espera del solicitante 6.
- Retiros del mercado, acciones de cumplimiento y Cartas de Advertencia: Se evaluó la base de datos Recall Enterprise del CDRH (corte del 24 de agosto de 2026; 58,785 registros de retiro a nivel de producto hasta mediados de 2026, analizando causas raíz y agrupaciones de eventos, observando que 953 registros citan "Sin solicitud de comercialización" como causa raíz y 291 registros fechados en 2024 según fecha de inicio del retiro derivaron de 12 eventos distintos) 15. El análisis de Cartas de Advertencia evalúa diez documentos primarios específicos de cumplimiento emitidos entre octubre de 2025 y junio de 2026 (CMS 717941, 719428, 720847, 720852, 725108, 725759, 725861, 727803, 730215 y el aviso de cierre de Flux Lab) 30 39 13 22 36 37 38 44 45 46. Estos registros reflejan acciones regulatorias observadas y no miden las tasas generales de incumplimiento de la industria.
- Lista Arancelaria Armonizada: Las clasificaciones desarrolladas utilizan el arancel de la USITC de noviembre de 2026 y resoluciones comparables de la CBP. La exclusión original de la Sección 301 y la acción de julio de 2026 se verificaron por separado frente a las notas estadounidenses 20 y 52, los avisos de la USTR y las directrices de implementación de la CBP 48 49 50 51 52 53 54.
La guía sobre solicitud dual 510(k) y exención CLIA mediante solicitud de la FDA describe un paquete combinado para pruebas de diagnóstico in vitro 58. El registro de decisión K254262 de la FDA es un ejemplo con la etiqueta Dual Track 59.
Conclusiones estratégicas y coordinación del lanzamiento
El éxito comercial en el mercado estadounidense de dispositivos médicos exige sincronizar la clasificación regulatoria, los sistemas de calidad, el registro de establecimientos y las declaraciones aduaneras en una secuencia operativa unificada:
- Confirmar la exención por código de producto y uso previsto: Validar los límites de exención 510(k) frente a las condiciones específicas del producto (como 21 CFR 880.2910(b) para termómetros infrarrojos) y las limitaciones generales conforme a 21 CFR 8xx.9. Las afirmaciones comerciales, el software complementario o las indicaciones diagnósticas pueden anular una exención y exponer los envíos a detención en puerto.
- Separar las funciones de Agente en EE. UU. e Importador Inicial (práctica recomendada por Pure Global): Aunque un distribuidor comercial calificado puede desempeñarse como Agente en EE. UU., Pure Global recomienda mantener un Agente en EE. UU. independiente para la correspondencia regulatoria conforme a 21 CFR 807.40 a fin de evitar conflictos de intereses comerciales. Vincular a los importadores iniciales comerciales mediante Acuerdos de Calidad y Vigilancia estructurados que rijan la notificación MDR conforme a 21 CFR 803.40 y la gestión de quejas conforme a 820.35(a). Por separado, 21 CFR 807.41 exige que el establecimiento extranjero mantenga actualizada la información de su importador en el sistema de registro y listado.
- Prepararse para registros del QMSR sujetos a inspección: Bajo la aplicación del QMSR vigente a partir del 2 de febrero de 2026, las auditorías internas, las revisiones por la dirección y las auditorías a proveedores están sujetas a inspección por parte de los investigadores de la FDA conforme a la pregunta frecuente Q8. Los dispositivos terminados de Clase II —ya sean exentos de 510(k) o autorizados— deben mantener expedientes completos de diseño y desarrollo conforme a la cláusula 7.3 de ISO 13485.
- Hacer cumplir controles previos al embarque de la hoja de datos para el agente aduanal (práctica recomendada por Pure Global): Suministrar a los agentes aduanales la tabla maestra bloqueada de datos antes del despacho de la carga para evitar discrepancias de datos en ACE.
Los fabricantes extranjeros que preparan lanzamientos en EE. UU. pueden contratar a Pure Global para representación como Agente ante la FDA en EE. UU. ($1,000/año) Precios de servicios regulatorios de Pure Global (Pure Global) Agente ante la FDA en EE. UU. de Pure Global para empresas de dispositivos médicos (revisado el 15 de oct. de 2026) (Pure Global), evaluaciones de vía regulatoria ($5,000, Lista Maestra de Precios de Pure Global, 2026), compilación de eSTAR 510(k) ($15,000–$20,000, Lista Maestra de Precios de Pure Global, 2026) y servicios de asesoría sobre QMSR ($250/hora, Lista Maestra de Precios de Pure Global, 2026). Todas las solicitudes previas a la comercialización permanecen sujetas a la revisión legal de la FDA sin garantías de resultados ni plazos de autorización.
Referencias
- Guía complementaria de la FDA para el Entorno Comercial Automatizado/Sistema de Datos de Comercio Internacional, versión 2.6 (10 de marzo de 2026) (U.S. CBP y FDA) cbp.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.20 — Quién debe registrarse y presentar una lista de dispositivos (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩
- Dispositivos médicos; exenciones de la notificación previa a la comercialización: dispositivos de clase II; termómetros electrónicos clínicos (90 FR 25889, 18 de junio de 2025) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Notificación previa a la comercialización 510(k) (CDRH de la FDA) fda.gov ↩ ↩ ↩
- Tarifas de usuario de dispositivos médicos para el año fiscal 2027 (91 FR 48134, vigente a partir del 1 de octubre de 2026) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Decisiones sobre notificaciones previas a la comercialización 510(k) del CDRH de la FDA (decisiones hasta el 30 de octubre de 2026) (CDRH de la FDA) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Afirmaciones de cumplimiento de la FDA para ACE (14 de octubre de 2026) (ORA/OII de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.41 — Identificación de importadores y personas que importan u ofrecen para importación (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 880.2910 — Termómetro electrónico clínico (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 880.9 — Limitaciones de las exenciones de la sección 510(k) (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 870.1130 — Sistema de medición no invasiva de la presión arterial (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩
- Base de datos de clasificación de productos del CDRH (corte del 24 de agosto de 2026) (CDRH de la FDA) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Carta de advertencia: BlephEx, LLC (CMS #725861, 3 de junio de 2026) (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Alerta de importación 89-08: Detención sin examen físico de dispositivos sin PMA o IDE aprobados y otros dispositivos no sustancialmente equivalentes o sin una 510(k) (Alertas de importación de la FDA) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Base de datos de retiros del mercado del CDRH de la FDA (corte del 24 de agosto de 2026) (CDRH de la FDA) accessdata.fda.gov ↩ ↩ ↩
- FDA — Cómo preparar un 510(k) especial fda.gov ↩ ↩ ↩
- 21 CFR § 807.81 — Cuándo se requiere la presentación de una notificación previa a la comercialización (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩
- 21 CFR § 820.10 — Requisitos para un sistema de gestión de la calidad (QMSR) (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Tarifas de usuario reducidas para dispositivos médicos: Programa de Determinación de Pequeñas Empresas (SBD) (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Programa de revisión 510(k) por terceros (CDRH de la FDA) fda.gov ↩ ↩
- Programa eSTAR (CDRH de la FDA) fda.gov ↩ ↩ ↩
- Carta de advertencia: Nihon Kohden Digital Health Solutions, LLC (CMS #727803, 12 de junio de 2026) (CDRH de la FDA) fda.gov ↩ ↩
- Base de datos de registro y listado de dispositivos de la FDA (corte del 24 de agosto de 2026) (CDRH de la FDA) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Quién debe registrarse, listar y pagar la tarifa (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.3 — Definiciones (Importador inicial) (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 830.3 — Definiciones del sistema de identificación única de dispositivos (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 807.40 — Registro de establecimientos y listado de dispositivos para establecimientos extranjeros (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Cuándo registrarse y listar (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩
- 21 CFR § 807.25 — Información requerida para el registro de establecimientos de dispositivos y el listado de dispositivos (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩
- Carta de advertencia: 3B Medical, Inc. d.b.a. React Health, Inc. (CMS #725108, 20 de mayo de 2026) (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Agentes en EE. UU. para establecimientos extranjeros de dispositivos médicos (CDRH de la FDA) fda.gov ↩
- 21 CFR § 820.1 — Alcance (QMSR) (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- 21 CFR § 803.40 — Si soy importador, ¿qué requisitos de reporte me aplican? (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩
- 21 CFR § 806.10 — Informes de correcciones y retiros (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩
- 21 CFR § 820.35 — Control de registros (QMSR) (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩ ↩ ↩ ↩
- Carta de advertencia: Trans-Missie B.V. (CMS #720852, 16 de diciembre de 2025) (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩
- Carta de advertencia: Flux Lab Pte. Ltd. (CMS #720847, 16 de diciembre de 2025) (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩
- Carta de cierre: Flux Lab Pte. Ltd. (CMS #720847, 27 de marzo de 2026; publicada el 7 de abril de 2026) (CDRH de la FDA) fda.gov ↩ ↩
- Carta de advertencia: BMC Medical Co., Ltd. (CMS #725759, 20 de mayo de 2026) (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩
- Dispositivos médicos; enmiendas al Reglamento del Sistema de Calidad, norma final (89 FR 7496, 2 de febrero de 2024; vigente a partir del 2 de febrero de 2026) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩ ↩ ↩
- 21 CFR § 821.1 — Requisitos de seguimiento de dispositivos médicos (Cornell LII (réplica del eCFR)) law.cornell.edu ↩ ↩ ↩
- Preguntas frecuentes sobre el QMSR (actualizado el 5 de noviembre de 2026) (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Programa de Auditoría Única de Dispositivos Médicos (MDSAP) (CDRH de la FDA) fda.gov ↩ ↩
- Carta de advertencia: Linemaster Switch Corp. (CMS #730215, 27 de mayo de 2026) (CDRH de la FDA) fda.gov ↩ ↩ ↩ ↩ ↩ ↩
- Carta de advertencia: Unomedical Device S.A. de C.V. (CMS #719428, 8 de enero de 2026) (CDRH de la FDA) fda.gov ↩ ↩
- Carta de advertencia: Contec Medical Systems Co., Ltd. (CMS #717941, 2 de octubre de 2025) (CDRH de la FDA) fda.gov ↩ ↩ ↩
- Importación y exportación de dispositivos médicos (CDRH de la FDA) fda.gov ↩
- Lista Arancelaria Armonizada de los Estados Unidos de la USITC, 2026 Revisión 23 (10 de noviembre de 2026) usitc.gov ↩ ↩ ↩ ↩ ↩
- Resolución de la CBP NY N343624 (5 de noviembre de 2024) — Clasificación de termómetro infrarrojo (U.S. CBP) rulings.cbp.gov ↩ ↩ ↩
- Resolución de la CBP HQ H304293 (3 de noviembre de 2020) — Clasificación de monitores digitales de presión arterial (U.S. CBP) rulings.cbp.gov ↩ ↩ ↩
- USTR — Aviso de prórroga de exclusiones de productos, 91 FR 72610 (10 de noviembre de 2026) govinfo.gov ↩ ↩ ↩ ↩
- USTR — Aviso de prórroga de determinadas exclusiones, 89 FR 46948, Anexo C (30 de mayo de 2024) govinfo.gov ↩ ↩ ↩ ↩
- USTR — Aviso de acciones en las investigaciones conforme a la sección 301 sobre actos, políticas y prácticas de diversas economías relacionados con la falta de imposición y aplicación efectiva por parte de cada economía de una prohibición a la importación de bienes producidos con trabajo forzoso, 91 FR 47318, Anexo I y Anexo II (28 de julio de 2026) govinfo.gov ↩ ↩ ↩ ↩
- CBP — CSMS #69326983, Aranceles de importación por trabajo forzoso de la sección 301 content.govdelivery.com ↩ ↩ ↩ ↩
- Bureau of Industry and Security — Investigaciones de la Sección 232. Investigación sobre equipos médicos iniciada el 2 de septiembre de 2025. bis.gov ↩
- Tarifas de usuario de dispositivos médicos para el año fiscal 2026 (2025-14412) (Federal Register (FDA)) federalregister.gov ↩ ↩ ↩
- FDA — Importación de dispositivos médicos y productos electrónicos emisores de radiación a los EE. UU. fda.gov ↩
- FDA — Recomendaciones para estudios duales de 510(k) y exención de CLIA mediante solicitud. fda.gov ↩
- FDA — Notificación previa a la comercialización 510(k) K254262. accessdata.fda.gov ↩