Classification des DM et preuves cliniques sur quatre marchés en 2026
Évaluez la classification des dispositifs médicaux et voies de données cliniques (Japon, Vietnam, États-Unis, UE) : preuves datées d'enregistrement et coûts.
En bref
Une classe de risque nationale ou une approbation existante constitue un élément d'entrée pour l'évaluation du marché suivant, plutôt qu'une autorisation transférable. Les questions déterminantes sont la destination, la règle applicable, l'écart de données probantes, le demandeur local et la voie administrative.
Les listes de dispositifs améliorés publiées par le Japon pour les exercices fiscaux FY2017–FY2025 contiennent 2,051 enregistrements sans résultats d'études cliniques joints et 442 avec données cliniques. Il s'agit d'enregistrements issus de listes d'approbation, incluant de nouvelles approbations et des modifications partielles, et non d'une probabilité qu'un dispositif proposé puisse éviter un essai clinique 1.
L'extrait de classification retenu pour le Vietnam contient 179,902 résultats, dont 10.28 % portent la mention révoqué. Son champ de statut ne mentionne aucun motif ni demandeur, de sorte qu'une allégation spécifique de sous-classification nécessite la décision effective et le dossier justificatif. De même, les exemptions liées aux codes produits américains exigent la vérification de leurs conditions ; la classification au titre du MDR de l'UE dépend de la destination et des règles applicables de l'annexe VIII 2 3 4 5.
Pour les opérations en cours dans l'UE, distinguez l'utilisation obligatoire des modules des échéances relatives à l'arriéré : le 28 mai 2026 ; le 28 novembre 2026 pour les dispositifs concernés mis sur le marché antérieurement ; et le 28 mai 2027 pour les certificats préexistants. Conservez les frais gouvernementaux, les coûts de représentation et les coûts de préparation des données probantes dans des lignes budgétaires distinctes 6 7 8.
Voies précommerciales non cliniques de la PMDA au Japon : quand un dispositif amélioré est admissible à une approbation sans données cliniques
Au Japon, la catégorie d'évaluation, la classe de risque et le type d'approbation répondent à des questions distinctes. Une autorisation étrangère peut aider à identifier les preuves pertinentes, tandis que la destination proposée et les différences technologiques déterminent les questions que l'évaluation japonaise doit résoudre. La PMDA publie les approbations de dispositifs améliorés avec et sans résultats d'études cliniques joints ; la comparaison ci-dessous maintient la visibilité de ces deux catégories 1 9 10.
Architecture réglementaire et champ d'application des critères relatifs aux données cliniques
La loi japonaise sur les PMD (PMD Act) distingue trois catégories de contrôle légal réparties sur quatre classes de risque : les dispositifs médicaux généraux correspondent à la classe I ; les dispositifs médicaux contrôlés, à la classe II ; et les dispositifs médicaux sous contrôle spécial englobent les classes III et IV. La classe IV constitue le niveau de risque le plus élevé au sein de cette dernière catégorie. L'évaluation de l'accès au marché requiert la désignation du dispositif, les normes de certification applicables et la catégorie d'approbation, plutôt que la seule classe de risque 11 :
Notification de commercialisation (Todokede, classe I) : les dispositifs médicaux généraux ne font pas l'objet d'un examen technique. Un titulaire d'autorisation de mise sur le marché (MAH) agréé soumet la notification en vertu des articles 23-2-12–13. L'approbation spéciale pour fabricants étrangers au titre de l'article 23-2-17 et son mécanisme DMAH constituent une voie distincte 11.
Certification par tierce partie par un organisme de certification enregistré (Ninsho, article 23-2-23 de la loi sur les PMD) : la certification peut couvrir les dispositifs désignés de classe II et les dispositifs désignés éligibles de classe III répondant aux normes ministérielles de certification applicables. Des organismes de certification enregistrés (RCB) privés évaluent les dispositifs éligibles ; une norme JIS existante n'établit pas à elle seule l'éligibilité à la certification. Si un dispositif s'écarte du champ d'application ou des paramètres techniques d'une norme de certification applicable, il est inéligible au Ninsho par tierce partie et doit être soumis à la PMDA pour une approbation de commercialisation par le ministre (Shonin) en vertu de l'article 23-2-5 de la loi sur les PMD 11.
Approbation ministérielle auprès de la PMDA (Shonin, article 23-2-5 de la loi sur les PMD) : les dispositifs soumis à l'évaluation réglementaire directe de la PMDA sont divisés en quatre catégories d'évaluation précommerciale, ces catégories étant explicitées par la PMDA et l'avis sur le champ d'application des données cliniques 9 10 :
- Voie A — Nouveaux dispositifs médicaux (Shin Iryokiki) : dispositifs présentant une structure, un principe de fonctionnement, une indication ou des performances cliniques nettement novateurs, sans précédent au Japon. Ces soumissions requièrent généralement des données d'investigation clinique prospective, la pertinence des données probantes étrangères étant évaluée pour le dispositif et la population concernés 9 10.
- Voie B — Dispositifs médicaux améliorés avec données cliniques (Kaizen Iryokiki [Rinsho Ari]) : dispositifs modifiant les performances cliniques, l'utilisation prévue ou le site anatomique d'un dispositif existant d'une manière qui ne peut être entièrement étayée par de seuls essais sur banc ou modèles animaux, ce qui nécessite une évaluation clinique chez l'être humain 9 10.
- Voie C — Dispositifs médicaux améliorés sans données cliniques (Kaizen Iryokiki [Rinsho Nashi]) : dispositifs qui diffèrent des prédicats établis par leur conception technique, leurs matériaux, leur géométrie, leurs algorithmes logiciels ou leur flux de travail, mais dont les différences en matière de sécurité et de performances cliniques peuvent être vérifiées de manière exhaustive à l'aide d'essais non cliniques (tels que la fatigue mécanique, la biocompatibilité ISO 10993, la sécurité électrique et logicielle IEC 60601/62304, les performances précliniques sur modèle animal ou la concordance analytique) dans le cadre de la catégorie d'évaluation applicable et des critères généraux relatifs au champ d'application des données cliniques 10 9.
- Voie D — Dispositifs médicaux génériques (Kohatsu Iryokiki) : dispositifs directement équivalents (Jisshitsu-teki ni Doto) qui correspondent à un prédicat japonais déjà approuvé quant à l'utilisation prévue, la conception structurelle, les matériaux et les spécifications, évalués au regard des critères d'équivalence applicables 1 9.
La notification 1117-1 du 17 novembre 2017 traite des approches pré/post-commercialisation spécifiées visant à éviter de nouveaux essais cliniques et fait référence à l'avis sur le champ d'application des données cliniques 0804001 du 4 août 2008. Elle doit être lue dans ce cadre aux côtés des explications de la PMDA sur les catégories d'évaluation et des critères généraux relatifs aux données cliniques. Elle est distincte de l'existence même de la catégorie d'évaluation des dispositifs améliorés sans données cliniques 9 10 12.
Le dénominateur des listes d'approbation, avec maintien de la visibilité des catégories cliniques et non cliniques
Les classeurs conservés sur neuf ans répertorient 2,051 enregistrements de dispositifs améliorés sans données cliniques et 6,777 enregistrements de dispositifs génériques. Au sein de la première catégorie, 1,383 correspondent à de nouvelles approbations et 668 à des modifications partielles. La catégorie des génériques compte 2,428 nouvelles approbations et 4,349 modifications partielles. Cette distinction est utile : comptabiliser chaque modification partielle comme une nouvelle entrée sur le marché modifierait substantiellement la question traitée 1.
À des fins de comparaison, les listes officielles des dispositifs améliorés avec données cliniques ont été extraites et décomptées séparément. Leur total sur neuf ans s'élève à 442 éléments répertoriés : 308 nouvelles approbations et 134 modifications partielles. Le tableau présente les effectifs annuels pour les deux catégories de dispositifs améliorés. 1.
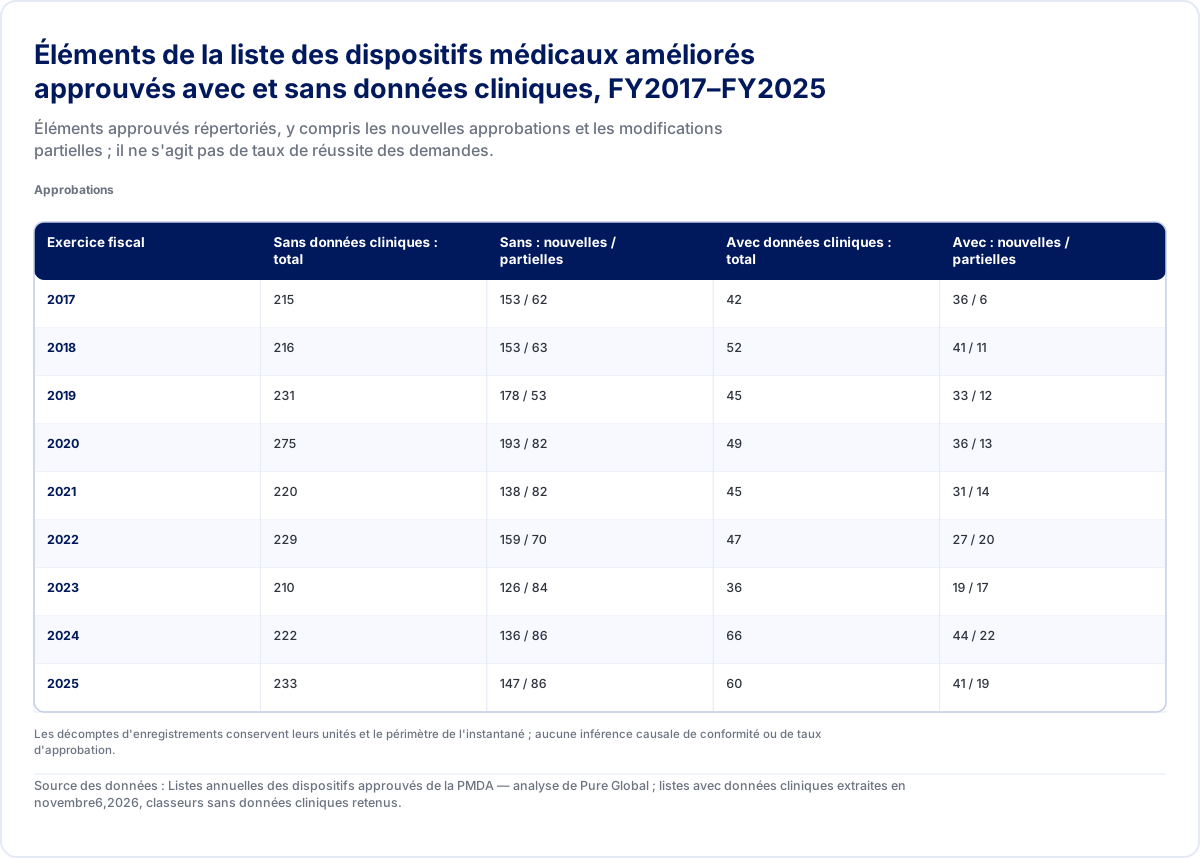
| Exercice fiscal | Sans données cliniques : total | Sans : nouvelles / partielles | Avec données cliniques : total | Avec : nouvelles / partielles |
|---|---|---|---|---|
| 2017 | 215 | 153 / 62 | 42 | 36 / 6 |
| 2018 | 216 | 153 / 63 | 52 | 41 / 11 |
| 2019 | 231 | 178 / 53 | 45 | 33 / 12 |
| 2020 | 275 | 193 / 82 | 49 | 36 / 13 |
| 2021 | 220 | 138 / 82 | 45 | 31 / 14 |
| 2022 | 229 | 159 / 70 | 47 | 27 / 20 |
| 2023 | 210 | 126 / 84 | 36 | 19 / 17 |
| 2024 | 222 | 136 / 86 | 66 | 44 / 22 |
| 2025 | 233 | 147 / 86 | 60 | 41 / 19 |
Les décomptes d'enregistrements conservent leurs unités et le périmètre de l'instantané ; aucune inférence causale de conformité ou de taux d'approbation.
Source des données : Listes annuelles des dispositifs approuvés de la PMDA — analyse de Pure Global ; listes avec données cliniques extraites en novembre6,2026, classeurs sans données cliniques retenus.
Ces listes décrivent les éléments approuvés au sein de leurs catégories publiées. Elles excluent le dénominateur des demandes rejetées, retirées ou non approuvées pour d'autres motifs, et peuvent inclure plusieurs dénominations commerciales approuvées ensemble. Un ratio entre les catégories mesure donc l'activité d'approbation répertoriée. Un demandeur présentant une technologie différente, une utilisation prévue distincte ou des questions de performances non résolues doit procéder à une évaluation des preuves propre au dispositif.
Une approbation de nouveau produit dans ce tableau est également distincte de la catégorie « Nouveau dispositif médical ». La première correspond à un type d'approbation au sein d'une catégorie d'évaluation ; la seconde est une catégorie d'évaluation japonaise. Cette distinction aide une équipe des affaires réglementaires à éviter d'interpréter la part substantielle de nouvelles approbations de dispositifs améliorés comme la preuve qu'une allégation clinique entièrement nouvelle ne requiert aucune donnée probante clinique 1 9 10.
La comparaison sur neuf ans enregistre 83 observations de chevauchement exercice fiscal/numéro d'approbation entre les listes de dispositifs génériques et de dispositifs améliorés sans données cliniques. Un numéro pouvant réapparaître au fil des années, 83 ne constitue pas un décompte de licences distinctes. Au cours de l'exercice fiscal 2025, les 449 lignes de nouvelles approbations réparties sur ces deux listes ne présentent aucun numéro d'approbation en double. Ces observations concernent les listes retenues et leurs types d'approbation. Les motifs de chaque numéro de licence partagé nécessiteraient la lecture des modifications correspondantes plutôt que l'attribution d'une explication causale fondée sur le seul chevauchement 1.
Pour un projet de demande au Japon, l'étape suivante utile consiste à identifier la différence visée par rapport au dispositif approuvé pertinent ainsi que les données probantes qui permettent de lever cette différence. Les performances mécaniques, la sécurité des matériaux, le comportement du logiciel et les performances cliniques sont des questions distinctes. Un résultat favorable dans un domaine laisse les questions pertinentes restantes à évaluer selon le cadre applicable. Les listes publiées aident à localiser les précédents ; la notification et les lignes directrices d'évaluation définissent l'évaluation des éléments de preuve 9 10.
Ce qu'apporte la liste des catégories de l'exercice fiscal 2025
Le classeur conservé des dispositifs améliorés sans données cliniques contient 233 approbations pour l'exercice fiscal 2025, réparties en 147 nouvelles approbations et 86 modifications partielles. Ses catégories nommées de dispositifs génériques montrent l'éventail des modifications techniques examinées au sein de cette catégorie. Le graphique présente ces effectifs par catégorie répertoriée 1.
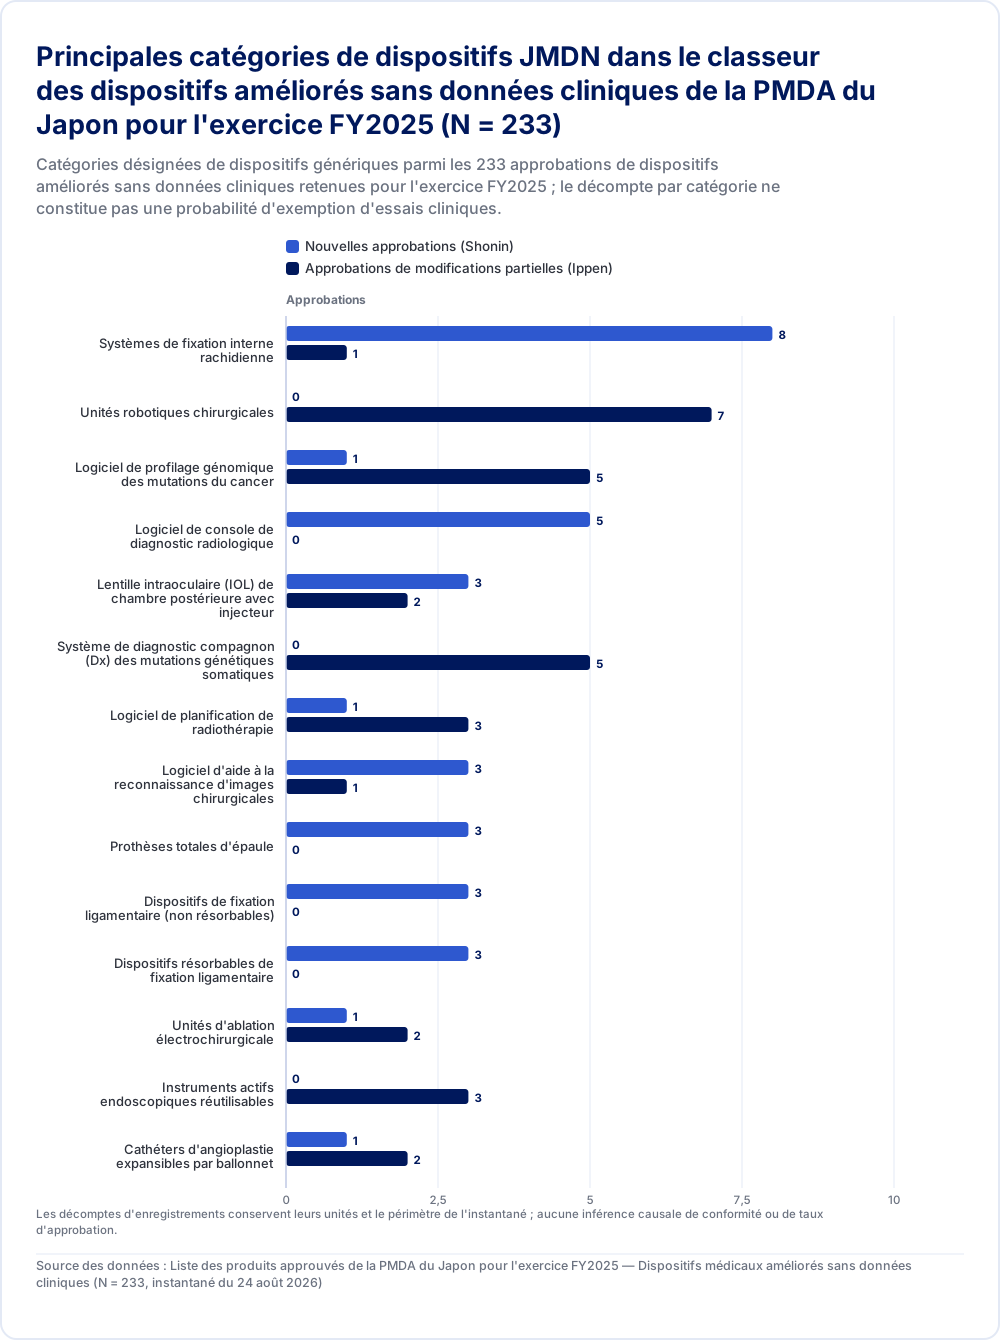
| Nouvelles approbations (Shonin) | Approbations de modifications partielles (Ippen) | |
|---|---|---|
| Systèmes de fixation interne rachidienne | 8 | 1 |
| Unités robotiques chirurgicales | 0 | 7 |
| Logiciel de profilage génomique des mutations du cancer | 1 | 5 |
| Logiciel de console de diagnostic radiologique | 5 | 0 |
| Lentille intraoculaire (IOL) de chambre postérieure avec injecteur | 3 | 2 |
| Système de diagnostic compagnon (Dx) des mutations génétiques somatiques | 0 | 5 |
| Logiciel de planification de radiothérapie | 1 | 3 |
| Logiciel d'aide à la reconnaissance d'images chirurgicales | 3 | 1 |
| Prothèses totales d'épaule | 3 | 0 |
| Dispositifs de fixation ligamentaire (non résorbables) | 3 | 0 |
| Dispositifs résorbables de fixation ligamentaire | 3 | 0 |
| Unités d'ablation électrochirurgicale | 1 | 2 |
| Instruments actifs endoscopiques réutilisables | 0 | 3 |
| Cathéters d'angioplastie expansibles par ballonnet | 1 | 2 |
Les décomptes d'enregistrements conservent leurs unités et le périmètre de l'instantané ; aucune inférence causale de conformité ou de taux d'approbation.
Source des données : Liste des produits approuvés de la PMDA du Japon pour l'exercice FY2025 — Dispositifs médicaux améliorés sans données cliniques (N = 233, instantané du 24 août 2026)
Les éléments de preuve distincts relatifs aux dispositifs médicaux à usage unique remanufacturés nécessitent une description tout aussi délimitée. Seize entrées figurent dans les quatre classeurs retenus, avec trois modifications partielles pour l'exercice FY2025. L'index officiel couvre les exercices FY2019–FY2026 et indique explicitement que les exercices FY2024/FY2026 ne comportent aucun article approuvé. L'affirmation relative à ces seize entrées retenues n'établit pas chaque approbation de dispositif remanufacturé sur l'ensemble des années publiées. Les délais d'examen figurant dans une liste individuelle constituent des observations propres à ces entrées, distincts d'un délai garanti pour une future demande 1.
Une équipe chargée du dispositif médical peut utiliser le nom générique, le type d'approbation, l'entreprise et l'année figurant dans la liste pour identifier un précédent pertinent. Elle doit ensuite comparer l'utilisation prévue et les modifications apportées dans le dossier de preuves effectif. L'absence de nom générique correspondant dans cette liste sélectionnée peut également refléter les limites de la catégorie d'examen sélectionnée ; les listes d'approbations ministérielles sont distinctes des voies de notification et de certification 10 11.
Audits de classification de l'IMDA au Vietnam : mécanismes réglementaires et données de cohortes
Au Vietnam, la classification du risque selon les critères de la directive de l'ASEAN sur les dispositifs médicaux (AMDD) constitue l'un des déterminants de la voie de déclaration ou d'enregistrement applicable 2 13 14 15.
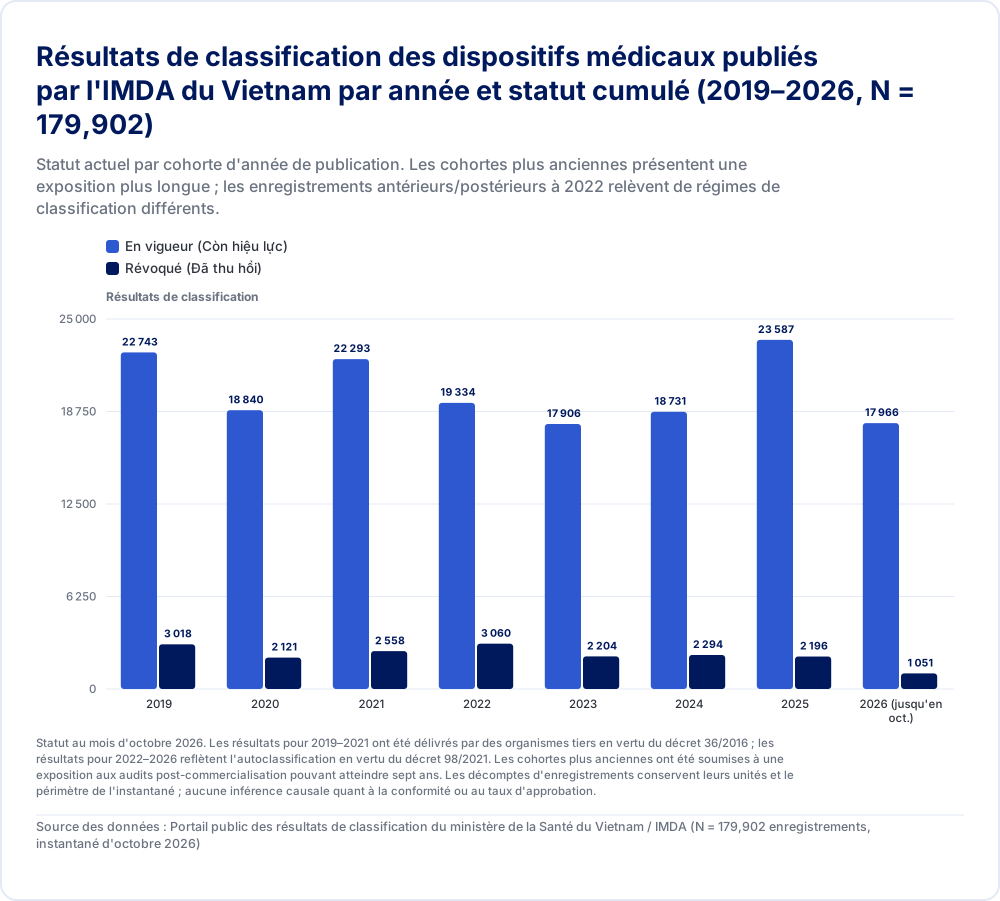
| En vigueur (Còn hiệu lực) | Révoqué (Đã thu hồi) | |
|---|---|---|
| 2019 | 22 743 | 3 018 |
| 2020 | 18 840 | 2 121 |
| 2021 | 22 293 | 2 558 |
| 2022 | 19 334 | 3 060 |
| 2023 | 17 906 | 2 204 |
| 2024 | 18 731 | 2 294 |
| 2025 | 23 587 | 2 196 |
| 2026 (jusqu'en oct.) | 17 966 | 1 051 |
Statut au mois d'octobre 2026. Les résultats pour 2019–2021 ont été délivrés par des organismes tiers en vertu du décret 36/2016 ; les résultats pour 2022–2026 reflètent l'autoclassification en vertu du décret 98/2021. Les cohortes plus anciennes ont été soumises à une exposition aux audits post-commercialisation pouvant atteindre sept ans. Les décomptes d'enregistrements conservent leurs unités et le périmètre de l'instantané ; aucune inférence causale quant à la conformité ou au taux d'approbation.
Source des données : Portail public des résultats de classification du ministère de la Santé du Vietnam / IMDA (N = 179,902 enregistrements, instantané d'octobre 2026)
Cadre réglementaire en vertu du décret 98/2021/ND-CP et de la circulaire 05/2022/TT-BYT
Le système de réglementation des dispositifs médicaux du Vietnam s'articule autour du décret n° 98/2021/ND-CP (entré en vigueur le 1 janvier 2022) 13, tel que modifié par le décret n° 07/2023/ND-CP (entré en vigueur le 3 mars 2023) 14, le décret n° 96/2023/ND-CP et le décret n° 04/2025/ND-CP (entré en vigueur le 1 janvier 2025, consolidé sous le numéro 08/VBHN-BYT le 6 mars 2026) 15. Les règles techniques de classification sont promulguées en vertu de la circulaire n° 05/2022/TT-BYT 16, modifiée par la circulaire n° 24/2026/TT-BYT (publiée le 30 juin 2026, entrée en vigueur le 1 juillet 2026, consolidée sous le numéro 12/2026/VBHN-TT-BYT le 10 juillet 2026) 17. La circulaire 24/2026/TT-BYT a mis à jour la feuille de route des inspections à l'article 8, tout en laissant les règles de classification de l'annexe I totalement inchangées au 1 juillet 2026 16 17.
Les mécanismes opérationnels de ce cadre établissent des voies distinctes selon le niveau de risque 13 14 15 16 :
Classification et responsabilités du demandeur : en vertu de l'article 5(6) du décret 98/2021/ND-CP, les dispositifs médicaux doivent être classés en classe A (faible risque), classe B (risque faible à modéré), classe C (risque modéré à élevé) ou classe D (risque élevé) par l'établissement déclarant ou demandeur de l'enregistrement lui-même. En vertu de l'article 25(1), l'entité habilitée à agir en qualité de titulaire de l'autorisation de mise sur le marché (CSDKLH) comprend les entreprises, coopératives et entreprises familiales vietnamiennes propriétaires du dispositif ; les établissements vietnamiens autorisés par le propriétaire ; ainsi que le bureau de représentation permanent éligible d'un commerçant étranger propriétaire ou autorisé par le propriétaire. Appliquez les dispositions relatives à la propriété/autorisation et à la garantie de l'article 25 au demandeur effectif 13.
Déclarations de classe A et B (PCBA/PCBB) : l'établissement déclarant local soumet le dossier applicable à l'autorité provinciale selon la procédure pertinente. Les déclarations de produits et les déclarations d'éligibilité au commerce des établissements constituent des procédures et des unités distinctes. Planifiez le dossier effectif, l'établissement responsable et les exigences de publication conformément au décret en vigueur 13.
Enregistrement des classes C/D : évaluez la voie et le dossier effectifs. L'article 29(2)(a) définit l'éligibilité de référence pertinente au moyen d'un CFS ou d'une autorisation de mise sur le marché délivrée par les autorités mentionnées ; l'article 30 traite du dossier. Vérifiez le produit exact, l'émetteur du document et les conditions requises plutôt que de déduire l'éligibilité à partir d'une marque ou d'une autorisation étrangère générique 13.
Motif de révocation et devenir des dispositifs : l'article 6(1) distingue la classification incorrecte réduisant le niveau de risque d'un résultat de classification falsifié. Le ministère prononce la révocation et retire le résultat du portail ; les numéros de circulation dépendants sont examinés en vue de leur révocation. L'article 7 distingue ensuite les demandes en cours, les importations non dédouanées, les unités dédouanées mais non vendues et les unités déjà vendues aux établissements de santé. Les mesures applicables comprennent l'interruption de la demande ou de la procédure douanière, l'arrêt de la circulation et le rappel des unités non vendues. Pour les unités déjà vendues, le titulaire doit déclarer les quantités à l'autorité émettrice et en informer par écrit les établissements. L'article 7(4)(b) autorise la poursuite de l'utilisation dans les établissements spécifiquement pour les dispositifs ayant fait l'objet d'une classification erronée du risque sans préjudice potentiel pour la santé des patients, le titulaire étant tenu de compléter le dossier de circulation auprès de l'établissement après l'obtention d'un nouveau numéro de circulation. En vertu de 7(4)(c), l'utilisation des dispositifs mal classés potentiellement dangereux doit cesser et le titulaire doit remédier aux conséquences sur le fonctionnement des établissements. Un motif de révocation inconnu ou un résultat falsifié n'établit aucune exception automatique autorisant la poursuite de l'utilisation 13.
Audit empirique de 179,902 résultats de classification publiés (2019–2026)
L'extrait public retenu des résultats de classification sur le portail de l'IMDA (vimda.moh.gov.vn, instantané d'octobre 2026) englobe 179,902 dossiers publiés. La normalisation des chaînes de classification vietnamiennes donne la distribution de référence suivante 2 :
Classe B : 78,198 résultats (43.47 %)
Classe A : 50,468 résultats (28.05 %)
Classe C : 36,647 résultats (20.37 %)
Classe D : 14,571 résultats (8.10 %)
Entrées non mappées ou à composants multiples : 18 résultats (0.01 %)
Les résultats de classe A et de classe B représentent 71.52 % de l'ensemble des classifications publiées (128,666 dossiers) 2.
Sur l'ensemble de la base de données, 161,400 résultats (89.72 %) sont répertoriés comme étant en vigueur (Còn hiệu lực), tandis que 18,502 résultats (10.28 %) sont répertoriés comme révoqués (Đã thu hồi) 2. Des liens PDF directs vers les décisions administratives sont associés à 17,105 des dossiers révoqués (92.45 %) 2. Fait essentiel, l'examen des taux de révocation entre les niveaux de risque révèle une distribution quasi uniforme entre les quatre classes 2 :
Classe B : 8,781 révocations sur 78,198 résultats (11.23 %)
Classe D : 1,613 révocations sur 14,571 résultats (11.07 %)
Classe A : 4,814 révocations sur 50,468 résultats (9.54 %)
Classe C : 3,282 révocations sur 36,647 résultats (8.96 %)
Non mappés / Multi-classes : 12 révocations sur 18 résultats (66.67 %)
Ensemble, les classes A et B représentent 73.48 % de l'ensemble des révocations (13,595 sur 18,502), une proportion qui reflète directement leur part de 71.52 % dans le total des dépôts 2.
Les dossiers publiés entre 2019 et 2021 (71,573 résultats, soit 39.78 % du registre) ont été classés par des organismes de certification tiers dans le cadre du décret précédent n° 36/2016/ND-CP 2. À partir de 2022, les classifications ont été effectuées par les déclarants et les demandeurs d'enregistrement eux-mêmes en vertu du décret 98/2021/ND-CP 13. Les cohortes plus anciennes ont disposé de davantage de temps pour que leur statut évolue. Les données suivantes représentent les parts cumulées par année de publication à la date de l'instantané, et non les révocations survenues au cours de cette année : les résultats de 2019 indiquent 3,018 révocations sur 25,761 (11.72 %) ; les résultats de 2020 indiquent 2,121 sur 20,961 (10.12 %) ; les résultats de 2021 indiquent 2,558 sur 24,851 (10.29 %) ; et les résultats de 2022 indiquent 3,060 sur 22,394 (13.66 %) 2. En revanche, les cohortes plus récentes présentent des taux de révocation cumulés inférieurs : 2023 à 10.96 % (2,204 sur 20,110), 2024 à 10.91 % (2,294 sur 21,025), 2025 à 8.52 % (2,196 sur 25,783), et 2026 jusqu'en octobre à 5.53 % (1,051 sur 19,017) 2.
Le champ de statut n'identifie ni le motif de révocation ni le demandeur. Il permet donc d'étayer une description du statut, sans pour autant classer les organisations nommées comme des intermédiaires sanctionnés ou à haut risque. Les dossiers de 2019–2021 ont également été établis sous le régime antérieur de classification par des tiers, alors que le cadre actuel confie la classification au déclarant ou au demandeur d'enregistrement. Le régime comme le temps d'exposition comptent avant de comparer des organisations ou des années 2 13.
Les cohortes par mots-clés sont des segments exploratoires, non des décisions de classification vérifiées
L'analyse initiale a utilisé cinq modèles de mots-clés insensibles à la casse appliqués aux noms de dispositifs. Ils renvoient 375 correspondances pour les requêtes liées aux plaies, 381 correspondances orthopédiques, 164 correspondances cardiovasculaires, 12,592 correspondances liées aux IVD et 1,766 correspondances en imagerie. Les étiquettes sont des raccourcis désignant des expressions de recherche ; les requêtes peuvent se chevaucher. Leur addition ne produit pas une population distincte de dispositifs 2.
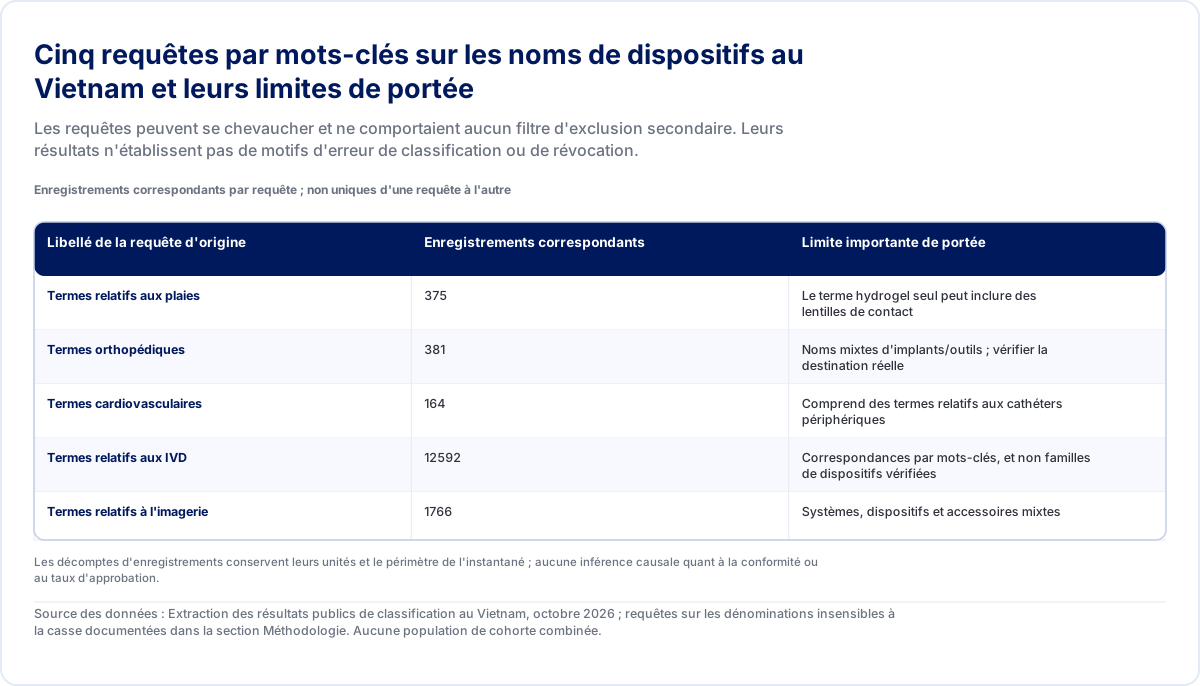
| Libellé de la requête d'origine | Enregistrements correspondants | Limite importante de portée |
|---|---|---|
| Termes relatifs aux plaies | 375 | Le terme hydrogel seul peut inclure des lentilles de contact |
| Termes orthopédiques | 381 | Noms mixtes d'implants/outils ; vérifier la destination réelle |
| Termes cardiovasculaires | 164 | Comprend des termes relatifs aux cathéters périphériques |
| Termes relatifs aux IVD | 12592 | Correspondances par mots-clés, et non familles de dispositifs vérifiées |
| Termes relatifs à l'imagerie | 1766 | Systèmes, dispositifs et accessoires mixtes |
Les décomptes d'enregistrements conservent leurs unités et le périmètre de l'instantané ; aucune inférence causale quant à la conformité ou au taux d'approbation.
Source des données : Extraction des résultats publics de classification au Vietnam, octobre 2026 ; requêtes sur les dénominations insensibles à la casse documentées dans la section Méthodologie. Aucune population de cohorte combinée.
L'expression relative aux plaies inclut le terme isolé « hydrogel », de sorte qu'elle peut capturer des lentilles de contact en silicone-hydrogel. L'expression cardiovasculaire comprend des termes relatifs aux cathéters vasculaires périphériques. Aucune exclusion manuelle secondaire n'a été effectuée dans l'analyse retenue. Le visuel maintient visibles les définitions étendues des requêtes ainsi que leurs limites.
Parmi les résultats associés au mot-clé « plaie », 143 enregistrements relèvent de la classe A, 111 de la classe B, 70 de la classe C et 51 de la classe D. Quarante-deux présentent un statut révoqué. Ces chiffres décrivent les résultats de la requête. L'enregistrement individuel et la décision déterminante sont nécessaires pour évaluer l'exactitude de la classification, les motifs de révocation et la règle applicable. Le dossier de classification actuel, la destination et toute décision administrative associée constituent les éléments de preuve suivants à examiner 2 16.
L'enseignement opérationnel utile réside dans une tâche de vérification : les termes de recherche permettent d'identifier d'éventuels précédents, puis un évaluateur vérifie le produit réel et la règle déterminante. La cohorte constitue une aide à la navigation. Une démarcation qui apparaît dans un pourcentage de groupe doit être vérifiée au regard des destinations individuelles avant d'orienter une stratégie d'enregistrement.
Classification des produits selon la FDA américaine vs surclassement au titre de l'annexe VIII du RDM de l'UE et échéances obligatoires d'EUDAMED
La comparaison suivante couvre les dispositifs relevant du RDM de l'UE. La classification des DIV et l'évaluation de leurs performances nécessitent une évaluation distincte selon le RDIV 18. Pour l'évaluation des dispositifs aux États-Unis, vérifiez le code produit et ses conditions d'exemption. Pour l'évaluation dans l'UE, appliquez les règles de classification du RDM au caractère invasif, à la destination et au mécanisme d'action 19 20 4 5.
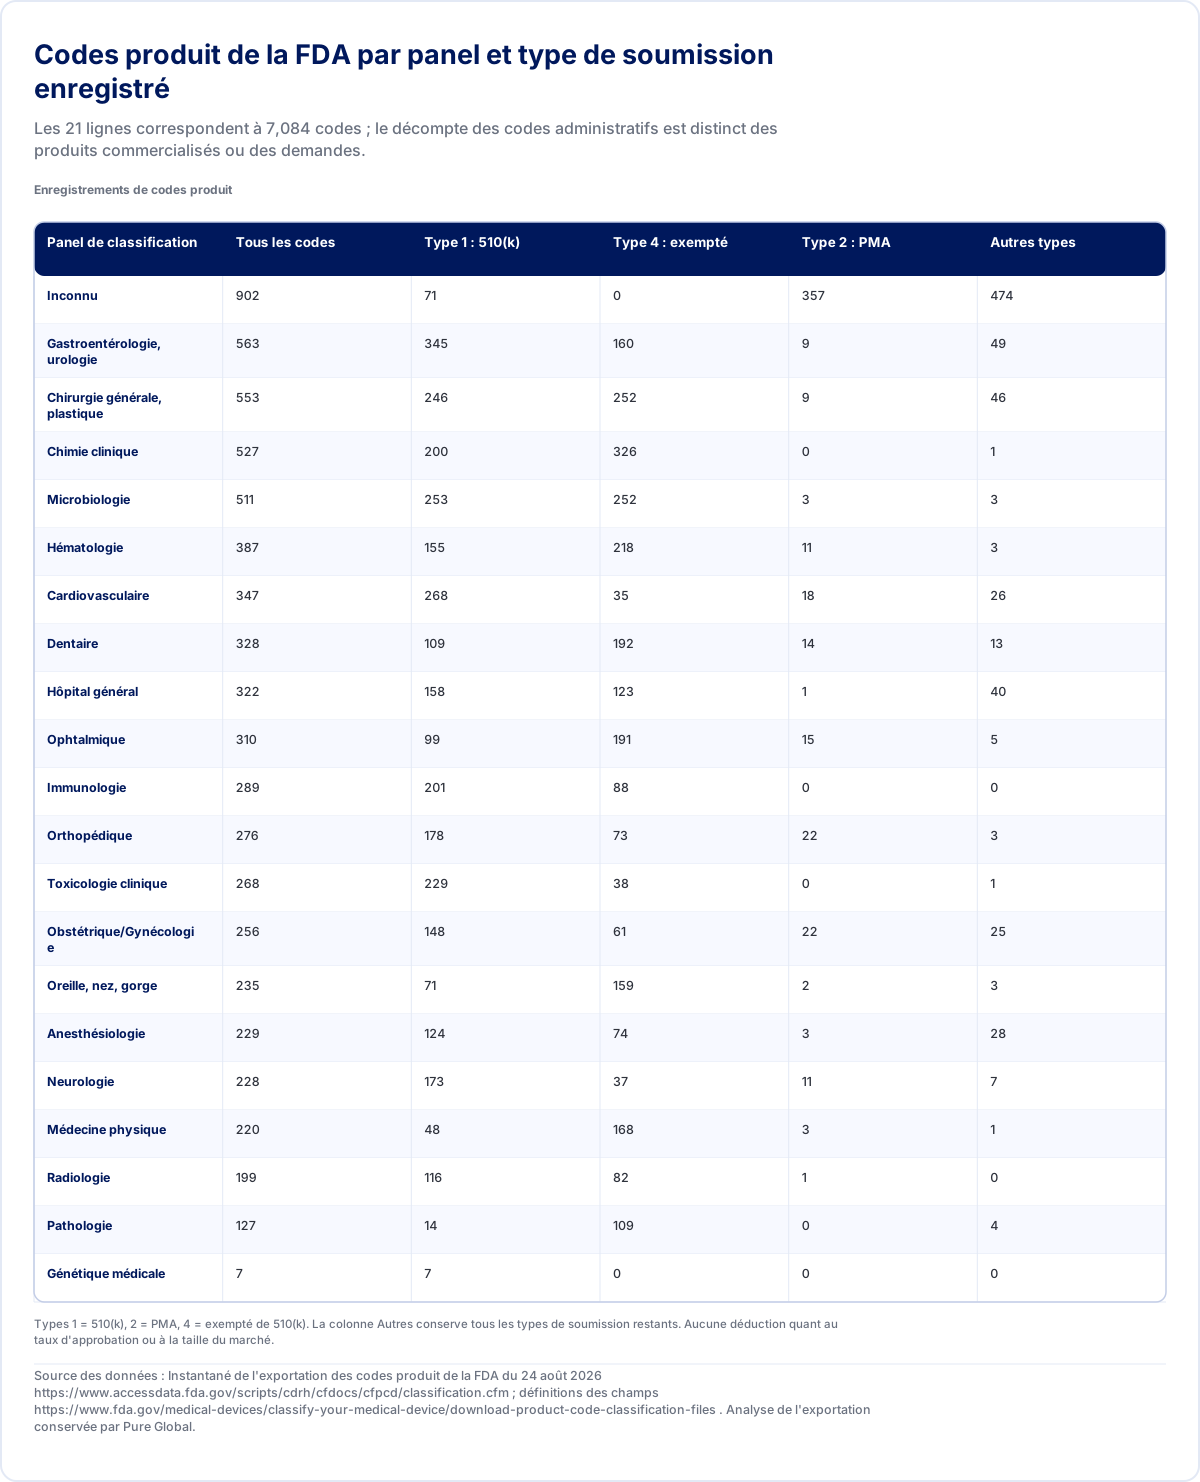
| Panel de classification | Tous les codes | Type 1 : 510(k) | Type 4 : exempté | Type 2 : PMA | Autres types |
|---|---|---|---|---|---|
| Inconnu | 902 | 71 | 0 | 357 | 474 |
| Gastroentérologie, urologie | 563 | 345 | 160 | 9 | 49 |
| Chirurgie générale, plastique | 553 | 246 | 252 | 9 | 46 |
| Chimie clinique | 527 | 200 | 326 | 0 | 1 |
| Microbiologie | 511 | 253 | 252 | 3 | 3 |
| Hématologie | 387 | 155 | 218 | 11 | 3 |
| Cardiovasculaire | 347 | 268 | 35 | 18 | 26 |
| Dentaire | 328 | 109 | 192 | 14 | 13 |
| Hôpital général | 322 | 158 | 123 | 1 | 40 |
| Ophtalmique | 310 | 99 | 191 | 15 | 5 |
| Immunologie | 289 | 201 | 88 | 0 | 0 |
| Orthopédique | 276 | 178 | 73 | 22 | 3 |
| Toxicologie clinique | 268 | 229 | 38 | 0 | 1 |
| Obstétrique/Gynécologie | 256 | 148 | 61 | 22 | 25 |
| Oreille, nez, gorge | 235 | 71 | 159 | 2 | 3 |
| Anesthésiologie | 229 | 124 | 74 | 3 | 28 |
| Neurologie | 228 | 173 | 37 | 11 | 7 |
| Médecine physique | 220 | 48 | 168 | 3 | 1 |
| Radiologie | 199 | 116 | 82 | 1 | 0 |
| Pathologie | 127 | 14 | 109 | 0 | 4 |
| Génétique médicale | 7 | 7 | 0 | 0 | 0 |
Types 1 = 510(k), 2 = PMA, 4 = exempté de 510(k). La colonne Autres conserve tous les types de soumission restants. Aucune déduction quant au taux d'approbation ou à la taille du marché.
Source des données : Instantané de l'exportation des codes produit de la FDA du 24 août 2026 https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfpcd/classification.cfm ; définitions des champs https://www.fda.gov/medical-devices/classify-your-medical-device/download-product-code-classification-files . Analyse de l'exportation conservée par Pure Global.
Architecture de la classification précommercialisation de la FDA américaine à travers 20 panels de spécialité
Un audit des 7,084 codes produit de dispositifs médicaux retenus dans la base de données de la FDA démontre que 2,638 codes (37.24 %) sont exemptés de notification préalable à la commercialisation en vertu des sections 510(l) et 510(m) du FD&C Act (type de soumission 4) 19 3. En outre, 306 codes supplémentaires (4.32 %) présentent le type de soumission 7, que la FDA définit comme Enforcement Discretion ; ce seul champ ne permet pas d'identifier chaque enregistrement comme un kit de convenance 19 21.
Le croisement de la classe légale et du type de soumission illustre cette distribution 19 :
Codes produit de classe I (2,401 codes, 33.89 % du catalogue) : 2,154 codes (89.71 % de la classe I) sont exemptés de 510(k) ; 155 codes (6.46 %) sont des codes réservés de classe I nécessitant une 510(k) ; 91 codes (3.79 %) relèvent de l'Enforcement Discretion ; et 1 présente la mention Contact ODE, appelant à une clarification auprès de la FDA plutôt qu'à la désignation d'une voie d'examen 19.
Codes produit de classe II (3,632 codes, 51.27 % du catalogue) : 2,992 codes (82.38 % de la classe II) requièrent une 510(k) ; 484 codes (13.33 %) sont exemptés de 510(k) ; 155 codes (4.27 %) relèvent de l'Enforcement Discretion ; et 1 présente la mention Contact ODE 19.
Classe III (531 codes, 7.50 %), non classifiés (86 codes, 1.21 %), non classés (383 codes, 5.41 %) et exemptions pour dispositifs humanitaires (51 codes, 0.72 %) : parmi les codes de classe III, 500 (94.16 %) requièrent une approbation préalable à la commercialisation (Premarket Approval - PMA, type de soumission 2) 19. Fait capital, 66 des 86 codes non classifiés (76.74 %) requièrent une 510(k), y compris des codes commerciaux majeurs du secteur du soin des plaies tels que FRO (Dressing, Wound, Drug), KGN (Wound Dressing With Animal-Derived Material) et QSY (Hemostatic Wound Dressing) 19 20.
Les taux d'exemption de notification préalable à la commercialisation varient considérablement selon les 20 panels de spécialité désignés du CDRH (qui regroupent 6,182 codes, aux côtés de 902 codes produit non attribués à un panel désigné) 19. Les proportions d'exemption atteignent 85.83 % en pathologie (109 sur 127 codes), 76.36 % en médecine physique (168 sur 220), 67.66 % en oto-rhino-laryngologie (159 sur 235), 61.86 % en chimie clinique (326 sur 527), 61.61 % en ophtalmologie (191 sur 310), 58.54 % en dentisterie (192 sur 328), 56.33 % en hématologie (218 sur 387), 49.32 % en microbiologie (252 sur 511) et 45.57 % en chirurgie générale et plastique (252 sur 553) 19. À l'inverse, les taux d'exemption chutent à 28.42 % en gastro-entérologie et urologie (160 sur 563), 26.45 % en orthopédie (73 sur 276), 23.83 % en obstétrique/gynécologie (61 sur 256), 16.23 % en neurologie (37 sur 228), 14.18 % en toxicologie clinique (38 sur 268) et 10.09 % en cardiovasculaire (35 sur 347) 19.
Matrice de correspondance conditionnelle selon la destination
Le MDCG 2021-24 Rev.1 avertit que la classification d'un pansement ne peut être déterminée a priori à partir du seul matériau ou de son seul type. Les schémas d'application des règles ci-après sont présentés à titre indicatif et ne constituent pas des classifications contraignantes attribuées à chaque dispositif partageant un même code produit américain. Il convient d'obtenir la destination exacte, la composition et le mode d'action avant d'appliquer la règle 5.
| Modèle de destination proposé | Question côté américain | Question côté UE | Éléments de preuve requis avant de décider |
|---|---|---|---|
| Pansement utilisé comme barrière mécanique ou pour absorber les exsudats | Vérifier le code produit exact et les conditions d'exemption au titre de la partie 878. | Appliquer la branche de destination pertinente de la règle 4 ; la fourniture à l'état stérile relève de son propre champ d'intervention de l'organisme notifié. | Utilisation prévue, type de plaie, performances et état stérile. |
| Pansement gérant le microenvironnement de la plaie | Une exemption américaine, le cas échéant, conserve ses limites énoncées. | La règle 4 peut conduire à la classe IIa ; la branche relative à la rupture du derme cicatrisant par deuxième intention conduit à la classe IIb. | Destination indiquée sur l'étiquetage pour la plaie et mode d'action revendiqué. |
| Produit incorporant une substance accessoire potentiellement médicamenteuse | Vérifier la classification et la juridiction compétente pour le produit concerné. | Déterminer si la substance remplit les conditions relatives aux substances médicamenteuses de la règle 14. | Composition, action principale/accessoire et caractérisation pertinente. |
| Dispositif fabriqué à partir de tissus ou de dérivés d'origine animale non viables | Consulter la classification américaine et les exigences de preuve pour ce dispositif. | Évaluer la règle 18, y compris son champ d'application défini et ses exceptions. | Origine tissulaire, conditions de contact et d'utilisation ; tout autre texte applicable. |
| Pompe d'aspiration active | Vérifier la classification américaine de la pompe, indépendamment des codes des pansements. | Examiner la règle 12 et déterminer si les conditions potentiellement dangereuses modifient la classe. | Application prévue, énergie et contexte de risque. |
L'analyse présentée dans ce tableau est issue de l'annexe VIII du RDM et des explications du MDCG. Elle laisse délibérément ouvertes les questions relatives aux substances, à l'absorption et à l'anatomie lorsque les preuves relatives au produit font défaut. Un gel, une éponge hémostatique ou une pompe d'aspiration ne doivent pas se voir attribuer une classe européenne définitive sur la seule base de leur dénomination 20 4 5.
Le Vietnam nécessite sa propre évaluation au titre de l'annexe I de la circulaire 05/2022 telle que modifiée, plutôt qu'une simple substitution de la lettre ou du numéro de classe de l'UE. Son résultat oriente ensuite la voie actuelle de déclaration/d'enregistrement ainsi que les exigences applicables au demandeur local. Les équipes préparant une soumission peuvent consulter le glossaire réglementaire du Vietnam de Pure Global comme aide explicative en complément du texte juridique de référence 16 17.
Principales divergences structurelles entre les autorisations 510(k) américaines et l'évaluation de la conformité au titre du RDM de l'UE
La transposition de la documentation réglementaire américaine en une documentation technique conforme au RDM de l'UE révèle trois pièges structurels récurrents 20 4 5 22 :
Règle 4 et ordre de priorité des règles : La fonction prévue détermine la branche applicable aux pansements, sous réserve de l'application de la règle la plus stricte. La branche relative au microenvironnement relève de la classe IIa ; la classe IIb s'applique lorsque le dispositif est principalement destiné aux plaies ayant entraîné une rupture du derme ne pouvant cicatriser que par deuxième intention. Il convient d'évaluer la revendication précise et les autres règles applicables avant d'attribuer une classe. Le statut d'exemption américain requiert toujours sa propre évaluation des limites 20 4 5.
Substances et origine tissulaire : La règle 14 dépend de l'incorporation d'une substance qui, si elle était utilisée séparément, serait susceptible d'être considérée comme un médicament et dont l'action est accessoire. La règle 18 dépend de l'origine tissulaire, cellulaire ou dérivée animale/humaine, de la non-viabilité et de l'exception formulée concernant la peau intacte pour la branche d'origine animale. La seule dénomination d'un matériau comme le collagène ou l'ECM laisse ces paramètres indéterminés. L'article 1 du règlement 722/2012 couvre les tissus et dérivés non viables spécifiés issus des espèces bovine, ovine, caprine, des cerfs, des élans, des visons et des chats ; ses exclusions comprennent l'absence de contact avec le corps humain ou le contact exclusif avec une peau intacte, ainsi que certains dérivés de suif transformés spécifiés. Évaluez ce champ d'application distinct relatif aux TSE 4 5 23.
Équivalence et exemptions d'investigation : L'équivalence technique, biologique et clinique est distincte de l'exemption d'investigation obligatoire. L'article 61(4)–(6) concerne les dispositifs implantables et de classe III. En vertu de l'article 61(4), la modification d'un dispositif commercialisé du même fabricant exige une équivalence démontrée conformément à l'annexe XIV et validée par l'organisme notifié, une évaluation clinique suffisante du dispositif commercialisé, ainsi qu'un plan de PMCF approprié comprenant des études post-commercialisation. En vertu de l'article 61(5), le recours au dispositif d'un autre fabricant exige en outre le contrat spécifié accordant un accès continu et complet à la documentation technique, une évaluation clinique du comparateur conforme au MDR, ainsi que des preuves claires apportées à l'organisme notifié. Les exigences applicables de l'article 61(4), y compris la validation de l'équivalence, des données cliniques suffisantes et les études de PMCF, restent d'application ; un contrat seul n'établit aucune exemption. Le paragraphe 61(6) prévoit des cas indépendants pour les dispositifs éligibles commercialisés sous le régime des directives et pour les technologies énumérées, sous réserve de données cliniques suffisantes et des spécifications communes applicables ; ne transposez pas l'exigence de contrat de l'article 61(5) à ces cas. Pour les autres dispositifs, les besoins en matière d'investigation dépendent des objectifs de l'évaluation clinique et de la mesure dans laquelle les preuves existantes y répondent. Établissez un accès suffisant au titre de l'annexe XIV pour toute revendication d'équivalence. Le MDCG 2023-7 explique ces évaluations distinctes 4 22 24.
Dates obligatoires d'EUDAMED et téléversement des certificats
Venant s'ajouter aux modifications de classification de l'annexe VIII, la transition de l'Union européenne vers l'enregistrement obligatoire dans EUDAMED a pris effet juridique en vertu du règlement (UE) 2024/1860 (adopté le 13 juin 2024) 6 et de la décision (UE) 2025/2371 de la Commission (publiée au Journal officiel de l'Union européenne le 27 novembre 2025) 7 8.
| Obligation réglementaire EUDAMED / MDR de l'UE | Base juridique (Règlement (UE) 2024/1860 et Décision 2025/2371) | Date d'effet | Date limite de conformité | Champ d'application opérationnel et exigences |
|---|---|---|---|---|
| 1. Utilisation obligatoire des quatre premiers modules d'EUDAMED | MDR art. 34(3) et art. 123(3)(d) ; Décision (UE) 2025/2371 | 28 mai 2026 | Actif dès à présent (depuis le 28 mai 2026) | L'enregistrement des acteurs s'applique aux opérateurs économiques concernés ; les fabricants/producteurs de SPP enregistrent les dispositifs relevant du Règlement/SPP éligibles avant la première mise sur le marché sous un UDI-DI le ou après le 28 mai 2026. Les dispositifs sur mesure, faisant l'objet d'investigations et d'études des performances sont exclus d'UDI/DEV. Les organismes notifiés utilisent NB/CRF ; les autorités compétentes gèrent la surveillance du marché. Les modules Vigilance/CI font l'objet d'une mise en œuvre distincte. 6 7 8 |
| 2. Fenêtre d'enregistrement des dispositifs pour les dispositifs mis sur le marché antérieurement faisant l'objet de mises sur le marché continues | MDR art. 123(3)(e) ; Q&R de la Commission sur le déploiement (eudamed-qa_en.pdf) | 28 mai 2026 | 28 novembre 2026 (12 mois à compter de l'avis au JOUE) | Dispositifs éligibles relevant du Règlement/dispositifs hérités (« legacy ») ou SPP mis sur le marché antérieurement et faisant l'objet de mises sur le marché continues : enregistrement d'ici le 28 novembre 2026. L'exception relative au « même dispositif » pour les dispositifs hérités applique le test d'identité/de caractéristiques partagées de la Q8 ; une modification nécessitant un nouvel UDI-DI fait échec à cette identité. Les mises sur le marché interrompues conservent le déclencheur ultérieur de la Q14 lorsqu'une action de PMSV à déclarer doit utiliser le module de vigilance, y compris les actions propres aux dispositifs hérités. 6 8 |
| 3. Arriéré de téléversement des certificats par les organismes notifiés | MDR art. 123(3)(ea) ; Q&R de la Commission sur le déploiement (eudamed-qa_en.pdf) | 28 mai 2026 | 28 mai 2027 (18 mois à compter de l'avis au JOUE) | Les organismes notifiés enregistrent les informations relatives aux certificats MDR/IVDR antérieurs pertinents d'ici le 28 mai 2027, uniquement pour les dispositifs relevant du Règlement enregistrés ou devant être enregistrés dans UDI/DEV ; dernière version du certificat et dernière décision applicable. Les nouveaux certificats/mises à jour postérieurs à l'utilisation obligatoire suivent les obligations courantes du module. 6 8 |
L'interprétation des 3,937 certificats enregistrés dans EUDAMED au 25 juillet 2026 exige de comprendre que ce module fonctionnait sur une base volontaire jusqu'au 28 mai 2026, et que les organismes notifiés ont jusqu'au 28 mai 2027 pour achever le téléversement des certificats préexistants 6 7 25. À titre de comparaison, l'enquête 2025 de Team-NB indique que ses 41 organismes notifiés membres avaient délivré 13,953 certificats MDR à la fin de 2025 26. Les 3,937 certificats présents dans EUDAMED constituent un instantané du module public avec un rattrapage incomplet, plutôt que la totalité des certifications européennes actives 25 26.
Budgétisation commerciale et délais d'examen dans quatre juridictions
La budgétisation de l'accès réglementaire aux marchés mondiaux exige de ventiler les coûts en trois niveaux distincts : (1) les redevances légales d'évaluation et droits d'utilisation gouvernementaux, (2) la représentation légale annuelle dans le pays, et (3) la préparation ponctuelle du dossier technique et la rédaction de l'évaluation clinique 10 27 28 Barème tarifaire des services commerciaux et réglementaires 2026–2027 Plateforme réglementaire internationale pour dispositifs médicaux et DIV et représentation dans le pays.
Séparer les lignes budgétaires légales et commerciales
Pour la FDA, pour l'exercice fiscal FY2027, en vigueur du 1 octobre 2026 au 30 septembre 2027, la redevance standard publiée pour une 510(k) est de $28,653 et le tarif pour les petites entreprises est de $7,163. La redevance annuelle d'enregistrement de l'établissement s'élève à $13,785. La FDA peut accorder une exonération de la redevance d'enregistrement, hors enregistrement initial, aux petites entreprises admissibles justifiant de difficultés financières. L'admissibilité et les délais sont régis par le programme SBD en vigueur ; l'existence d'un tarif réduit ne doit pas être considérée comme conférant une éligibilité automatique 28 29.
Le barème des redevances de la circulaire vietnamienne 59/2023 prévoit VND 1,000,000 pour une déclaration de classe A, VND 3,000,000 pour la classe B et VND 6,000,000 pour un nouvel enregistrement de classe C/D. La réduction temporaire de 50 % en vertu de la circulaire 64/2025 s'applique jusqu'au 31 décembre 2026, fixant ces montants à respectivement VND 500,000, VND 1,500,000 et VND 3,000,000. Tout budget pour 2027 nécessite de vérifier le barème alors applicable plutôt que de présumer la reconduction d'une réduction temporaire 27 30.
La page de tarification actuelle de Pure Global indique un contrat de trois ans, une résiliation anticipée à hauteur de 50 % de la valeur contractuelle restante et une option d'un an avec des frais majorés de 50 % pour la première année. Ses forfaits pour les États-Unis et l'Union européenne excluent la compilation du dossier ; celui pour le Vietnam l'inclut. La comparaison de périmètres suivante combine les conditions publiques actuelles avec le classeur Master Price List identifié et fourni par l'entreprise. Les chiffres de compilation du classeur nécessitent une confirmation par un expert et un devis propre au dispositif Barème tarifaire des services commerciaux et réglementaires 2026–2027 (Pure Global. Master Price List, classeur commercial fourni par l'entreprise, version USA/EU 1.1, 12 janvier 2026 ; Vietnam 15 avril 2026. Le périmètre et les chiffres de préparation commerciale nécessitent la confirmation d'un devis d'expert. Les redevances gouvernementales actuelles utilisent les sources officielles 2026–2027 citées séparément.).
| Marché / périmètre supposé | Redevances gouvernementales ou d'organismes tiers | Représentation récurrente | Préparation ponctuelle |
|---|---|---|---|
| États-Unis, un dispositif 510(k) | Exercice FY2027, 510(k) standard $28,653 ; enregistrement annuel de l'établissement $13,785 le cas échéant | À partir de $1,000/an | Classeur États-Unis : compilation/soumission 510(k) $15,000–$20,000 par soumission ; devis d'expert requis |
| UE, un groupe de dispositifs MDR | Frais d'organisme notifié (NB)/d'essais devisés séparément ; aucune redevance gouvernementale générale d'enregistrement EUDAMED dans ce forfait | À partir de $2,000/an ; cinq groupes $4,000 | Classeur UE : compilation de la documentation technique classe IIa $12,000 par dispositif/famille ; exclut la rédaction, le traitement des écarts, les échanges avec l'ON ; devis d'expert requis |
| Vietnam, un enregistrement | Redevances réduites 2026 pour A/B/C–D : VND 500,000/1,500,000/3,000,000 | À partir de $2,000/an | Préparation du dossier incluse dans le forfait évalué ; tout périmètre supplémentaire nécessite un devis |
| Japon | Redevances de l'autorité/du RCB selon la voie : devis/barème en vigueur requis | Périmètre sur mesure et devis requis | Préparation/traduction/consultations : devis requis |
Sous-total hypothétique pour les États-Unis : en supposant une soumission 510(k) au tarif standard, un établissement redevable de la redevance annuelle de l'exercice FY2027, la représentation aux États-Unis pour la première année au tarif initial du contrat de trois ans et la fourchette de compilation citée dans le classeur. Ces lignes nommées totalisent $58,438–$63,438 ($28,653+$13,785+$1,000+$15,000–$20,000). Sont exclus les essais, les études, les traductions supplémentaires, les activités liées aux Q-Sub/post-soumission et tout autre élément hors devis. Il s'agit d'un budget partiel de première année, et non d'un coût global d'accès au marché. Un contrat de service d'un an porte la ligne de représentation à $1,500 en vertu de la majoration publiée de 50 % ; il convient de confirmer le contrat réel et le devis Barème tarifaire des services commerciaux et réglementaires 2026–2027 28 (Pure Global. Master Price List, classeur commercial fourni par l'entreprise, version USA/EU 1.1, 12 janvier 2026 ; Vietnam 15 avril 2026. Le périmètre et les chiffres de préparation commerciale nécessitent la confirmation d'un devis d'expert. Les redevances gouvernementales actuelles utilisent les sources officielles 2026–2027 citées séparément.).
Le classeur Market Timelines 2026 fourni par l'entreprise constitue une source de planification commerciale, et non un texte de loi ou un registre statistique de projets achevés. Sa feuille Vietnam indique des estimations de planification de 1–2 semaines pour les deux lignes de notification et de 4–5 mois dans la colonne « Realistic » pour les lignes d'enregistrement ; elle mentionne séparément 12–18+ mois en l'absence d'approbation dans un pays de référence. Il convient de s'appuyer sur l'éligibilité juridique applicable et le dossier effectif pour évaluer la voie de référence ; ces estimations ne garantissent aucun résultat (Pure Global. Market Timelines 2026 — Pure Markets, classeur de planification fourni par l'entreprise, feuilles Vietnam/Japon/UE/États-Unis. Estimations de planification commerciale, non délais légaux.).
Pour le Japon, la catégorie d'examen et les délais indicatifs pertinents de la PMDA doivent être intégrés au plan, tandis que le temps de réponse du demandeur, les consultations et la préparation des preuves doivent être suivis séparément. Pour l'UE, l'évaluation par l'organisme notifié est également distincte de la préparation du dossier technique du fabricant. L'enquête de Team-NB rapporte des fourchettes de délais et des retours d'expérience sur les soumissions incomplètes, et non une date d'achèvement garantie pour un produit donné 10 26 31.
Articuler le budget autour des dépendances en matière de preuves
Les lignes non chiffrées du sous-total doivent orienter le prochain examen des preuves. Pour un dispositif dépourvu de preuves cliniques appropriées, un devis de représentation attractif laisse en suspens la question d'une étude ou d'une évaluation. Pour un dispositif disposant d'un dossier source complet, la réglementation du marché cible et son périmètre spécifique peuvent encore nécessiter une adaptation. Définir le livrable, le responsable et les critères d'acceptation avant de l'ajouter au budget. Telle est l'approche de planification éditoriale de Pure Global.
Distinguer les délais d'examen de l'approbation, la préparation et les réponses du demandeur, les essais et l'intégration commerciale. Les objectifs par catégorie d'examen au Japon et les fourchettes de planification d'une entreprise décrivent des intervalles différents. Un devis d'organisme notifié dans l'UE doit préciser les cycles d'évaluation et d'examen qu'il couvre. Un plan de reliance pour le Vietnam nécessite à la fois la décision d'admissibilité juridique et le dossier effectif. Consigner ce qui peut débuter dès maintenant et les travaux qui dépendent d'une décision de classification, d'éléments de preuve ou de l'autorité 10 13 26 (Pure Global. Market Timelines 2026 — Pure Markets, classeur de planification fourni par l'entreprise, feuilles Vietnam/Japon/UE/États-Unis. Estimations de planification commerciale, non délais légaux.).
Proposition d'un registre décisionnel en quatre étapes
Le flux de travail suivant constitue la recommandation éditoriale de Pure Global. Sa classification des dispositifs au sein de l'UE et sa comparaison des preuves cliniques concernent les dispositifs relevant du RDM ; un DIV nécessite une classification et une évaluation des performances distinctes au titre du RDIV 18.
- Définir le produit et l'allégation. Consigner la destination, l'utilisateur, la population, le contact anatomique, la composition, la durée et le mécanisme. Conserver la version examinée de l'étiquetage/notice d'utilisation. Une conclusion relative à la classe nécessite ces données d'entrée, et pas seulement le nom d'un matériau ou un code produit étranger 4 5.
- Identifier le cadre et la voie cibles. Consigner la règle et ses conditions, le demandeur responsable et la catégorie de preuves. Pour le Japon, distinguer la catégorie d'examen du type d'approbation ; pour le Vietnam, identifier le régime juridique actuel applicable et la voie de déclaration/d'enregistrement 9 10 13 16.
- Évaluer l'écart de preuves. Identifier le précédent pertinent, puis comparer son allégation, sa technologie et ses données justificatives avec le dispositif proposé. Traiter le statut au registre comme un renvoi vers le dossier, et non comme un substitut à l'évaluation technique ou clinique. Maintenir claire la source d'un argument d'équivalence 5 22.
- Consigner le calendrier et la base budgétaire. Distinguer les dates d'entrée en vigueur juridiques, les échéances relatives aux arriérés d'enregistrement, les orientations relatives à l'examen et les estimations commerciales. Pour les dispositifs concernés précédemment mis sur le marché dans l'UE, la date limite d'enregistrement du 28 novembre 2026 constitue une dépendance opérationnelle actuelle. Les redevances gouvernementales et les frais de représentation/dossier nécessitent chacun leur propre périmètre et leur propre période 6 7 8 Grille tarifaire des services commerciaux et réglementaires 2026–2027.
Le registre qui en résulte doit permettre d'identifier aisément toute question en suspens : quel fait pourrait modifier la classification ou la voie, quelles preuves sont nécessaires et à qui incombe la prochaine décision. Les équipes peuvent contacter Pure Global pour échanger sur cet examen et demander un devis adapté à leur périmètre. Les services de l'entreprise viennent en appui de l'évaluation ; l'autorité de réglementation ou le processus d'évaluation de la conformité applicable conserve son rôle décisionnel Plateforme réglementaire internationale pour les dispositifs médicaux et DIV et représentation dans le pays.
Méthodologie et limites
Les décomptes sans données cliniques et des génériques de la PMDA proviennent des classeurs conservés pour les exercices FY2017–FY2025. Les listes avec données cliniques ont été extraites le 6 novembre 2026 : pour les exercices FY2017–FY2020, les décomptes par type d'approbation dans les PDF concordent entre les jetons de texte isolés et l'extraction indépendante des cellules de tableau sur chaque page ; pour les classeurs des exercices FY2021–FY2025, le décompte a été effectué à partir de la colonne du type d'approbation. Les listes publiées peuvent inclure plusieurs noms commerciaux simultanés. Il s'agit d'articles approuvés répertoriés, distincts des demandes soumises, des technologies uniques et des probabilités de succès 1.
Les décomptes pour le Vietnam font référence à l'extrait des résultats publics conservé. Le statut actuel est rattaché à des cohortes par année de publication, avec des durées d'observation variables et le passage d'une classification par un tiers à une classification par le déclarant/déposant en 2022. Le statut ne comporte aucun motif de révocation ni demandeur. Les résultats de classification conservés constituent ici l'unité 2 13.
Les cinq expressions initiales de cohortes sont des recherches de dénominations insensibles à la casse, sans filtre d'exclusion postérieur à la requête. Leurs termes sont présentés ci-dessous. Un enregistrement peut correspondre à plusieurs expressions. Les distributions par classe décrivent dès lors ces résultats de requête, sans établir si une entrée a été légalement classée de manière correcte ou incorrecte.
wound_dressings_topical: băng vết thương|gạc vết thương|wound dressing|hydrocolloid|hydrogel|alginate|foam dressing|băng gạc|collagen dressing|silver dressing
orthopedic_implants_fixation: vít xương|nẹp xương|khớp nhân tạo|bone screw|bone plate|hip prosthesis|knee prosthesis|spinal cage|intramedullary nail
cardiovascular_stents_catheters: stent mạch vành|stent động mạch|coronary stent|guiding catheter|balloon catheter|ống thông tim|ống thông mạch
ivd_reagents_analyzers: bộ xét nghiệm ivd|chất chuẩn|chất kiểm chứng|máy phân tích huyết học|máy xét nghiệm miễn dịch|ivd|immunoassay|calibrator
diagnostic_ultrasound_imaging: máy siêu âm|đầu dò siêu âm|ultrasound system|máy chụp cắt lớp|ct scanner|mri system|máy x-quang
Les chiffres de la FDA font référence aux codes produits et à leurs champs administratifs, et non aux références commercialisées, aux volumes de demandes ou aux résultats cliniques. Vingt panels désignés couvrent 6,182 codes ; 902 n'ont aucun panel attribué dans l'export conservé. Le visuel affiche l'ensemble des 20 panels désignés et les 902 codes non attribués, avec les types de soumission résiduels explicités 19.
Les téléversements de certificats dans EUDAMED sont incomplets pendant la transition ; l'analyse globale de la délivrance et de l'expiration nécessite des jeux de données correspondants complets. Les mesures de Team-NB relatives aux certificats délivrés et aux réponses à l'enquête disposent de leurs propres populations. La table de correspondance conditionnelle des règles constitue une interprétation éditoriale des schémas de destination indiqués ; un produit réel nécessite sa propre évaluation 4 5 25 26.
Conclusion
L'unité pratique de la planification multi-marchés réside dans la destination du produit et les preuves, évaluées selon le cadre du pays de destination. Utiliser les approbations publiées et les résultats des registres pour identifier les précédents et les questions. Conserver la distinction entre un enregistrement répertorié, une voie administrative et les preuves étayant une nouvelle allégation.
Un dossier décisionnel utile identifie alors la règle applicable, les preuves restantes, le rôle local, l'échéance et le budget délimité. Les catégories de données cliniques du Japon, l'historique des publications/statuts du Vietnam et la comparaison des règles entre les États-Unis et l'UE apportent chacun une contribution distincte. Garder ces limites visibles donne à l'équipe une base vérifiable pour sa prochaine décision de soumission.
Références
- Agence japonaise des produits pharmaceutiques et des dispositifs médicaux (PMDA). Listes des dispositifs médicaux approuvés (FY2017–FY2025) : dispositifs médicaux améliorés avec et sans données cliniques, dispositifs médicaux génériques et dispositifs médicaux à usage unique remis à neuf, listes officielles d'approbation de la PMDA ; classeurs non cliniques conservés et listes de données cliniques consultés le 6 novembre 2026. — Listes des dispositifs médicaux approuvés (FY2017–FY2025) : dispositifs médicaux améliorés avec et sans données cliniques, dispositifs médicaux génériques et dispositifs médicaux à usage unique remis à neuf pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Ministère de la Santé du Vietnam (MoH) — Administration des infrastructures et des dispositifs médicaux (IMDA). Portail public des résultats de classification des dispositifs médicaux (Công khai phân loại trang thiết bị y tế, N = 179,902 dossiers de classification publiés), registre officiel des résultats (instantané vérifié en octobre 2026). — Portail public des résultats de classification des dispositifs médicaux (Công khai phân loại trang thiết bị y tế, N = 179,902 dossiers de classification publiés) vimda.moh.gov.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- U.S. Food and Drug Administration (FDA). Exemptions de 510(k) pour les dispositifs médicaux et exigences BPF (articles 510(l) et 510(m) du FD&C Act), règles d'exemption de notification préalable à la commercialisation pour les classes I et II. — Exemptions de 510(k) pour les dispositifs médicaux et exigences BPF (articles 510(l) et 510(m) du FD&C Act) fda.gov ↩ ↩
- Parlement européen et Conseil de l'Union européenne. Règlement (UE) 2017/745 du 5 avril 2017 relatif aux dispositifs médicaux (RDM UE), version consolidée au 9 juillet 2024 : articles 22, 51, 61 et annexe VIII (règles 1–22), Journal officiel de l'Union européenne. — Règlement (UE) 2017/745 du 5 avril 2017 relatif aux dispositifs médicaux (RDM UE), version consolidée au 9 juillet 2024 : articles 22, 51, 61 et annexe VIII (règles 1–22) eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Groupe de coordination des dispositifs médicaux (MDCG). MDCG 2021-24 Rev.1 : Guide relatif à la classification des dispositifs médicaux au titre du règlement (UE) 2017/745 (avril 2026), Commission européenne DG SANTE. — MDCG 2021-24 Rev.1 : Guide relatif à la classification des dispositifs médicaux au titre du règlement (UE) 2017/745 (avril 2026) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Parlement européen et Conseil de l'Union européenne. Règlement (UE) 2024/1860 du 13 juin 2024 modifiant les règlements (UE) 2017/745 et (UE) 2017/746 en ce qui concerne le déploiement progressif d'EUDAMED, la notification préalable au titre de l'article 10a et les dispositions transitoires, Journal officiel de l'Union européenne. — Règlement (UE) 2024/1860 du 13 juin 2024 modifiant les règlements (UE) 2017/745 et (UE) 2017/746 en ce qui concerne le déploiement progressif d'EUDAMED, la notification préalable au titre de l'article 10a et les dispositions transitoires eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Commission européenne. Calendrier de transition : enregistrement des dispositifs et des certificats au titre du règlement (UE) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf), Direction générale de la santé et de la sécurité alimentaire. — Calendrier de transition : enregistrement des dispositifs et des certificats au titre du règlement (UE) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩
- Commission européenne. Déploiement progressif d'EUDAMED : Questions et réponses (eudamed-qa_en.pdf, Rev. novembre 2025), Commission européenne DG SANTE. — Déploiement progressif d'EUDAMED : Questions et réponses (eudamed-qa_en.pdf, Rev. novembre 2025) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩
- Ministère de la Santé, du Travail et des Affaires sociales du Japon (MHLW) et PMDA. Notification PSEHB/MDED et PSEHB/PSD n° 1117-1 (17 novembre 2017) : documents relatifs aux résultats d'études cliniques, portail d'informations réglementaires en anglais de la PMDA. — Notification PSEHB/MDED et PSEHB/PSD n° 1117-1 (17 novembre 2017) : documents relatifs aux résultats d'études cliniques pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Agence japonaise des produits pharmaceutiques et des dispositifs médicaux (PMDA). À propos de l'évaluation des dispositifs médicaux, des catégories d'approbation Shonin et des délais indicatifs d'examen (承認について 大臣承認), catégories réglementaires d'examen et calendriers indicatifs pour les demandeurs. — À propos de l'évaluation des dispositifs médicaux, des catégories d'approbation Shonin et des délais indicatifs d'examen (承認について 大臣承認) pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Gouvernement du Japon (e-Gov). Loi sur la garantie de la qualité, de l'efficacité et de la sécurité des produits, y compris les produits pharmaceutiques et les dispositifs médicaux (PMD Act, loi n° 145 de 1960, articles 23-2-5, 23-2-17 et 23-2-23), texte de loi officiel japonais. — Loi sur la garantie de la qualité, de l'efficacité et de la sécurité des produits, y compris les produits pharmaceutiques et les dispositifs médicaux (PMD Act, loi n° 145 de 1960, articles 23-2-5, 23-2-17 et 23-2-23) laws.e-gov.go.jp ↩ ↩ ↩ ↩
- PMDA. Notification 1117-1, 17 novembre 2017 : approches spécifiées relatives aux données d'essais cliniques. — Notification 1117-1, 17 novembre 2017 : approches spécifiées relatives aux données d'essais cliniques pmda.go.jp ↩
- Gouvernement du Vietnam. Décret n° 98/2021/ND-CP relatif à la gestion des dispositifs médicaux (promulgué le 8 novembre 2021 ; en vigueur le 1 janvier 2022), cadre juridique national pour les déclarations de classe A/B, les autorisations de mise sur le marché de classe C/D et les responsabilités des déclarants. — Décret n° 98/2021/ND-CP relatif à la gestion des dispositifs médicaux (promulgué le 8 novembre 2021 ; en vigueur le 1 janvier 2022) vanban.chinhphu.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Gouvernement du Vietnam. Décret n° 07/2023/ND-CP modifiant et complétant un certain nombre d'articles du décret n° 98/2021/ND-CP relatif à la gestion des dispositifs médicaux (promulgué et entré en vigueur le 3 mars 2023), dispositions relatives aux audits de classification post-commercialisation et règles de reconnaissance des pays de référence. — Décret n° 07/2023/ND-CP modifiant et complétant un certain nombre d'articles du décret n° 98/2021/ND-CP relatif à la gestion des dispositifs médicaux (promulgué et entré en vigueur le 3 mars 2023) vanban.chinhphu.vn ↩ ↩ ↩
- Gouvernement du Vietnam. Décret n° 04/2025/ND-CP modifiant et complétant le décret n° 98/2021/ND-CP (consolidé sous le n° 08/VBHN-BYT, 6 mars 2026), dispositions juridiques consolidées relatives à la gestion des dispositifs médicaux. — Décret n° 04/2025/ND-CP modifiant et complétant le décret n° 98/2021/ND-CP (consolidé sous le n° 08/VBHN-BYT, 6 mars 2026) datafiles.chinhphu.vn ↩ ↩ ↩
- Ministère de la Santé du Vietnam (MoH). Circulaire n° 05/2022/TT-BYT précisant les modalités d'application du décret n° 98/2021/ND-CP (1 août 2022, consolidée sous le n° 12/2026/VBHN-TT-BYT, 10 juillet 2026), annexe I Règles de classification des dispositifs médicaux (16 règles non DIV et 7 règles DIV). — Circulaire n° 05/2022/TT-BYT précisant les modalités d'application du décret n° 98/2021/ND-CP (1 août 2022, consolidée sous le n° 12/2026/VBHN-TT-BYT, 10 juillet 2026) vbpl.vn ↩ ↩ ↩ ↩ ↩ ↩
- Ministère de la Santé du Vietnam (MoH). Circulaire n° 24/2026/TT-BYT modifiant et complétant l'article 8 de la circulaire n° 05/2022/TT-BYT (promulguée le 30 juin 2026 ; en vigueur le 1 juillet 2026), mise à jour ministérielle concernant les feuilles de route d'inspection des dispositifs médicaux. — Circulaire n° 24/2026/TT-BYT modifiant et complétant l'article 8 de la circulaire n° 05/2022/TT-BYT (promulguée le 30 juin 2026 ; en vigueur le 1 juillet 2026) vanban.chinhphu.vn ↩ ↩ ↩
- MDCG. 2020-16 Rev.5 : guide de classification des DIV. — 2020-16 Rev.5 : guide de classification des DIV health.ec.europa.eu ↩ ↩
- U.S. Food and Drug Administration (FDA). Base de données de classification des produits (7,084 codes produits répartis sur 20 panels désignés et dossiers non assignés), extraction de la classification des produits du CDRH/CBER (instantané vérifié le 24 août 2026). — Base de données de classification des produits (7,084 codes produits répartis sur 20 panels désignés et dossiers non assignés) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- U.S. Food and Drug Administration (FDA) et Office of the Federal Register (eCFR). 21 CFR Part 878 — Dispositifs de chirurgie générale et plastique (sections 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 et 878.4780), classification légale et limites des exemptions de 510(k). — 21 CFR Part 878 — Dispositifs de chirurgie générale et plastique (sections 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 et 878.4780) ecfr.gov ↩ ↩ ↩ ↩ ↩
- FDA. Exportation de la classification des codes produits et définitions des Submission Type ID. — Exportation de la classification des codes produits et définitions des Submission Type ID fda.gov ↩
- Groupe de coordination des dispositifs médicaux (MDCG). MDCG2020-6 : Preuves cliniques nécessaires pour les dispositifs médicaux précédemment marqués CE, Commission européenne DG SANTE. — MDCG2020-6 : Preuves cliniques nécessaires pour les dispositifs médicaux précédemment marqués CE health.ec.europa.eu ↩ ↩ ↩
- UE. Règlement 722/2012, article 1 : champ d'application relatif à l'origine animale/TSE. — Règlement 722/2012, article 1 : champ d'application relatif à l'origine animale/TSE eur-lex.europa.eu ↩
- MDCG. 2023-7 : exemptions d'investigations cliniques au titre de l'article 61 du RDM. — 2023-7 : exemptions d'investigations cliniques au titre de l'article 61 du RDM health.ec.europa.eu ↩
- Commission européenne. Portail de recherche public EUDAMED — Module Certificats (N = 3,937 certificats enregistrés sur 49 SRN d'organismes notifiés), instantané vérifié du 25 juillet 2026. — Portail de recherche public EUDAMED — Module Certificats (N = 3,937 certificats enregistrés sur 49 SRN d'organismes notifiés) ec.europa.eu ↩ ↩ ↩
- Association européenne des organismes notifiés pour les dispositifs médicaux (Team-NB). Enquête Team-NB sur les dispositifs médicaux 2025 (publiée en mai 2026), enquête auprès de 41 organismes notifiés membres couvrant 13,953 certificats MDR délivrés et les tranches de complétude de la documentation technique. — Enquête Team-NB sur les dispositifs médicaux 2025 (publiée en mai 2026) team-nb.org ↩ ↩ ↩ ↩ ↩
- Ministère des Finances du Vietnam (MoF). Circulaire n° 59/2023/TT-BTC (Frais d'évaluation des dispositifs médicaux), redevances réglementaires pour les notifications de classe A/B et les autorisations de mise sur le marché de classe C/D. — Circulaire n° 59/2023/TT-BTC (Frais d'évaluation des dispositifs médicaux) vanban.chinhphu.vn ↩ ↩
- U.S. Food and Drug Administration (FDA). Medical Device User Fee Amendments (MDUFA V) : taux des redevances d'utilisation pour l'exercice fiscal 2027, barème réglementaire des redevances d'utilisation en vigueur du 1 octobre 2026 au 30 septembre 2027 (13,785 $ pour l'enregistrement d'établissement ; 28,653 $ pour une 510(k) standard ; 7,163 $ pour une 510(k) petite entreprise). — Medical Device User Fee Amendments (MDUFA V) : taux des redevances d'utilisation pour l'exercice fiscal 2027 fda.gov ↩ ↩ ↩
- U.S. FDA. Redevances d'utilisation relatives aux dispositifs médicaux réduites ou exonérées : programme de détermination des petites entreprises, exercice fiscal 2027. — Redevances d'utilisation relatives aux dispositifs médicaux réduites ou exonérées : programme de détermination des petites entreprises fda.gov ↩
- Ministère des Finances du Vietnam. Circulaire 64/2025/TT-BTC : réductions temporaires de frais, 30 juin 2025. — Circulaire 64/2025/TT-BTC : réductions temporaires de frais vanban.chinhphu.vn ↩
- Association européenne des organismes notifiés pour les dispositifs médicaux (Team-NB). Guide de bonnes pratiques pour la soumission de la documentation technique au titre des annexes II et III du règlement (UE) 2017/745 relatif aux dispositifs médicaux, version 4 (adoptée le 21 avril 2026), document de position établissant les critères de pré-évaluation des organismes notifiés. — Guide de bonnes pratiques pour la soumission de la documentation technique au titre des annexes II et III du règlement (UE) 2017/745 relatif aux dispositifs médicaux, version 4 (adoptée le 21 avril 2026) team-nb.org ↩
 Marché · 15 oct. 2026FDA Enregistrement des dispositifs médicaux aux États-UnisMarché · 15 oct. 2026Classification et réglementation des dispositifs médicaux dans l'UE (MDR/IVDR)Marché · 15 oct. 2026PMDA Enregistrement et approbation des dispositifs médicaux au JaponÉtude de cas · 11 août 2026Combleurs cutanés de classe III selon le RDMÉtude de cas · 11 août 2026Groupement UDI-DI de base pour le contrasteMise à jour réglementaire · 6 nov. 2026Preuves cliniques des DMDIV orphelinsMise à jour réglementaire · 1 nov. 2026Transition du téléversement des SSCP/SSP sur EUDAMEDMise à jour réglementaire · 17 oct. 2026FDA : exemptions 510(k) en toxicologieMise à jour réglementaire · 11 oct. 2026Première sélection JCA de dispositifs médicaux de l'UEVidéo · 16 oct. 2026FDA : statut de petite entreprise
Contrôle des modifications de DM : plan 5 marchés en 2026
Classer les modifications de DM sur 5 marchés, identifier les conditions locales de libération et séparer les frais annuels de représentation des taxes d'État.
Sélection de la voie FDA 510(k) : preuves, délais et coûts en 2026
Un guide fondé sur des données pour les décisions relatives aux 510(k) traditionnels, spéciaux, abrégés et par un tiers, avec des limites claires quant à ce que les délais historiques d'autorisation peuvent prédire.
Documentation MDR Team-NB : contrôle de complétude (2026)
Interprétez correctement l'enquête de Team-NB auprès des organismes notifiés sur la complétude des dossiers et transformez le guide de documentation technique MDR en une vérification au périmètre défini des preuves et du dossier à soumettre.
Parlons,
N'importe où vous êtes.
Que vous cherchiez plus d'information ou que vous soyez prêt à travailler en partenariat avec nous, nous sommes là pour vous guider à chaque étape du processus réglementaire.
Contactez-nous