Klassifizierung und klinische Evidenz in vier Märkten 2026
Bewerten Sie Produktklassifizierung und Pfade für klinische Daten in Japan, Vietnam, den USA und der EU mit datierten Registrierungs- und Kostennachweisen.
TL;DR
Eine nationale Risikoklasse oder eine bestehende Zulassung ist eine Eingangsgröße für die Bewertung im nächsten Markt und keine übertragbare Zulassung. Die entscheidenden Fragen sind die Zweckbestimmung, die anwendbare Regel, die Evidenzlücke, der lokale Antragsteller und der administrative Weg.
Japans veröffentlichte Listen verbesserter Medizinprodukte für FY2017–FY2025 enthalten 2,051 Datensätze ohne beigefügte klinische Studienergebnisse und 442 mit klinischen Daten. Hierbei handelt es sich um Einträge in Zulassungslisten, einschließlich Neuzulassungen und Teiländerungen, und nicht um eine Wahrscheinlichkeit, dass für ein geplantes Produkt eine klinische Prüfung vermieden werden kann 1.
Der vorliegende vietnamesische Klassifizierungsauszug enthält 179,902 Ergebnisse, von denen 10.28% als widerrufen gekennzeichnet sind. Sein Statusfeld enthält weder Grund noch Antragsteller, sodass ein konkreter Vorwurf einer Unterklassifizierung die tatsächliche Entscheidung und die zugehörigen Unterlagen erfordert. Befreiungen für US-Produktcodes erfordern gleichermaßen eine Prüfung ihrer Bedingungen; die Klassifizierung nach EU-MDR hängt von der Zweckbestimmung und den anwendbaren Regeln des Anhangs VIII ab 2 3 4 5.
Für aktuelle EU-Abläufe unterscheiden Sie die verpflichtende Modulnutzung von den Backlog-Fristen: 28. Mai 2026; 28. November 2026 für die betreffenden früher in Verkehr gebrachten Produkte; und 28. Mai 2027 für bereits bestehende Zertifikate. Führen Sie Behördengebühren, Vertretungskosten und Kosten für die Nachweiserstellung in separaten Budgetposten auf 6 7 8.
Nicht-klinische Premarket-Zulassungswege der japanischen PMDA: Wann sich ein verbessertes Medizinprodukt für eine Zulassung ohne klinische Daten qualifiziert
Die Begutachtungskategorie, die Risikoklasse und die Zulassungsart in Japan beantworten jeweils unterschiedliche Fragestellungen. Eine ausländische Zulassung kann dabei helfen, relevante Nachweise zu identifizieren, während die vorgeschlagene Zweckbestimmung und technologische Unterschiede bestimmen, welche Fragen im Rahmen der japanischen Bewertung geklärt werden müssen. Die PMDA veröffentlicht Zulassungen für verbesserte Produkte sowohl mit als auch ohne beigefügte klinische Studienergebnisse; der nachfolgende Vergleich macht beide Kategorien sichtbar 1 9 10.
Gesetzliche Architektur und der Geltungsbereich der Kriterien für klinische Daten
Das japanische PMD-Gesetz unterscheidet drei gesetzliche Überwachungskategorien über vier Risikoklassen hinweg: Allgemeine Medizinprodukte (General Medical Devices) entsprechen der Klasse I; kontrollierte Medizinprodukte (Controlled Medical Devices) der Klasse II; und speziell kontrollierte Medizinprodukte (Specially Controlled Medical Devices) umfassen die Klassen III und IV. Klasse IV stellt die höhere Risikostufe innerhalb dieser letztgenannten Kategorie dar. Die Marktzugangsbewertung erfordert die Benennung des Produkts, die anwendbaren Zertifizierungsstandards und die Zulassungskategorie und nicht die Risikoklasse allein 11:
Inverkehrbringungsanzeige (Todokede, Klasse I): Allgemeine Medizinprodukte durchlaufen keine technische Prüfung. Ein lizenzierter Marketing Authorization Holder (MAH) reicht die Anzeige gemäß den Artikeln 23-2-12–13 ein. Die ausländische Sonderzulassung nach Artikel 23-2-17 und ihr DMAH-Mechanismus stellen einen separaten Weg dar 11.
Drittparteien-Zertifizierung durch eine Registered Certification Body (Ninsho, PMD-Gesetz Artikel 23-2-23): Die Zertifizierung kann festgelegte Produkte der Klasse II und qualifizierte festgelegte Produkte der Klasse III abdecken, die die anwendbaren ministeriellen Zertifizierungsstandards erfüllen. Private Registered Certification Bodies (RCBs) bewerten qualifizierte Produkte; ein bestehender JIS begründet für sich allein keine Zertifizierungsfähigkeit. Weicht ein Produkt vom Anwendungsbereich oder den technischen Parametern eines anwendbaren Zertifizierungsstandards ab, ist es von einer Drittparteien-Ninsho ausgeschlossen und muss bei der PMDA zur Marktzulassung durch den Minister (Shonin) gemäß PMD-Gesetz Artikel 23-2-5 eingereicht werden 11.
Ministerzulassung der PMDA (Shonin, PMD-Gesetz Artikel 23-2-5): Produkte, die einer direkten behördlichen Begutachtung durch die PMDA unterliegen, werden in vier Premarket-Begutachtungskategorien unterteilt, wobei die Kategorien von der PMDA und in der Bekanntmachung zum Geltungsbereich klinischer Daten erläutert werden 9 10:
- Schiene A — Neue Medizinprodukte (Shin Iryokiki): Produkte mit einer eindeutig neuartigen Struktur, einem neuartigen Funktionsprinzip, einer neuartigen Indikation oder einer neuartigen klinischen Leistung ohne Präzedenzfall in Japan. Diese Einreichungen erfordern typischerweise Daten aus prospektiven klinischen Prüfungen, wobei die Relevanz ausländischer Nachweise bezogen auf das Produkt und die Population bewertet wird 9 10.
- Schiene B — Verbesserte Medizinprodukte mit klinischen Daten (Kaizen Iryokiki [Rinsho Ari]): Produkte, die die klinische Leistung, die Zweckbestimmung oder die anatomische Anwendungsstelle eines bestehenden Produkts in einer Weise verändern, die nicht allein durch Prüfstandtests oder Tiermodelle vollständig belegt werden kann, was eine klinische Bewertung am Menschen erforderlich macht 9 10.
- Schiene C — Verbesserte Medizinprodukte ohne klinische Daten (Kaizen Iryokiki [Rinsho Nashi]): Produkte, die sich im technischen Design, in den Materialien, der Geometrie, den Software-Algorithmen oder dem Arbeitsablauf von etablierten Vergleichsprodukten unterscheiden, deren Unterschiede in der klinischen Sicherheit und Leistung jedoch durch nicht-klinische Prüfungen (wie mechanische Ermüdung, Biokompatibilität nach ISO 10993, elektrische und Softwaresicherheit nach IEC 60601/62304, vorklinische Leistungsfähigkeit am Tier oder analytische Übereinstimmung) innerhalb der anwendbaren Begutachtungskategorie und der allgemeinen Kriterien zum Geltungsbereich klinischer Daten umfassend nachgewiesen werden können 10 9.
- Schiene D — Generische Medizinprodukte (Kohatsu Iryokiki): Direkt äquivalente Produkte (Jisshitsu-teki ni Doto), die in Zweckbestimmung, strukturellem Design, Materialien und Spezifikationen mit einem bereits in Japan zugelassenen Vergleichsprodukt übereinstimmen und anhand der anwendbaren Äquivalenzkriterien bewertet werden 1 9.
Die Bekanntmachung 1117-1 vom 17. November 2017 befasst sich mit festgelegten Pre-/Post-Market-Ansätzen zur Vermeidung neuer klinischer Prüfungen und verweist auf die Bekanntmachung zum Geltungsbereich klinischer Daten vom 4. August 2008, 0804001. Lesen Sie sie innerhalb dieses Rahmens zusammen mit den Erläuterungen der PMDA zu den Begutachtungskategorien und den allgemeinen Kriterien für klinische Daten. Sie ist von der Existenz der Begutachtungskategorie für verbesserte Produkte ohne klinische Daten zu unterscheiden 9 10 12.
Der Nenner der Zulassungslisten, wobei klinische und nicht-klinische Kategorien sichtbar bleiben
Die herangezogenen Neunjahres-Arbeitsmappen führen 2,051 Datensätze für verbesserte Produkte ohne klinische Daten und 6,777 Datensätze für generische Produkte auf. Innerhalb der Erstgenannten entfallen 1,383 auf Neuzulassungen und 668 auf Teiländerungen. Die generische Kategorie enthält 2,428 Neuzulassungen und 4,349 Teiländerungen. Diese Unterscheidung ist nützlich: Würde jede Teiländerung als neuer Markteintritt gewertet, würde dies die beantwortete Fragestellung wesentlich verändern 1.
Zum Vergleich wurden die offiziellen Listen für verbesserte Produkte mit klinischen Daten separat abgerufen und ausgezählt. Ihre Neunjahresgesamtzahl beträgt 442 aufgeführte Einträge: 308 Neuzulassungen und 134 Teiländerungen. Die Tabelle zeigt die jährlichen Zahlen für beide verbesserten Kategorien. 1.
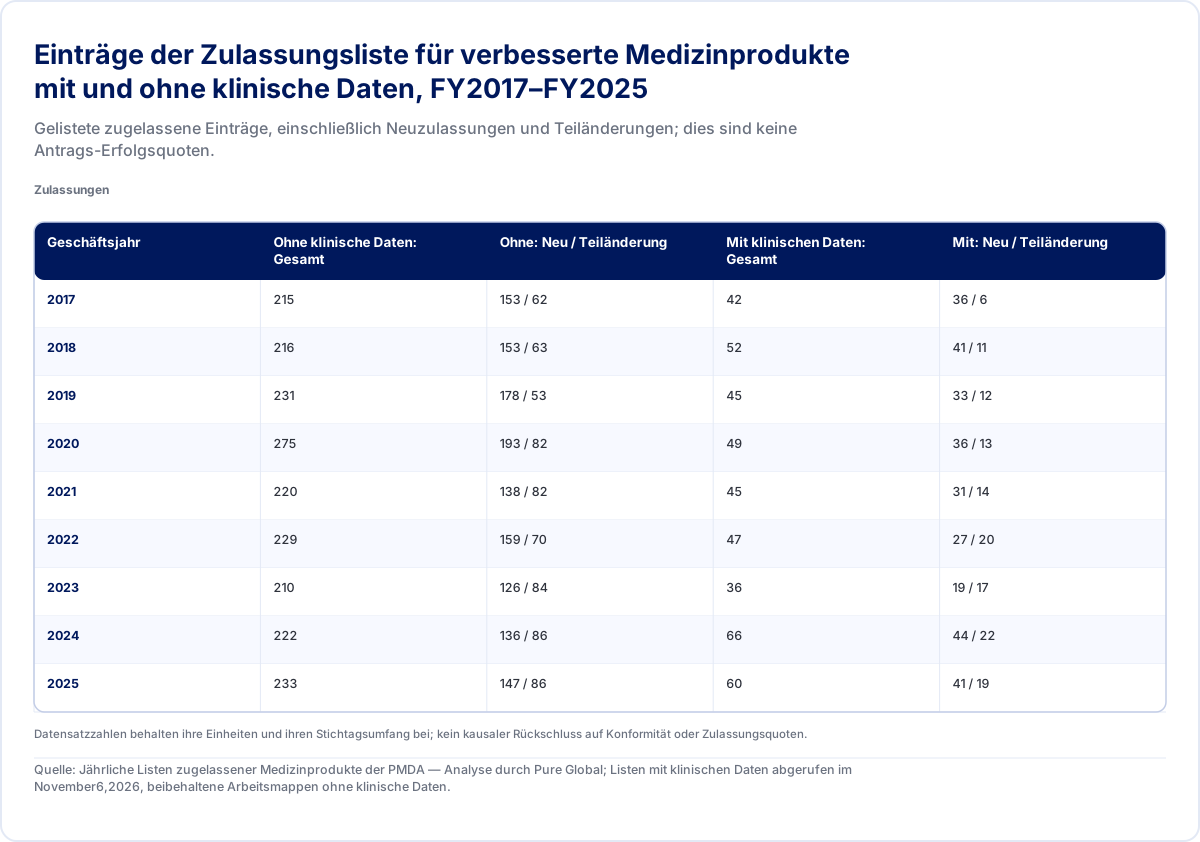
| Geschäftsjahr | Ohne klinische Daten: Gesamt | Ohne: Neu / Teiländerung | Mit klinischen Daten: Gesamt | Mit: Neu / Teiländerung |
|---|---|---|---|---|
| 2017 | 215 | 153 / 62 | 42 | 36 / 6 |
| 2018 | 216 | 153 / 63 | 52 | 41 / 11 |
| 2019 | 231 | 178 / 53 | 45 | 33 / 12 |
| 2020 | 275 | 193 / 82 | 49 | 36 / 13 |
| 2021 | 220 | 138 / 82 | 45 | 31 / 14 |
| 2022 | 229 | 159 / 70 | 47 | 27 / 20 |
| 2023 | 210 | 126 / 84 | 36 | 19 / 17 |
| 2024 | 222 | 136 / 86 | 66 | 44 / 22 |
| 2025 | 233 | 147 / 86 | 60 | 41 / 19 |
Datensatzzahlen behalten ihre Einheiten und ihren Stichtagsumfang bei; kein kausaler Rückschluss auf Konformität oder Zulassungsquoten.
Quelle: Jährliche Listen zugelassener Medizinprodukte der PMDA — Analyse durch Pure Global; Listen mit klinischen Daten abgerufen im November6,2026, beibehaltene Arbeitsmappen ohne klinische Daten.
Diese Listen beschreiben zugelassene Produkte unter ihren veröffentlichten Kategorien. Sie schließen den Nenner der abgelehnten, zurückgezogenen oder anderweitig nicht zugelassenen Anträge aus und können mehrere gemeinsam zugelassene Handelsnamen enthalten. Ein Verhältnis zwischen den Kategorien misst daher die erfasste Zulassungsaktivität. Ein Antragsteller mit abweichender Technologie, abweichender Zweckbestimmung oder ungelösten Leistungsfragen benötigt eine produktspezifische Bewertung der Nachweise.
Eine Produktneuzulassung in dieser Tabelle ist zudem von der Kategorie „Neues Medizinprodukt“ zu unterscheiden. Bei Ersterem handelt es sich um eine Zulassungsart innerhalb einer Begutachtungskategorie; bei Letzterem um eine japanische Begutachtungskategorie. Diese Unterscheidung hilft einem Regulatory-Affairs-Team zu vermeiden, den beträchtlichen Anteil an Neuzulassungen verbesserter Produkte als Beleg dafür zu werten, dass eine völlig neuartige klinische Auslobung keinerlei klinischer Nachweise bedürfe 1 9 10.
Der Neunjahresvergleich verzeichnet 83 Beobachtungen von Überschneidungen bezüglich Geschäftsjahr/Zulassungsnummer zwischen den Listen für generische Produkte und den Listen für verbesserte Produkte ohne klinische Daten. Eine Nummer kann über Jahre hinweg wiederkehren, sodass 83 keine Zählung unterschiedlicher Lizenzen darstellt. Im Geschäftsjahr 2025 weisen die 449 Zeilen für Neuzulassungen über diese beiden Listen hinweg keine doppelten Zulassungsnummern auf. Diese Beobachtungen betreffen die herangezogenen Listen und ihre Zulassungsarten. Die Gründe für jede geteilte Lizenznummer würden eine Prüfung der entsprechenden Änderungen erfordern, anstatt allein aus der Überschneidung eine kausale Erklärung abzuleiten 1.
Für einen geplanten Antrag in Japan besteht der zweckmäßige nächste Schritt darin, den beabsichtigten Unterschied zum relevanten zugelassenen Produkt sowie die Nachweise zu identifizieren, die diesen Unterschied klären. Mechanische Leistung, Materialsicherheit, Softwareverhalten und klinische Leistung sind jeweils unterschiedliche Fragestellungen. Ein günstiges Ergebnis in einem Bereich lässt die übrigen relevanten Fragen weiterhin unter dem anwendbaren Regelwerk bewerten. Die veröffentlichten Listen helfen dabei, Präzedenzfälle zu finden; die Bekanntmachung und die Begutachtungsleitlinien definieren die Bewertung der Nachweise 9 10.
Was die Kategorieliste für das Geschäftsjahr 2025 ergänzt
Die herangezogene Arbeitsmappe für verbesserte Produkte ohne klinische Daten enthält 233 Zulassungen für das Geschäftsjahr 2025, aufgeteilt in 147 Neuzulassungen und 86 Teiländerungen. Ihre benannten Kategorien für generische Produkte zeigen die Bandbreite der technischen Änderungen, die innerhalb dieser Kategorie begutachtet wurden. Das Diagramm gibt diese aufgeführten Fallzahlen nach Kategorien wieder 1.
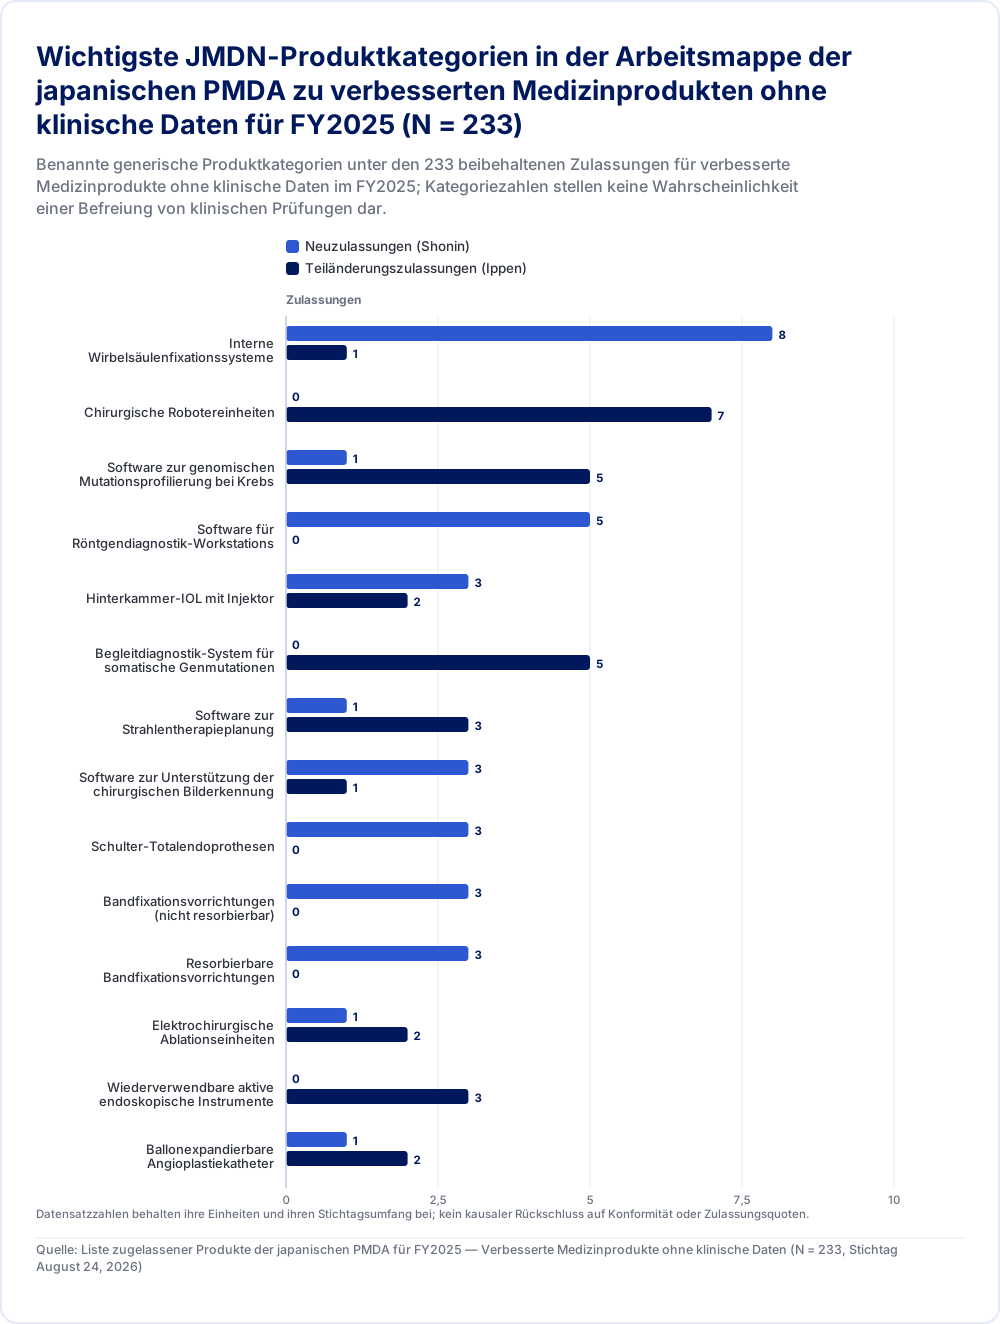
| Neuzulassungen (Shonin) | Teiländerungszulassungen (Ippen) | |
|---|---|---|
| Interne Wirbelsäulenfixationssysteme | 8 | 1 |
| Chirurgische Robotereinheiten | 0 | 7 |
| Software zur genomischen Mutationsprofilierung bei Krebs | 1 | 5 |
| Software für Röntgendiagnostik-Workstations | 5 | 0 |
| Hinterkammer-IOL mit Injektor | 3 | 2 |
| Begleitdiagnostik-System für somatische Genmutationen | 0 | 5 |
| Software zur Strahlentherapieplanung | 1 | 3 |
| Software zur Unterstützung der chirurgischen Bilderkennung | 3 | 1 |
| Schulter-Totalendoprothesen | 3 | 0 |
| Bandfixationsvorrichtungen (nicht resorbierbar) | 3 | 0 |
| Resorbierbare Bandfixationsvorrichtungen | 3 | 0 |
| Elektrochirurgische Ablationseinheiten | 1 | 2 |
| Wiederverwendbare aktive endoskopische Instrumente | 0 | 3 |
| Ballonexpandierbare Angioplastiekatheter | 1 | 2 |
Datensatzzahlen behalten ihre Einheiten und ihren Stichtagsumfang bei; kein kausaler Rückschluss auf Konformität oder Zulassungsquoten.
Quelle: Liste zugelassener Produkte der japanischen PMDA für FY2025 — Verbesserte Medizinprodukte ohne klinische Daten (N = 233, Stichtag August 24, 2026)
Die gesonderten Nachweise für wiederaufbereitete Einweg-Medizinprodukte erfordern eine ebenso eingegrenzte Beschreibung. In den vier beibehaltenen Arbeitsmappen erscheinen sechzehn Einträge mit drei Teiländerungen im FY2025. Der offizielle Index deckt FY2019–FY2026 ab und führt FY2024/FY2026 ausdrücklich so auf, dass keine zugelassenen Produkte vorliegen. Die Aussage über diese sechzehn beibehaltenen Einträge belegt nicht jede Zulassung wiederaufbereiteter Produkte über alle veröffentlichten Jahre hinweg. Prüfzeiträume in einer einzelnen Liste sind Beobachtungen für diese Einträge und unterscheiden sich von einer garantierten Bearbeitungsdauer für einen künftigen Antrag 1.
Ein Medizinprodukteteam kann die generische Bezeichnung, die Zulassungsart, das Unternehmen und das Jahr aus der Liste heranziehen, um einen relevanten Präzedenzfall zu ermitteln. Es sollte anschließend die Zweckbestimmung und Änderungen im eigentlichen Nachweispaket vergleichen. Das Fehlen einer übereinstimmenden generischen Bezeichnung in dieser ausgewählten Liste kann auch die Grenzen der gewählten Prüfungskategorie widerspiegeln; die ministeriellen Zulassungslisten sind von den Melde- und Zertifizierungswegen getrennt 10 11.
Vietnam IMDA-Klassifizierungsaudits: Regulatorische Mechanismen und Kohortenevidenz
In Vietnam stellt die Risikoklassifizierung nach den Kriterien der ASEAN Medical Device Directive (AMDD) eine Determinante für den anwendbaren Deklarations- oder Registrierungsweg dar 2 13 14 15.
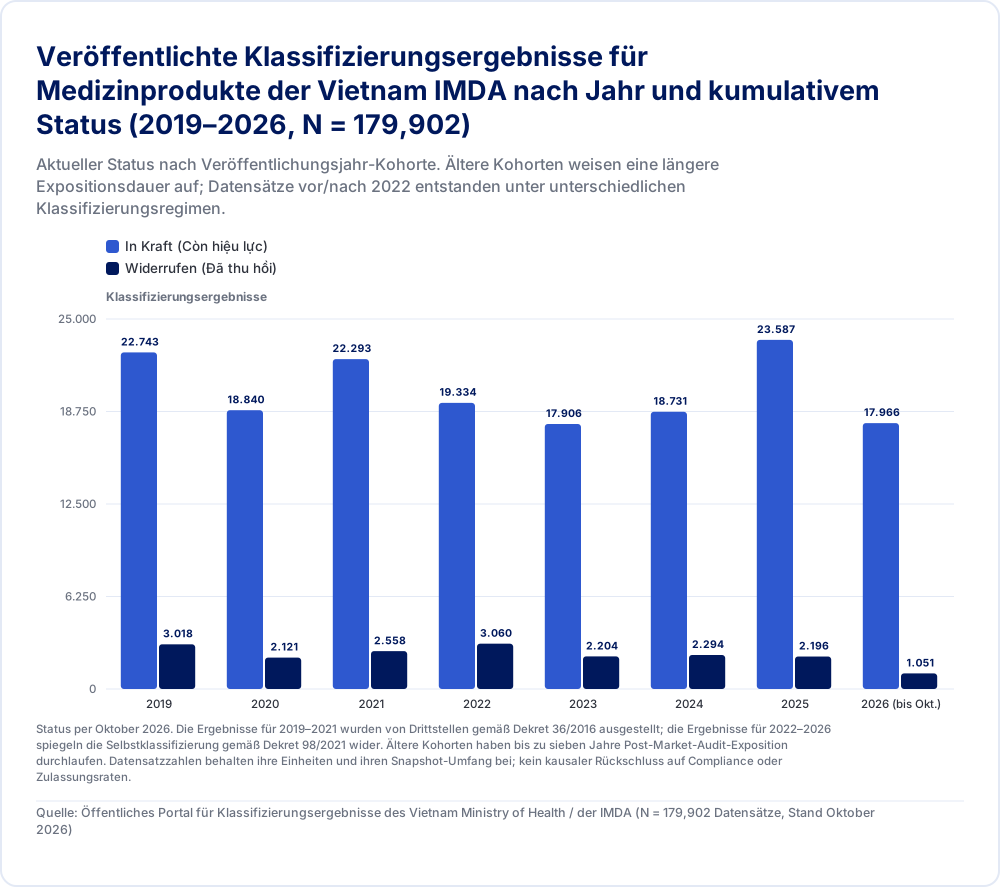
| In Kraft (Còn hiệu lực) | Widerrufen (Đã thu hồi) | |
|---|---|---|
| 2019 | 22.743 | 3.018 |
| 2020 | 18.840 | 2.121 |
| 2021 | 22.293 | 2.558 |
| 2022 | 19.334 | 3.060 |
| 2023 | 17.906 | 2.204 |
| 2024 | 18.731 | 2.294 |
| 2025 | 23.587 | 2.196 |
| 2026 (bis Okt.) | 17.966 | 1.051 |
Status per Oktober 2026. Die Ergebnisse für 2019–2021 wurden von Drittstellen gemäß Dekret 36/2016 ausgestellt; die Ergebnisse für 2022–2026 spiegeln die Selbstklassifizierung gemäß Dekret 98/2021 wider. Ältere Kohorten haben bis zu sieben Jahre Post-Market-Audit-Exposition durchlaufen. Datensatzzahlen behalten ihre Einheiten und ihren Snapshot-Umfang bei; kein kausaler Rückschluss auf Compliance oder Zulassungsraten.
Quelle: Öffentliches Portal für Klassifizierungsergebnisse des Vietnam Ministry of Health / der IMDA (N = 179,902 Datensätze, Stand Oktober 2026)
Gesetzlicher Rahmen nach Dekret 98/2021/ND-CP und Zirkular 05/2022/TT-BYT
Das Regulierungssystem für Medizinprodukte in Vietnam basiert auf dem Dekret Nr. 98/2021/ND-CP (in Kraft getreten am 1. Januar 2022) 13, in der geänderten Fassung durch Dekret Nr. 07/2023/ND-CP (in Kraft getreten am 3. März 2023) 14, Dekret Nr. 96/2023/ND-CP und Dekret Nr. 04/2025/ND-CP (in Kraft getreten am 1. Januar 2025, konsolidiert als 08/VBHN-BYT am 6. März 2026) 15. Technische Klassifizierungsregeln sind im Zirkular Nr. 05/2022/TT-BYT 16 festgelegt, geändert durch Zirkular Nr. 24/2026/TT-BYT (erlassen am 30. Juni 2026, in Kraft getreten am 1. Juli 2026, konsolidiert als 12/2026/VBHN-TT-BYT am 10. Juli 2026) 17. Das Zirkular 24/2026/TT-BYT aktualisierte den Inspektionsfahrplan in Artikel 8, ließ jedoch die Klassifizierungsregeln in Anhang I mit Stand vom 1. Juli 2026 vollständig unverändert 16 17.
Die operative Funktionsweise dieses Rahmens begründet unterschiedliche Wege nach Risikostufe 13 14 15 16:
Klassifizierung und Pflichten des Registrierenden: Gemäß Dekret 98/2021/ND-CP Artikel 5(6) müssen Medizinprodukte durch die anmeldende oder registrierende Einrichtung selbst in Klasse A (geringes Risiko), Klasse B (geringes bis mäßiges Risiko), Klasse C (mäßiges bis hohes Risiko) oder Klasse D (hohes Risiko) eingestuft werden. Gemäß Artikel 25(1) gehören zu den Einheiten, die als Inhaber der Marktzulassung (CSDKLH) auftreten können, vietnamesische Unternehmen, Genossenschaften und Haushaltsbetriebe, die Eigentümer des Produkts sind; solche vietnamesischen Einrichtungen, die vom Eigentümer bevollmächtigt wurden; sowie die qualifizierte ansässige Repräsentanz eines ausländischen Händlers, der Eigentümer ist oder vom Eigentümer bevollmächtigt wurde. Wenden Sie die Eigentums-/Bevollmächtigungs- und Garantievereinbarungen von Artikel 25 auf den tatsächlichen Antragsteller an 13.
Deklarationen der Klassen A und B (PCBA/PCBB): Die lokale anmeldende Einrichtung reicht das entsprechende Dossier über das maßgebliche Verfahren bei der Provinzbehörde ein. Produktdeklarationen und Deklarationen zur Handelsberechtigung von Einrichtungen sind unterschiedliche Verfahren und Einheiten. Planen Sie das tatsächliche Dossier, die verantwortliche Einrichtung und die Veröffentlichungsanforderungen gemäß dem aktuellen Dekret 13.
Registrierung der Klassen C/D: Prüfen Sie den tatsächlichen Weg und das Dossier. Artikel 29(2)(a) legt die maßgebliche Referenzberechtigung unter Verwendung eines CFS oder einer Marktzulassung der genannten Behörden fest; Artikel 30 behandelt das Dossier. Verifizieren Sie das genaue Produkt, den Dokumentenaussteller und die Bedingungen, anstatt die Berechtigung aus einer Marke oder einer generischen ausländischen Zulassung abzuleiten 13.
Widerrufsgrund und Verbleib der Produkte: Artikel 6(1) unterscheidet eine fehlerhafte Klassifizierung, die die Risikostufe herabsetzt, von einem gefälschten Klassifizierungsergebnis. Das Ministerium spricht den Widerruf aus und entfernt das Ergebnis aus dem Portal; abhängige Verkehrsfähigkeitsnummern werden auf einen Widerruf hin überprüft. Artikel 7 unterscheidet sodann zwischen anhängigen Anträgen, nicht verzollten Importen, verzollten, aber noch nicht verkauften Einheiten und bereits an Gesundheitseinrichtungen verkauften Einheiten. Zu den anwendbaren Maßnahmen gehören die Aussetzung des Antrags- oder Zollverfahrens, die Einstellung des Inverkehrbringens und der Rückruf unverkaufter Einheiten. Bei bereits verkauften Einheiten muss der Inhaber der ausstellenden Behörde die Mengen melden und die Einrichtungen schriftlich benachrichtigen. Artikel 7(4)(b) gestattet die fortgesetzte Nutzung in Einrichtungen speziell für fehlerhaft risikoklassifizierte Produkte ohne potenziellen Schaden für die Patientengesundheit, wobei der Inhaber verpflichtet ist, nach Erhalt einer neuen Verkehrsfähigkeitsnummer das Dossier für die Verkehrsfähigkeit in den Einrichtungen zu vervollständigen. Gemäß 7(4)(c) ist die Verwendung potenziell schädlicher, falsch klassifizierter Produkte einzustellen, und der Inhaber muss die Folgen für den Betrieb der Einrichtung beheben. Ein unbekannter Widerrufsgrund oder ein gefälschtes Ergebnis begründet keine automatische Ausnahme für eine fortgesetzte Nutzung 13.
Empirisches Audit von 179,902 veröffentlichten Klassifizierungsergebnissen (2019–2026)
Der erfasste öffentliche Auszug der Klassifizierungsergebnisse auf dem IMDA-Portal (vimda.moh.gov.vn, Snapshot vom Oktober 2026) umfasst 179,902 veröffentlichte Datensätze. Die Normalisierung der vietnamesischen Klassifizierungszeichenfolgen ergibt folgende Basisverteilung 2:
Klasse B: 78,198 Ergebnisse (43.47%)
Klasse A: 50,468 Ergebnisse (28.05%)
Klasse C: 36,647 Ergebnisse (20.37%)
Klasse D: 14,571 Ergebnisse (8.10%)
Nicht zugeordnete oder mehrteilige Einträge: 18 Ergebnisse (0.01%)
Ergebnisse der Klassen A und B machen 71.52% aller veröffentlichten Klassifizierungen aus (128,666 Datensätze) 2.
Über die gesamte Datenbank hinweg sind 161,400 Ergebnisse (89.72%) als in Kraft (Còn hiệu lực) aufgeführt, während 18,502 Ergebnisse (10.28%) als widerrufen (Đã thu hồi) gelistet sind 2. Direkte PDF-Links zu behördlichen Bescheiden sind bei 17,105 der widerrufenen Datensätze (92.45%) hinterlegt 2. Entscheidend ist, dass eine Untersuchung der Widerrufsraten über alle Risikostufen hinweg eine nahezu gleichmäßige Verteilung über alle vier Klassen offenbart 2:
Klasse B: 8,781 Widerrufe von 78,198 Ergebnissen (11.23%)
Klasse D: 1,613 Widerrufe von 14,571 Ergebnissen (11.07%)
Klasse A: 4,814 Widerrufe von 50,468 Ergebnissen (9.54%)
Klasse C: 3,282 Widerrufe von 36,647 Ergebnissen (8.96%)
Nicht zugeordnet / Mehrklassig: 12 Widerrufe von 18 Ergebnissen (66.67%)
Zusammen entfallen auf Klasse A und Klasse B 73.48% aller Widerrufe (13,595 von 18,502), ein Anteil, der ihren Anteil von 71.52% an den Gesamteinreichungen direkt widerspiegelt 2.
Datensätze, die zwischen 2019 und 2021 veröffentlicht wurden (71,573 Ergebnisse bzw. 39.78% des Registers), wurden von Zertifizierungsstellen Dritter unter dem früheren Rahmen des Dekrets Nr. 36/2016/ND-CP klassifiziert 2. Ab 2022 wurden die Klassifizierungen von den Anmeldern und Registrierenden selbst gemäß Dekret 98/2021/ND-CP vorgenommen 13. Ältere Kohorten hatten mehr Zeit für Statusänderungen. Die folgenden Werte stellen kumulierte Anteile nach Veröffentlichungsjahr zum Snapshot-Zeitpunkt dar, nicht die im jeweiligen Jahr aufgetretenen Widerrufe: Die Ergebnisse aus 2019 zeigen 3,018 Widerrufe von 25,761 (11.72%); die Ergebnisse aus 2020 zeigen 2,121 von 20,961 (10.12%); die Ergebnisse aus 2021 zeigen 2,558 von 24,851 (10.29%); und die Ergebnisse aus 2022 zeigen 3,060 von 22,394 (13.66%) 2. Im Gegensatz dazu weisen neuere Kohorten niedrigere kumulierte Widerrufsraten auf: 2023 bei 10.96% (2,204 von 20,110), 2024 bei 10.91% (2,294 von 21,025), 2025 bei 8.52% (2,196 von 25,783) und 2026 bis einschließlich Oktober bei 5.53% (1,051 von 19,017) 2.
Das Statusfeld gibt weder einen Widerrufsgrund noch den Antragsteller an. Es stützt daher eine Statusbeschreibung, ohne benannte Organisationen als diszipliniert oder als Intermediäre mit hohem Risiko einzustufen. Die Datensätze aus 2019–2021 entstanden zudem unter dem früheren Regime der Klassifizierung durch Dritte, während der derzeitige Rahmen die Klassifizierung der anmeldenden oder registrierenden Einrichtung überträgt. Sowohl das Regime als auch die Expositionszeit sind von Bedeutung, bevor Organisationen oder Jahre verglichen werden 2 13.
Keyword-Kohorten sind explorative Ausschnitte, keine verifizierten Klassifizierungsentscheidungen
Die ursprüngliche Analyse verwendete fünf Keyword-Muster ohne Berücksichtigung der Groß-/Kleinschreibung bei Produktbezeichnungen. Sie liefern 375 Treffer für wundbezogene Abfragen, 381 orthopädische Treffer, 164 kardiovaskuläre Treffer, 12,592 IVD-bezogene Treffer und 1,766 Treffer im Bereich der Bildgebung. Die Bezeichnungen sind Kurzbezeichnungen für Suchausdrücke; die Abfragen können sich überschneiden. Deren Addition ergibt keine eigenständige Produktpopulation 2.
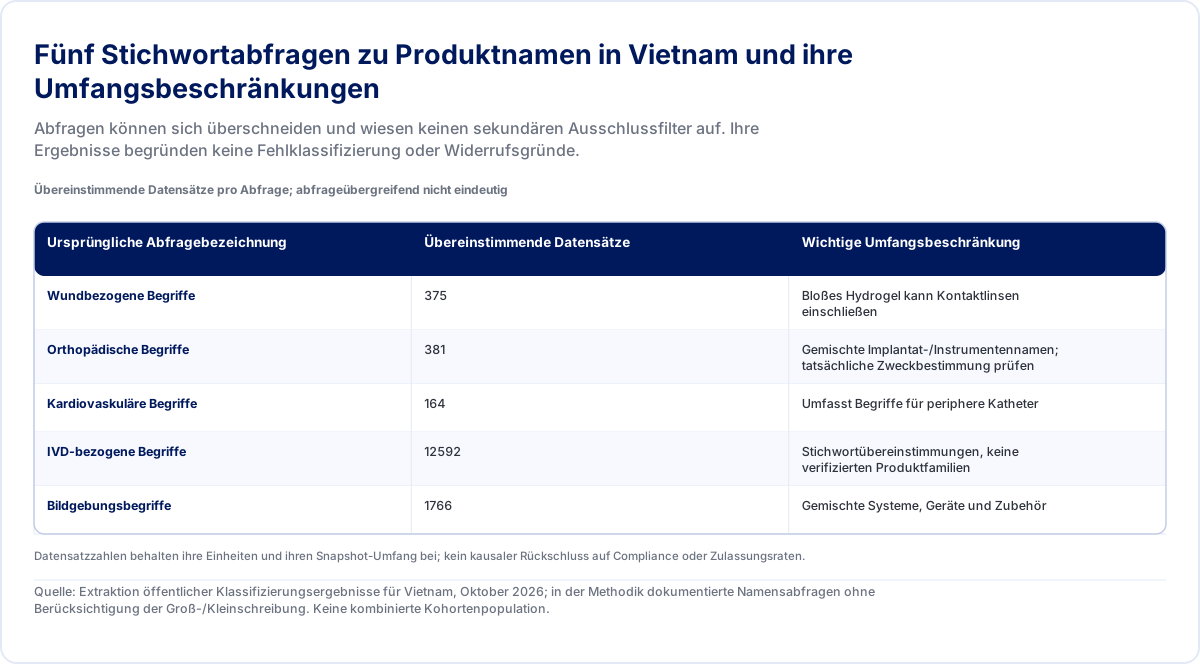
| Ursprüngliche Abfragebezeichnung | Übereinstimmende Datensätze | Wichtige Umfangsbeschränkung |
|---|---|---|
| Wundbezogene Begriffe | 375 | Bloßes Hydrogel kann Kontaktlinsen einschließen |
| Orthopädische Begriffe | 381 | Gemischte Implantat-/Instrumentennamen; tatsächliche Zweckbestimmung prüfen |
| Kardiovaskuläre Begriffe | 164 | Umfasst Begriffe für periphere Katheter |
| IVD-bezogene Begriffe | 12592 | Stichwortübereinstimmungen, keine verifizierten Produktfamilien |
| Bildgebungsbegriffe | 1766 | Gemischte Systeme, Geräte und Zubehör |
Datensatzzahlen behalten ihre Einheiten und ihren Snapshot-Umfang bei; kein kausaler Rückschluss auf Compliance oder Zulassungsraten.
Quelle: Extraktion öffentlicher Klassifizierungsergebnisse für Vietnam, Oktober 2026; in der Methodik dokumentierte Namensabfragen ohne Berücksichtigung der Groß-/Kleinschreibung. Keine kombinierte Kohortenpopulation.
Der Suchausdruck für Wunden enthält das isolierte Wort „hydrogel“, sodass er Silikon-Hydrogel-Kontaktlinsen erfassen kann. Der kardiovaskuläre Suchausdruck umfasst Begriffe für periphere Gefäßkatheter. In der beibehaltenen Analyse wurde kein sekundärer manueller Ausschluss vorgenommen. Die visuelle Darstellung hält die breiten Abfragedefinitionen und Einschränkungen sichtbar.
Innerhalb der Ergebnisse zum Schlagwort Wunde sind 143 Datensätze Klasse A, 111 B, 70 C und 51 D. Zweiundvierzig weisen einen widerrufenen Status auf. Diese Zahlen beschreiben das Abfrageergebnis. Der einzelne Datensatz und die maßgebliche Entscheidung sind erforderlich, um die Richtigkeit der Klassifizierung, die Widerrufsgründe und die anwendbare Regel zu beurteilen. Die aktuelle Klassifizierungsakte, die Zweckbestimmung und jede verknüpfte behördliche Entscheidung sind die nächsten zu prüfenden Nachweise 2 16.
Die nützliche operative Erkenntnis ist eine Verifizierungsaufgabe: Suchbegriffe ermitteln mögliche Präzedenzfälle, anschließend prüft ein Prüfer das tatsächliche Produkt und die maßgebliche Regel. Die Kohorte ist eine Navigationshilfe. Eine Abgrenzung, die in einem Gruppenprozentsatz erscheint, muss anhand individueller Zweckbestimmungen verifiziert werden, bevor sie in eine Registrierungsstrategie einfließt.
US-FDA-Produktklassifizierung vs. EU-MDR-Anhang-VIII-Höherklassifizierung und verbindliche EUDAMED-Fristen
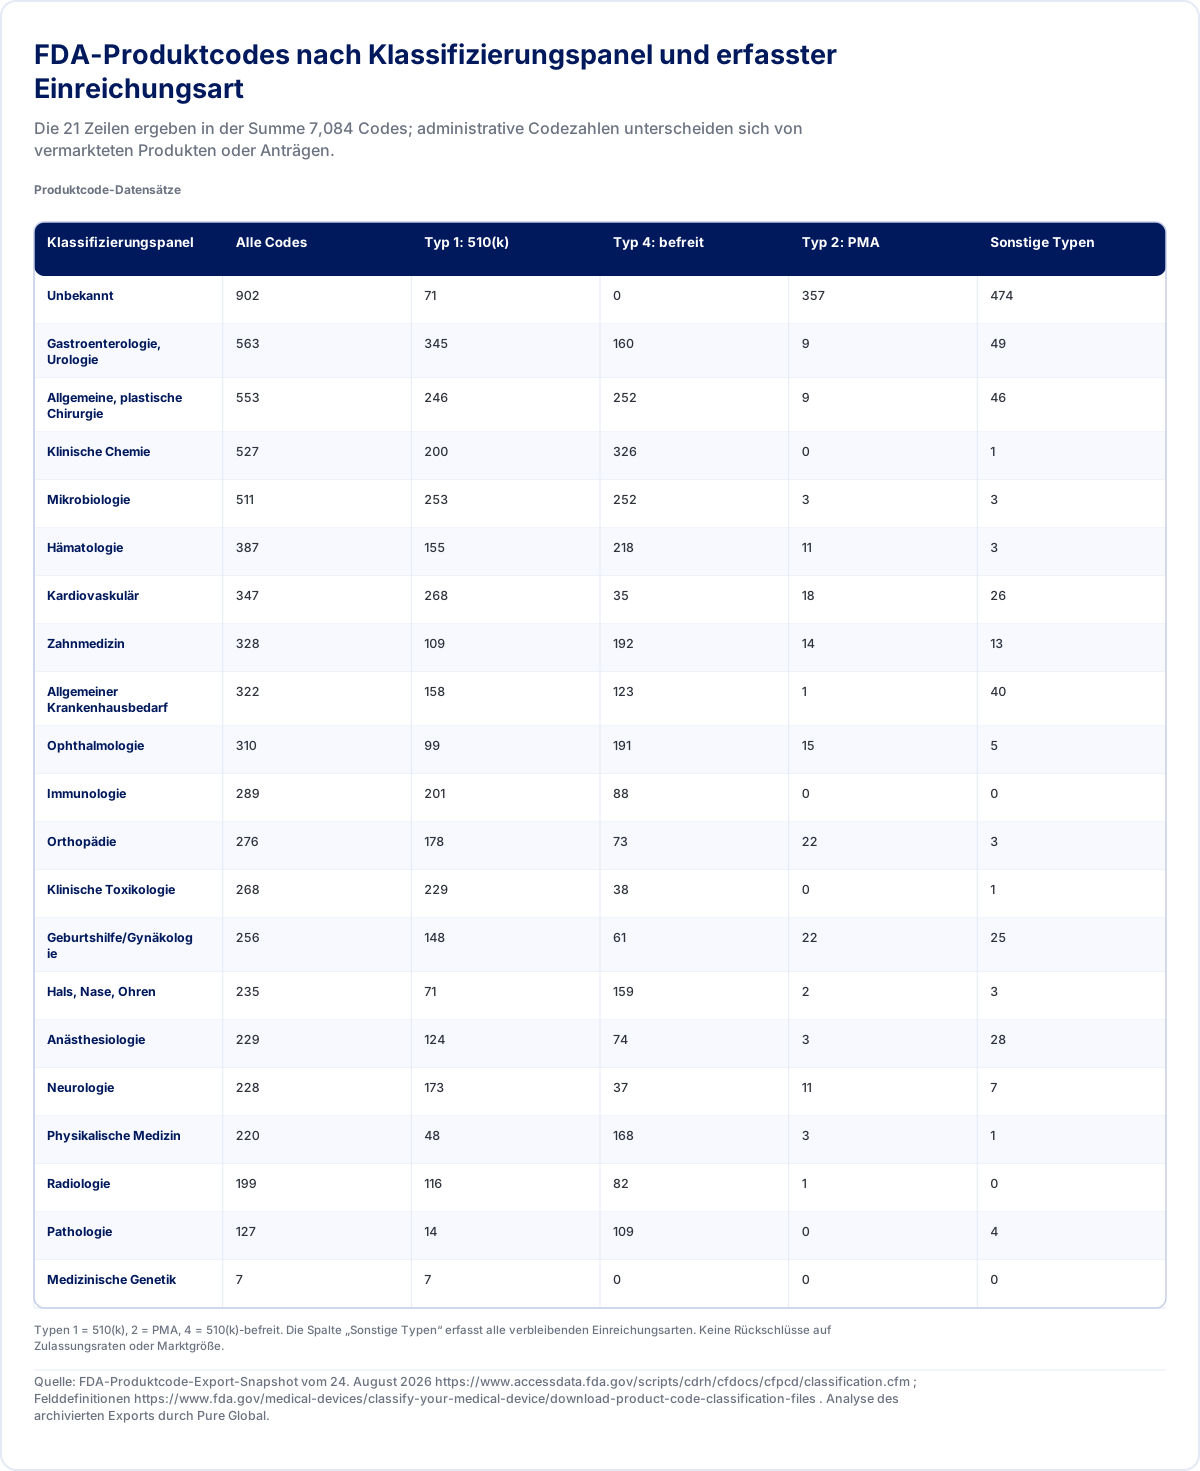
Der folgende Vergleich umfasst EU-MDR-Produkte. Die IVD-Klassifizierung und die Leistungsbewertung erfordern eine gesonderte IVDR-Bewertung 18. Überprüfen Sie für die US-Produktbewertung den Produktcode und dessen Ausnahmebedingungen. Wenden Sie für die EU-Bewertung die MDR-Klassifizierungsregeln auf Invasivität, Zweckbestimmung und Wirkungsweise an 19 20 4 5.
| Klassifizierungspanel | Alle Codes | Typ 1: 510(k) | Typ 4: befreit | Typ 2: PMA | Sonstige Typen |
|---|---|---|---|---|---|
| Unbekannt | 902 | 71 | 0 | 357 | 474 |
| Gastroenterologie, Urologie | 563 | 345 | 160 | 9 | 49 |
| Allgemeine, plastische Chirurgie | 553 | 246 | 252 | 9 | 46 |
| Klinische Chemie | 527 | 200 | 326 | 0 | 1 |
| Mikrobiologie | 511 | 253 | 252 | 3 | 3 |
| Hämatologie | 387 | 155 | 218 | 11 | 3 |
| Kardiovaskulär | 347 | 268 | 35 | 18 | 26 |
| Zahnmedizin | 328 | 109 | 192 | 14 | 13 |
| Allgemeiner Krankenhausbedarf | 322 | 158 | 123 | 1 | 40 |
| Ophthalmologie | 310 | 99 | 191 | 15 | 5 |
| Immunologie | 289 | 201 | 88 | 0 | 0 |
| Orthopädie | 276 | 178 | 73 | 22 | 3 |
| Klinische Toxikologie | 268 | 229 | 38 | 0 | 1 |
| Geburtshilfe/Gynäkologie | 256 | 148 | 61 | 22 | 25 |
| Hals, Nase, Ohren | 235 | 71 | 159 | 2 | 3 |
| Anästhesiologie | 229 | 124 | 74 | 3 | 28 |
| Neurologie | 228 | 173 | 37 | 11 | 7 |
| Physikalische Medizin | 220 | 48 | 168 | 3 | 1 |
| Radiologie | 199 | 116 | 82 | 1 | 0 |
| Pathologie | 127 | 14 | 109 | 0 | 4 |
| Medizinische Genetik | 7 | 7 | 0 | 0 | 0 |
Typen 1 = 510(k), 2 = PMA, 4 = 510(k)-befreit. Die Spalte „Sonstige Typen“ erfasst alle verbleibenden Einreichungsarten. Keine Rückschlüsse auf Zulassungsraten oder Marktgröße.
Quelle: FDA-Produktcode-Export-Snapshot vom 24. August 2026 https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfpcd/classification.cfm ; Felddefinitionen https://www.fda.gov/medical-devices/classify-your-medical-device/download-product-code-classification-files . Analyse des archivierten Exports durch Pure Global.
US-FDA-Premarket-Klassifizierungsarchitektur über 20 Fachpanels hinweg
Eine Überprüfung der 7,084 erfassten Produktcodes für Medizinprodukte in der Datenbank der FDA zeigt, dass 2,638 Codes (37.24 %) gemäß den Abschnitten 510(l) und 510(m) des FD&C Act von der Premarket Notification befreit sind (Submission Type 4) 19 3. Weitere 306 Codes (4.32 %) weisen den Submission Type 7 auf, den die FDA als Enforcement Discretion definiert; dieses Feld allein kennzeichnet nicht jeden Datensatz als Convenience Kit 19 21.
Die Kreuztabellierung von gesetzlicher Klasse und Submission Type veranschaulicht diese Verteilung 19:
Klasse-I-Produktcodes (2,401 Codes, 33.89 % des Katalogs): 2,154 Codes (89.71 % der Klasse I) sind von der 510(k) befreit; 155 Codes (6.46 %) sind reservierte Klasse-I-Codes, die eine 510(k) erfordern; 91 Codes (3.79 %) weisen Enforcement Discretion auf; und 1 weist Contact ODE auf, was eine Klärung mit der FDA erfordert, anstatt einen Prüfungsweg zu benennen 19.
Klasse-II-Produktcodes (3,632 Codes, 51.27 % des Katalogs): 2,992 Codes (82.38 % der Klasse II) erfordern eine 510(k); 484 Codes (13.33 %) sind von der 510(k) befreit; 155 Codes (4.27 %) weisen Enforcement Discretion auf; und 1 weist Contact ODE auf 19.
Klasse III (531 Codes, 7.50 %), Unclassified (86 Codes, 1.21 %), Not Classified (383 Codes, 5.41 %) und Humanitarian Device Exemptions (51 Codes, 0.72 %): Unter den Klasse-III-Codes erfordern 500 (94.16 %) eine Premarket Approval (PMA, Submission Type 2) 19. Entscheidend ist, dass 66 der 86 nicht klassifizierten Codes (76.74 %) eine 510(k) erfordern, darunter wichtige kommerzielle Wundversorgungscodes wie FRO (Dressing, Wound, Drug), KGN (Wound Dressing With Animal-Derived Material) und QSY (Hemostatic Wound Dressing) 19 20.
Die Freistellungsquoten von der Premarket Notification variieren stark über die 20 benannten Fachpanels der CDRH hinweg (die 6,182 Codes umfassen, neben 902 Produktcodes, die keinem benannten Panel zugewiesen sind) 19. Die Freistellungsanteile erreichen 85.83 % in der Pathologie (109 von 127 Codes), 76.36 % in der Physikalischen Medizin (168 von 220), 67.66 % im Bereich Hals-Nasen-Ohren (159 von 235), 61.86 % in der Klinischen Chemie (326 von 527), 61.61 % in der Ophthalmologie (191 von 310), 58.54 % in der Zahnheilkunde (192 von 328), 56.33 % in der Hämatologie (218 von 387), 49.32 % in der Mikrobiologie (252 von 511) und 45.57 % in der Allgemeinen & Plastischen Chirurgie (252 von 553) 19. Im Gegensatz dazu sinken die Freistellungsquoten auf 28.42 % in der Gastroenterologie & Urologie (160 von 563), 26.45 % in der Orthopädie (73 von 276), 23.83 % in der Geburtshilfe/Gynäkologie (61 von 256), 16.23 % in der Neurologie (37 von 228), 14.18 % in der Klinischen Toxikologie (38 von 268) und 10.09 % im Bereich Kardiovaskulär (35 von 347) 19.
Eine bedingte Gegenüberstellung nach Zweckbestimmung
Die MDCG 2021-24 Rev.1 warnt davor, dass die Klassifizierung von Wundauflagen nicht a priori allein anhand des Materials oder des Typs bestimmt werden kann. Die folgenden Angaben sind illustrative Regelmuster und keine verbindlichen Klassifizierungen für jedes Produkt, das denselben US-Produktcode aufweist. Ermitteln Sie die genaue Zweckbestimmung, Zusammensetzung und Wirkungsweise, bevor Sie die Regel anwenden 5.
| Vorgeschlagenes Zweckbestimmungsmuster | US-Prüffrage | EU-Prüffrage | Vor der Entscheidung erforderliche Nachweise |
|---|---|---|---|
| Wundauflage zur Verwendung als mechanische Barriere oder zur Exsudatabsorption | Überprüfen Sie den genauen Produktcode und die Ausnahmebedingungen gemäß Part 878. | Wenden Sie den relevanten Zweckbestimmungszweig von Regel 4 an; die sterile Bereitstellung hat ihren eigenen Geltungsbereich hinsichtlich der Benannten Stelle. | Zweckbestimmung, Wundart, Leistung und Sterilstatus. |
| Wundauflage zur Steuerung des Wundmikromilieus | Eine US-Freistellung hat, sofern anwendbar, dennoch ihre festgelegten Grenzen. | Regel 4 kann zu Klasse IIa führen; der Zweig für Dermisverletzungen mit sekundärer Wundheilung führt zu IIb. | In der Kennzeichnung angegebene Wundzweckbestimmung und ausgelobte Wirkungsweise. |
| Produkt, das einen potenziell arzneilichen unterstützenden Stoff enthält | Überprüfen Sie die Klassifizierung und Zuständigkeit für das tatsächliche Produkt. | Stellen Sie fest, ob der Stoff die Bedingungen für Arzneimittel gemäß Regel 14 erfüllt. | Zusammensetzung, Haupt-/unterstützende Wirkung und relevante Charakterisierung. |
| Produkt, das unter Verwendung nicht lebensfähiger tierischer Gewebe/Derivate hergestellt wurde | Prüfen Sie die US-Klassifizierung und die Nachweisanforderungen für dieses Produkt. | Bewerten Sie Regel 18, einschließlich ihres festgelegten Geltungsbereichs und der Ausnahmen. | Gewebeursprung, Kontakt- und Anwendungsbedingungen; jedes andere anwendbare Instrument. |
| Aktive Absaugpumpe | Überprüfen Sie die US-Klassifizierung der Pumpe unabhängig von den Codes für Wundauflagen. | Berücksichtigen Sie Regel 12 und prüfen Sie, ob die potenziell gefährlichen Bedingungen die Klasse ändern. | Vorgesehene Anwendung, Energie und Risikokontext. |
Die Analyse der Tabelle leitet sich aus Anhang VIII der MDR und den Erläuterungen der MDCG ab. Sie lässt stoffliche, absorptionsbezogene und anatomische Fragen bewusst offen, wenn entsprechende Produktnachweise fehlen. Einem Gel, einem hämostatischen Schwamm und einer Absaugpumpe sollte nicht allein aufgrund ihrer Bezeichnungen eine endgültige EU-Klasse zugewiesen werden 20 4 5.
Vietnam erfordert eine eigene Bewertung nach Appendix I gemäß Circular 05/2022 in der jeweils geltenden Fassung, anstatt lediglich den Buchstaben oder die Zahl der EU-Klasse zu übernehmen. Das Ergebnis bestimmt anschließend den aktuellen Weg der Deklaration/Registrierung sowie die Anforderungen an den lokalen Antragsteller. Teams, die eine Einreichung vorbereiten, können das Regulierungsglossar für Vietnam von Pure Global als erläuternde Hilfe neben dem primären Rechtstext heranziehen 16 17.
Wesentliche strukturelle Unterschiede zwischen US-510(k)-Freigaben und der EU-MDR-Konformitätsbewertung
Die Übertragung der US-Regulierungsdokumentation in eine konforme technische Dokumentation nach EU-MDR offenbart drei wiederkehrende strukturelle Fallstricke 20 4 5 22:
Regel 4 und Regelvorrang: Die vorgesehene Funktion bestimmt den relevanten Zweig für Wundauflagen, vorbehaltlich der strengsten anwendbaren Regel. Der Zweig für das Mikromilieu entspricht IIa; IIb gilt, wenn das Produkt hauptsächlich für Wunden bestimmt ist, bei denen die Dermis durchtrennt wurde und die nur durch sekundäre Wundheilung heilen können. Bewerten Sie die genaue Auslobung und andere anwendbare Regeln, bevor Sie eine Klasse zuweisen. Der US-Freistellungsstatus erfordert weiterhin eine eigene Bewertung der Einschränkungen 20 4 5.
Stoffe und Gewebeursprung: Regel 14 hängt vom Einbringen eines Stoffes ab, der für sich allein verwendet ein Arzneimittel darstellen würde und dessen Wirkung unterstützend ist. Regel 18 hängt vom tierischen/menschlichen Gewebe-, Zell- oder Derivatursprung, der Nichtlebensfähigkeit und der genannten Ausnahme für intakte Haut beim Zweig tierischen Ursprungs ab. Eine Materialbezeichnung wie Kollagen oder ECM allein lässt diese Voraussetzungen ungeklärt. Verordnung 722/2012 Artikel 1 deckt die spezifizierten nicht lebensfähigen Gewebe/Derivate von Rindern, Schafen, Ziegen, Hirschen, Elchen, Nerzen und Katzen ab; zu ihren Ausschlüssen gehören kein Kontakt mit dem menschlichen Körper oder ein ausschließlicher Kontakt mit intakter Haut sowie bestimmte verarbeitete Talgderivate. Bewerten Sie diesen separaten TSE-Geltungsbereich 4 5 23.
Äquivalenz und Ausnahmen von der Prüfpflicht: Die technische, biologische und klinische Äquivalenz ist von der Ausnahme von der obligatorischen klinischen Prüfung zu unterscheiden. Artikel 61(4)–(6) befasst sich mit implantierbaren Produkten und Produkten der Klasse III. Gemäß 61(4) erfordert die Modifikation eines bereits in Verkehr gebrachten Produkts desselben Herstellers den nachgewiesenen und von der Benannten Stelle gebilligten Äquivalenznachweis gemäß Anhang XIV, eine ausreichende klinische Bewertung des in Verkehr gebrachten Produkts sowie einen angemessenen PMCF-Plan einschließlich Studien nach dem Inverkehrbringen. Gemäß 61(5) erfordert die Bezugnahme auf das Produkt eines anderen Herstellers zusätzlich den vorgegebenen Vertrag, der einen vollständigen, dauerhaften Zugang zur technischen Dokumentation gewährt, eine MDR-konforme klinische Bewertung des Vergleichsprodukts sowie eindeutige Nachweise gegenüber der Benannten Stelle. Die anwendbaren Anforderungen nach 61(4), einschließlich der Bestätigung der Äquivalenz, ausreichender klinischer Daten und PMCF-Studien, gelten weiterhin; ein Vertrag allein begründet keine Ausnahme. Absatz 61(6) sieht eigenständige Fälle für qualifizierte, nach den Richtlinien in Verkehr gebrachte Produkte und die aufgeführten Technologien vor, vorbehaltlich ausreichender klinischer Daten und anwendbarer Gemeinsamer Spezifikationen; übertragen Sie das Formerfordernis des Vertrags aus 61(5) nicht auf diese Fälle. Bei anderen Produkten hängt der Bedarf an klinischen Prüfungen von den Zielen der klinischen Bewertung ab und davon, ob die vorhandene Evidenz diese erfüllt. Stellen Sie für jeden Äquivalenzanspruch einen ausreichenden Zugang gemäß Anhang XIV sicher. MDCG 2023-7 erläutert diese getrennten Bewertungen 4 22 24.
Verbindliche EUDAMED-Fristen und Hochladen von Bescheinigungen
Zusätzlich zu den Klassifizierungsänderungen nach Anhang VIII trat der Übergang der Europäischen Union zur verpflichtenden EUDAMED-Registrierung gemäß der Verordnung (EU) 2024/1860 (angenommen am 13. Juni 2024) 6 und dem Beschluss (EU) 2025/2371 der Kommission (veröffentlicht im Amtsblatt der Europäischen Union am 27. November 2025) rechtlich in Kraft 7 8.
| Regulatorische Verpflichtung nach EUDAMED / EU-MDR | Rechtsgrundlage (Verordnung (EU) 2024/1860 & Beschluss 2025/2371) | Datum des Inkrafttretens | Umsetzungsfrist | Operativer Geltungsbereich und Anforderungen |
|---|---|---|---|---|
| 1. Verpflichtende Nutzung der ersten vier EUDAMED-Module | MDR Art. 34(3) & Art. 123(3)(d); Beschluss (EU) 2025/2371 | 28. Mai 2026 | Jetzt aktiv (seit 28. Mai 2026) | Die Akteursregistrierung gilt für die maßgeblichen Wirtschaftsakteure; Hersteller/SPP-Hersteller registrieren qualifizierte Verordnungsprodukte/SPPs vor dem ersten Inverkehrbringen unter einer UDI-DI am oder nach dem 28. Mai 2026. Sonderanfertigungen, Prüfprodukte und Produkte für Leistungsstudien sind von UDI/DEV ausgenommen. Benannte Stellen nutzen NB/CRF; zuständige Behörden verwalten die Marktüberwachung. Die Vigilanz-/CI-Module verfügen über eine separate Umsetzung. 6 7 8 |
| 2. Produktregistrierungsfenster für früher in Verkehr gebrachte Produkte mit fortgesetztem Inverkehrbringen | MDR Art. 123(3)(e); Roll-out-Q&A der Kommission (eudamed-qa_en.pdf) | 28. Mai 2026 | 28. November 2026 (12 Monate ab Bekanntmachung im ABl.) | Früher in Verkehr gebrachte qualifizierte Verordnungs-/Legacy-Produkte oder SPPs mit fortgesetztem Inverkehrbringen: Registrierung bis zum 28. November 2026. Die Same-Device-Ausnahme für Legacy-Produkte wendet die Prüfung auf Identität/gemeinsame Merkmale nach Q8 an; eine Änderung, die eine neue UDI-DI erfordert, hebt diese Identität auf. Bei eingestelltem Inverkehrbringen bleibt der spätere Auslöser nach Q14 bestehen, wenn eine meldepflichtige PMSV-Maßnahme das Vigilanzmodul nutzen muss, einschließlich legacy-spezifischer Maßnahmen. 6 8 |
| 3. Rückstand beim Hochladen von Bescheinigungen durch Benannte Stellen | MDR Art. 123(3)(ea); Roll-out-Q&A der Kommission (eudamed-qa_en.pdf) | 28. Mai 2026 | 28. Mai 2027 (18 Monate ab Bekanntmachung im ABl.) | Benannte Stellen registrieren relevante frühere MDR-/IVDR-Bescheinigungsinformationen bis zum 28. Mai 2027 ausschließlich für Verordnungsprodukte, die in UDI/DEV registriert sind oder registriert werden müssen; aktuellste Bescheinigungsversion und maßgebliche jüngste Entscheidung. Neue Bescheinigungen/Aktualisierungen nach Beginn der verpflichtenden Nutzung unterliegen den regulären Modulpflichten. 6 8 |
Die Interpretation der mit Stand vom 25. Juli 2026 in EUDAMED erfassten 3,937 Bescheinigungen erfordert das Verständnis, dass dieses Modul bis zum 28. Mai 2026 auf freiwilliger Basis betrieben wurde und Benannte Stellen bis zum 28. Mai 2027 Zeit haben, das Hochladen bereits bestehender Bescheinigungen abzuschließen 6 7 25. Im Vergleich dazu berichtet die Erhebung von Team-NB aus dem Jahr 2025, dass seine 41 Benannten Mitgliedsstellen bis Ende 2025 13,953 MDR-Bescheinigungen ausgestellt hatten 26. Die 3,937 Bescheinigungen in EUDAMED stellen eine Momentaufnahme des öffentlichen Moduls mit unvollständiger nachträglicher Erfassung dar und spiegeln nicht die Gesamtheit aller aktiven europäischen Zertifizierungen wider 25 26.
Kommerzielle Budgetierung und Prüffristen in vier Rechtsräumen
Die Budgetierung für den weltweiten regulatorischen Marktzugang erfordert eine Aufschlüsselung der Kosten in drei unterschiedliche Ebenen: (1) gesetzliche behördliche Evaluierungsgebühren und Nutzungsabgaben, (2) jährliche rechtliche Vertretung im Land und (3) einmalige Erstellung des technischen Dossiers sowie Abfassung der klinischen Bewertung 10 27 28 Preisverzeichnis für kommerzielle Dienstleistungen und regulatorische Preise 2026–2027 Internationale Plattform für Medizinprodukte- und IVD-Regulierung und Vertretung im Land.
Gesetzliche und kommerzielle Budgetposten getrennt halten
Für das FY2027 der FDA, gültig vom 1. Oktober 2026 bis zum 30. September 2027, beträgt die veröffentlichte Standardgebühr für eine 510(k) $28,653 und die Gebühr für Kleinunternehmen $7,163. Die jährliche Betriebsstätten-Registrierungsgebühr beträgt $13,785. Die FDA kann qualifizierten Kleinunternehmen, die eine finanzielle Notlage nachweisen, einen Gebührenerlass für die Registrierung gewähren, wobei die Erstregistrierung hiervon ausgenommen ist. Die Qualifizierung und der zeitliche Ablauf richten sich nach dem eigentlichen SBD-Programm; das Vorhandensein einer ermäßigten Gebühr sollte nicht als automatische Anspruchsberechtigung gewertet werden 28 29.
Die Gebührenordnung des vietnamesischen Rundschreibens 59/2023 gibt VND 1,000,000 für die Deklaration der Klasse A, VND 3,000,000 für Klasse B und VND 6,000,000 für eine Neuregistrierung der Klassen C/D an. Die befristete Ermäßigung um 50 % gemäß Rundschreiben 64/2025 gilt bis zum 31. Dezember 2026, woraus sich jeweils VND 500,000, VND 1,500,000 bzw. VND 3,000,000 ergeben. Bei einem Budget für 2027 muss die dann gültige Gebührenordnung geprüft werden, anstatt davon auszugehen, dass eine vorübergehende Ermäßigung fortbesteht 27 30.
Auf der aktuellen Preisseite von Pure Global werden eine dreijährige Vertragslaufzeit, eine vorzeitige Kündigung zu 50 % des verbleibenden Vertragswerts und eine Einjahresoption mit einer um 50 % höheren Gebühr für das erste Jahr ausgewiesen. Die Pakete für die USA/EU schließen die Dossierzusammenstellung aus; Vietnam schließt sie ein. Der folgende abgegrenzte Vergleich kombiniert aktuelle öffentlich zugängliche Konditionen mit der identifizierten, vom Unternehmen bereitgestellten Arbeitsmappe Master Price List. Die Zahlen zur Zusammenstellung aus der Arbeitsmappe erfordern eine fachliche Bestätigung und ein produktspezifisches Angebot Preisverzeichnis für kommerzielle Dienstleistungen und regulatorische Preise 2026–2027 (Pure Global. Master Price List, unternehmensintern bereitgestellte kommerzielle Arbeitsmappe, Version USA/EU 1.1, 12. Januar 2026; Vietnam 15. April 2026. Umfang und Zahlen der kommerziellen Vorbereitung erfordern eine fachliche Bestätigung durch ein Angebot. Für aktuelle behördliche Gebühren werden die gesondert zitierten offiziellen Quellen 2026–2027 herangezogen.).
| Markt / angenommener Umfang | Behördliche Gebühren oder Gebühren Dritter | Wiederkehrende Vertretung | Einmalige Vorbereitung |
|---|---|---|---|
| USA, ein 510(k)-Produkt | FY2027 Standard-510(k) $28,653; jährliche Betriebsstätte $13,785, sofern zutreffend | Ab $1,000/Jahr | Arbeitsmappe USA: 510(k)-Zusammenstellung/-Einreichung $15,000–$20,000 pro Einreichung; Expertenangebot erforderlich |
| EU, eine MDR-Produktgruppe | Benannte Stelle/Prüfgebühren separat angeboten; keine allgemeine behördliche EUDAMED-Registrierungsgebühr in diesem Paket | Ab $2,000/Jahr; fünf Gruppen $4,000 | Arbeitsmappe EU: Zusammenstellung der technischen Dokumentation für IIa $12,000 pro Produkt/Familie; schließt Verfassen, Gap-Schließung, Interaktion mit Benannter Stelle aus; Expertenangebot erforderlich |
| Vietnam, eine Registrierung | Ermäßigte Gebühren 2026 für A/B/C–D VND 500,000/1,500,000/3,000,000 | Ab $2,000/Jahr | Dossiererstellung im bewerteten Paket enthalten; zusätzlicher Umfang erfordert Angebot |
| Japan | Verfahrensspezifische Behörden-/RCB-Gebühren: Angebot/aktuelle Gebührenordnung erforderlich | Individueller Umfang und Angebot erforderlich | Vorbereitung/Übersetzung/Konsultationen: Angebot erforderlich |
Hypothetische US-Zwischensumme: Angenommen werden eine 510(k) zur Standardgebühr, eine Betriebsstätte, welche die Jahresgebühr für FY2027 schuldet, eine US-Vertretung im ersten Jahr zum Einstiegstarif des Dreijahresvertrags sowie die in der Arbeitsmappe angegebene Spanne für die Zusammenstellung. Diese genannten Posten belaufen sich insgesamt auf $58,438–$63,438 ($28,653+$13,785+$1,000+$15,000–$20,000). Dies schließt Prüfungen, Studien, zusätzliche Übersetzungen, Q-Sub-/Post-Submission-Arbeiten und sonstige nicht bepreiste Umfänge aus. Es handelt sich um ein partielles Budget für das erste Jahr, nicht um Gesamtkosten für den Markteintritt. Eine einjährige Servicevereinbarung ändert die Position für die Vertretung gemäß dem veröffentlichten Aufschlag von 50 % auf $1,500; bestätigen Sie den tatsächlichen Vertrag und das Angebot Preisverzeichnis für kommerzielle Dienstleistungen und regulatorische Preise 2026–2027 28 (Pure Global. Master Price List, unternehmensintern bereitgestellte kommerzielle Arbeitsmappe, Version USA/EU 1.1, 12. Januar 2026; Vietnam 15. April 2026. Umfang und Zahlen der kommerziellen Vorbereitung erfordern eine fachliche Bestätigung durch ein Angebot. Für aktuelle behördliche Gebühren werden die gesondert zitierten offiziellen Quellen 2026–2027 herangezogen.).
Die vom Unternehmen bereitgestellte Arbeitsmappe Market Timelines 2026 ist eine kommerzielle Planungsquelle, kein Gesetzestext und kein statistischer Datensatz über abgeschlossene Projekte. Das Arbeitsblatt für Vietnam nennt Planungsschätzungen von 1–2 Wochen für die beiden Notifizierungszeilen und 4–5 Monate in der Spalte „Realistic“ für die Registrierungszeilen; gesondert werden 12–18+ Monate ohne Zulassung in einem Referenzland aufgeführt. Nutzen Sie die geltenden gesetzlichen Voraussetzungen und das tatsächliche Dossier, um den Referenzweg zu bewerten; diese Schätzungen garantieren kein bestimmtes Ergebnis (Pure Global. Market Timelines 2026 — Pure Markets, unternehmensintern bereitgestellte Planungsarbeitsmappe, Arbeitsblätter Vietnam/Japan/EU/USA. Kommerzielle Planungsschätzungen, keine gesetzlichen Fristen.).
Für Japan gehören die Prüfkategorie und die relevanten Orientierungszeiträume der PMDA in den Plan, wobei die Antwortzeiten des Antragstellers, Konsultationen und die Vorbereitung von Nachweisen separat erfasst werden sollten. Für die EU ist die Bewertung durch die Benannte Stelle ebenfalls von der Erstellung der technischen Dokumentation des Herstellers zu trennen. Die Umfrage von Team-NB berichtet über Zeitkorridore und Erfahrungen mit unvollständigen Einreichungen, nicht über ein garantiertes Abschlussdatum für das jeweilige Produkt 10 26 31.
Das Budget anhand von Nachweisabhängigkeiten staffeln
Die nicht bepreisten Positionen der Zwischensumme sollten die nächste Evidenzprüfung anleiten. Bei einem Produkt, dem es an geeigneter klinischer Evidenz fehlt, lässt ein attraktives Angebot für die Vertretung eine Studien- oder Bewertungsfrage ungelöst. Bei einem Produkt mit vollständigem Quelldossier können die Vorschriften des Zielmarkts und der spezifische Geltungsbereich dennoch Anpassungen erforderlich machen. Weisen Sie das Arbeitsergebnis, den Verantwortlichen und die Abnahmegrundlage zu, bevor Sie den Posten in das Budget aufnehmen. Dies ist der redaktionelle Planungsansatz von Pure Global.
Halten Sie behördliche Prüffristen, Vorbereitung und Rückmeldungen des Antragstellers, Tests sowie das kommerzielle Onboarding voneinander getrennt. Japans Zielvorgaben für die Prüfkategorien und die Planungsspannen eines Unternehmens beschreiben unterschiedliche Zeiträume. Ein Angebot einer Benannten Stelle in der EU sollte ausweisen, welche Bewertungs- und Prüfrunden abgedeckt sind. Ein Reliance-Plan für Vietnam erfordert sowohl die Entscheidung über die rechtliche Eignung als auch das tatsächliche Dossier. Halten Sie fest, was ab sofort begonnen werden kann und welche Arbeiten von einer Klassifizierungs-, Nachweis- oder Behördenentscheidung abhängen 10 13 26 (Pure Global. Market Timelines 2026 — Pure Markets, unternehmensintern bereitgestellte Planungsarbeitsmappe, Arbeitsblätter Vietnam/Japan/EU/USA. Kommerzielle Planungsschätzungen, keine gesetzlichen Fristen.).
Ein vorgeschlagenes vierstufiges Entscheidungsprotokoll
Der folgende Arbeitsablauf ist die redaktionelle Empfehlung von Pure Global. Dessen Vergleich der EU-Medizinprodukteklassifizierung und der klinischen Evidenz betrifft MDR-Medizinprodukte; ein IVD erfordert eine gesonderte IVDR-Klassifizierung und Leistungsbewertung 18.
- Definieren Sie das Produkt und die Auslobung. Erfassen Sie Zweckbestimmung, Anwender, Population, anatomischen Kontakt, Zusammensetzung, Anwendungsdauer und Wirkmechanismus. Bewahren Sie die überprüfte Version der Kennzeichnung/Gebrauchsanweisung auf. Eine Klassifizierungsentscheidung erfordert diese Eingangsdaten, nicht lediglich eine Materialbezeichnung oder einen ausländischen Produktcode 4 5.
- Identifizieren Sie das Ziel-Regelwerk und den Zulassungsweg. Erfassen Sie die Regel und deren Bedingungen, den verantwortlichen Antragsteller sowie die Evidenzkategorie. Halten Sie für Japan die Prüfungskategorie und den Zulassungstyp getrennt; ermitteln Sie für Vietnam das anwendbare aktuelle Rechtssystem und den Deklarations-/Registrierungsweg 9 10 13 16.
- Prüfen Sie die Evidenzlücke. Ermitteln Sie den relevanten Präzedenzfall und vergleichen Sie anschließend dessen Auslobung, Technologie und unterstützende Informationen mit dem vorgeschlagenen Produkt. Betrachten Sie den Registerstatus als Verweis auf den Datensatz, nicht als Ersatz für die technische oder klinische Bewertung. Halten Sie die Quelle einer Äquivalenzbegründung stets eindeutig 5 22.
- Erfassen Sie die Zeitplan- und Budgetgrundlage. Trennen Sie gesetzliche Inkrafttretensdaten, Fristen für den Registrierungsrückstau, Prüfungsleitfäden und kommerzielle Schätzungen voneinander. Für relevante, früher in Verkehr gebrachte EU-Produkte ist die Registrierungsfrist zum 28. November 2026 eine aktuelle operative Abhängigkeit. Behördengebühren sowie Kosten für Vertretung/Dossiererstellung erfordern jeweils einen eigenen Umfang und Zeitraum 6 7 8 Preisverzeichnis für kommerzielle Dienstleistungen und regulatorische Preise 2026–2027.
Das resultierende Protokoll sollte eine ungelöste Frage leicht auffindbar machen: welche Tatsache die Klassifizierung oder den Weg ändern könnte, welche Evidenz erforderlich ist und wer für die nächste Entscheidung zuständig ist. Teams können Pure Global kontaktieren, um diese Überprüfung zu besprechen und ein umfangsspezifisches Angebot anzufordern. Die Dienstleistungen des Unternehmens unterstützen die Bewertung; die Regulierungsbehörde oder das anwendbare Konformitätsbewertungsverfahren behält seine entscheidungsbefugte Rolle Internationale regulatorische Plattform für Medizinprodukte & IVD und Inlandsvertretung.
Methodik und Grenzen
Die Fallzahlen der PMDA für Produkte ohne klinische Daten und für Generika stammen aus den aufbewahrten Arbeitsmappen für FY2017–FY2025. Die Listen für Produkte mit klinischen Daten wurden am 6. November 2026 abgerufen: Für FY2017–FY2020 stimmen die Fallzahlen nach Zulassungstyp aus den PDFs zwischen isolierten Text-Tokens und unabhängiger Tabellenzellen-Extraktion auf jeder Seite überein; die Arbeitsmappen für FY2021–FY2025 wurden anhand der Spalte für den Zulassungstyp ausgezählt. Die veröffentlichten Listen können gleichzeitig mehrere Handelsnamen enthalten. Es handelt sich hierbei um gelistete zugelassene Positionen, die von eingereichten Anträgen, eigenständigen Technologien und Erfolgswahrscheinlichkeiten zu unterscheiden sind 1.
Die Fallzahlen für Vietnam beziehen sich auf den aufbewahrten Auszug der öffentlichen Ergebnisse. Der aktuelle Status ist an Kohorten nach Veröffentlichungsjahr geknüpft, mit unterschiedlicher Beobachtungsdauer und einem Wechsel von der Klassifizierung durch Dritte zur Klassifizierung durch den Deklaranten/Registranten im Jahr 2022. Der Status enthält weder einen Widerrufsgrund noch die antragstellende Stelle. Die aufbewahrten Klassifizierungsergebnisse stellen hierbei die Erhebungseinheit dar 2 13.
Die fünf ursprünglichen Kohortenausdrücke sind namensbasierte Suchabfragen ohne Berücksichtigung der Groß- und Kleinschreibung sowie ohne nachgelagerten Ausschlussfilter. Ihre Suchbegriffe sind nachfolgend offengelegt. Ein Datensatz kann auf mehr als einen Ausdruck zutreffen. Die Klassenverteilungen beschreiben daher diese Abfrageergebnisse, ohne festzustellen, ob ein Eintrag rechtlich korrekt oder inkorrekt klassifiziert wurde.
wound_dressings_topical: băng vết thương|gạc vết thương|wound dressing|hydrocolloid|hydrogel|alginate|foam dressing|băng gạc|collagen dressing|silver dressing
orthopedic_implants_fixation: vít xương|nẹp xương|khớp nhân tạo|bone screw|bone plate|hip prosthesis|knee prosthesis|spinal cage|intramedullary nail
cardiovascular_stents_catheters: stent mạch vành|stent động mạch|coronary stent|guiding catheter|balloon catheter|ống thông tim|ống thông mạch
ivd_reagents_analyzers: bộ xét nghiệm ivd|chất chuẩn|chất kiểm chứng|máy phân tích huyết học|máy xét nghiệm miễn dịch|ivd|immunoassay|calibrator
diagnostic_ultrasound_imaging: máy siêu âm|đầu dò siêu âm|ultrasound system|máy chụp cắt lớp|ct scanner|mri system|máy x-quang
Die Zahlen der FDA beziehen sich auf Produktcodes und deren administrative Felder, nicht auf vermarktete SKUs, Antragsvolumina oder klinische Ergebnisse. Zwanzig benannte Panels decken 6,182 Codes ab; 902 weisen im aufbewahrten Export kein zugewiesenes Panel auf. Die visuelle Darstellung zeigt alle 20 benannten Panels und die unzugewiesenen 902 Codes, wobei verbleibende Einreichungstypen explizit ausgewiesen sind 19.
Die Zertifikats-Uploads in EUDAMED sind während der Übergangsphase unvollständig; Gesamtanalysen zu Ausstellung und Ablauf erfordern vollständige entsprechende Datensätze. Die Kennzahlen von Team-NB zu ausgestellten Zertifikaten und Umfragerückmeldungen weisen jeweils eigene Grundgesamtheiten auf. Der bedingte Regelabgleich ist eine redaktionelle Interpretation der beschriebenen Zweckbestimmungsmuster; ein reales Produkt erfordert eine eigene Bewertung 4 5 25 26.
Schlussfolgerung
Die praktische Einheit der marktübergreifenden Planung sind die Zweckbestimmung und die Evidenz des Produkts, bewertet nach dem Rechtsrahmen des Zielmarktes. Nutzen Sie veröffentlichte Zulassungen und Registerergebnisse, um Präzedenzfälle und Fragestellungen zu ermitteln. Wahren Sie den Unterschied zwischen einem gelisteten Datensatz, einem administrativen Weg und der Evidenz, die eine neue Auslobung stützt.
Ein zweckdienliches Entscheidungspaket identifiziert anschließend die anwendbare Regel, verbleibende Evidenz, die lokale Rolle, Fristen und das abgegrenzte Budget. Japans Kategorien für klinische Daten, Vietnams Veröffentlichungs-/Statushistorie und der US/EU-Regelvergleich tragen jeweils einen unterschiedlichen Teil bei. Indem diese Abgrenzungen sichtbar gehalten werden, erhält das Team eine überprüfbare Grundlage für seine nächste Einreichungsentscheidung.
Quellen
- Japan Pharmaceuticals and Medical Devices Agency (PMDA). Listen der zugelassenen Medizinprodukte (FY2017–FY2025): Verbesserte Medizinprodukte mit und ohne klinische Daten, generische Medizinprodukte und wiederaufbereitete Einmal-Medizinprodukte, offizielle Zulassungslisten der PMDA; archivierte nicht-klinische Arbeitsmappen sowie Listen klinischer Daten, abgerufen am 6. November 2026. — Listen der zugelassenen Medizinprodukte (FY2017–FY2025): Verbesserte Medizinprodukte mit und ohne klinische Daten, generische Medizinprodukte und wiederaufbereitete Einmal-Medizinprodukte pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Vietnam Ministry of Health (MoH) — Infrastructure and Medical Device Administration (IMDA). Öffentliches Portal für Klassifizierungsergebnisse von Medizinprodukten (Công khai phân loại trang thiết bị y tế, N = 179,902 veröffentlichte Klassifizierungsdatensätze), offizielles Ergebnisregister (verifizierter Snapshot Oktober 2026). — Öffentliches Portal für Klassifizierungsergebnisse von Medizinprodukten (Công khai phân loại trang thiết bị y tế, N = 179,902 veröffentlichte Klassifizierungsdatensätze) vimda.moh.gov.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- U.S. Food and Drug Administration (FDA). Befreiungen für Medizinprodukte von 510(k) und GMP-Anforderungen (FD&C Act, Abschnitte 510(l) und 510(m)), Vorschriften zur Befreiung von der Premarket Notification für Klasse I und Klasse II. — Befreiungen für Medizinprodukte von 510(k) und GMP-Anforderungen (FD&C Act, Abschnitte 510(l) und 510(m)) fda.gov ↩ ↩
- Europäisches Parlament und Rat der Europäischen Union. Verordnung (EU) 2017/745 vom 5. April 2017 über Medizinprodukte (EU-MDR), konsolidierte Fassung bis 9. Juli 2024: Artikel 22, 51, 61 und Anhang VIII (Regeln 1–22), Amtsblatt der Europäischen Union. — Verordnung (EU) 2017/745 vom 5. April 2017 über Medizinprodukte (EU-MDR), konsolidierte Fassung bis 9. Juli 2024: Artikel 22, 51, 61 und Anhang VIII (Regeln 1–22) eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Medical Device Coordination Group (MDCG). MDCG 2021-24 Rev.1: Leitfaden zur Klassifizierung von Medizinprodukten gemäß Verordnung (EU) 2017/745 (April 2026), Europäische Kommission GD SANTE. — MDCG 2021-24 Rev.1: Leitfaden zur Klassifizierung von Medizinprodukten gemäß Verordnung (EU) 2017/745 (April 2026) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Europäisches Parlament und Rat der Europäischen Union. Verordnung (EU) 2024/1860 vom 13. Juni 2024 zur Änderung der Verordnungen (EU) 2017/745 und (EU) 2017/746 hinsichtlich der schrittweisen Einführung von EUDAMED, der Vorabmitteilung nach Artikel 10a und der Übergangsbestimmungen, Amtsblatt der Europäischen Union. — Verordnung (EU) 2024/1860 vom 13. Juni 2024 zur Änderung der Verordnungen (EU) 2017/745 und (EU) 2017/746 hinsichtlich der schrittweisen Einführung von EUDAMED, der Vorabmitteilung nach Artikel 10a und der Übergangsbestimmungen eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Europäische Kommission. Übergangszeitplan: Registrierung von Produkten und Zertifikaten gemäß Verordnung (EU) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf), Generaldirektion Gesundheit und Lebensmittelsicherheit. — Übergangszeitplan: Registrierung von Produkten und Zertifikaten gemäß Verordnung (EU) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩
- Europäische Kommission. Schrittweise Einführung von EUDAMED: Fragen & Antworten (eudamed-qa_en.pdf, Rev. November 2025), Europäische Kommission GD SANTE. — Schrittweise Einführung von EUDAMED: Fragen & Antworten (eudamed-qa_en.pdf, Rev. November 2025) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩
- Japan Ministry of Health, Labour and Welfare (MHLW) und PMDA. PSEHB/MDED und PSEHB/PSD Mitteilung Nr. 1117-1 (17. November 2017): Dokumente zu Ergebnissen klinischer Studien, englisches Portal für regulatorische Informationen der PMDA. — PSEHB/MDED und PSEHB/PSD Mitteilung Nr. 1117-1 (17. November 2017): Dokumente zu Ergebnissen klinischer Studien pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Japan Pharmaceuticals and Medical Devices Agency (PMDA). Über Prüfungen von Medizinprodukten, Shonin-Zulassungskategorien und Richtlinien-Prüfungszeiträume (承認について 大臣承認), gesetzliche Prüfungskategorien und Richtlinien-Zeitrahmen für Antragsteller. — Über Prüfungen von Medizinprodukten, Shonin-Zulassungskategorien und Richtlinien-Prüfungszeiträume (承認について 大臣承認) pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Regierung von Japan (e-Gov). Gesetz über die Sicherung der Qualität, Wirksamkeit und Sicherheit von Produkten einschließlich Arzneimitteln und Medizinprodukten (PMD Act, Gesetz Nr. 145 von 1960, Artikel 23-2-5, 23-2-17 und 23-2-23), offizieller japanischer Gesetzestext. — Gesetz über die Sicherung der Qualität, Wirksamkeit und Sicherheit von Produkten einschließlich Arzneimitteln und Medizinprodukten (PMD Act, Gesetz Nr. 145 von 1960, Artikel 23-2-5, 23-2-17 und 23-2-23) laws.e-gov.go.jp ↩ ↩ ↩ ↩
- PMDA. Mitteilung 1117-1, 17. November 2017: spezifizierte Ansätze für Daten aus klinischen Prüfungen. — Mitteilung 1117-1, 17. November 2017: spezifizierte Ansätze für Daten aus klinischen Prüfungen pmda.go.jp ↩
- Regierung von Vietnam. Dekret Nr. 98/2021/ND-CP über das Management von Medizinprodukten (erlassen am 8. November 2021; in Kraft getreten am 1. Januar 2022), nationaler Rechtsrahmen für Anzeigen der Klassen A/B, Marktzulassungen der Klassen C/D und Verantwortlichkeiten von Registrierungsinhabern. — Dekret Nr. 98/2021/ND-CP über das Management von Medizinprodukten (erlassen am 8. November 2021; in Kraft getreten am 1. Januar 2022) vanban.chinhphu.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Regierung von Vietnam. Dekret Nr. 07/2023/ND-CP zur Änderung und Ergänzung einer Reihe von Artikeln des Dekrets Nr. 98/2021/ND-CP über das Management von Medizinprodukten (erlassen und in Kraft getreten am 3. März 2023), Bestimmungen für Post-Market-Klassifizierungsaudits und Reliance-Regeln für Referenzländer. — Dekret Nr. 07/2023/ND-CP zur Änderung und Ergänzung einer Reihe von Artikeln des Dekrets Nr. 98/2021/ND-CP über das Management von Medizinprodukten (erlassen und in Kraft getreten am 3. März 2023) vanban.chinhphu.vn ↩ ↩ ↩
- Regierung von Vietnam. Dekret Nr. 04/2025/ND-CP zur Änderung und Ergänzung des Dekrets Nr. 98/2021/ND-CP (konsolidiert als 08/VBHN-BYT, 6. März 2026), konsolidierte gesetzliche Bestimmungen über das Management von Medizinprodukten. — Dekret Nr. 04/2025/ND-CP zur Änderung und Ergänzung des Dekrets Nr. 98/2021/ND-CP (konsolidiert als 08/VBHN-BYT, 6. März 2026) datafiles.chinhphu.vn ↩ ↩ ↩
- Vietnam Ministry of Health (MoH). Rundschreiben Nr. 05/2022/TT-BYT zur näheren Ausgestaltung der Umsetzung des Dekrets Nr. 98/2021/ND-CP (1. August 2022, konsolidiert als 12/2026/VBHN-TT-BYT, 10. Juli 2026), Anhang I Klassifizierungsregeln für Medizinprodukte (16 Nicht-IVD-Regeln und 7 IVD-Regeln). — Rundschreiben Nr. 05/2022/TT-BYT zur näheren Ausgestaltung der Umsetzung des Dekrets Nr. 98/2021/ND-CP (1. August 2022, konsolidiert als 12/2026/VBHN-TT-BYT, 10. Juli 2026) vbpl.vn ↩ ↩ ↩ ↩ ↩ ↩
- Vietnam Ministry of Health (MoH). Rundschreiben Nr. 24/2026/TT-BYT zur Änderung und Ergänzung von Artikel 8 des Rundschreibens Nr. 05/2022/TT-BYT (erlassen am 30. Juni 2026; in Kraft getreten am 1. Juli 2026), ministerielle Aktualisierung bezüglich der Inspektionsfahrpläne für Medizinprodukte. — Rundschreiben Nr. 24/2026/TT-BYT zur Änderung und Ergänzung von Artikel 8 des Rundschreibens Nr. 05/2022/TT-BYT (erlassen am 30. Juni 2026; in Kraft getreten am 1. Juli 2026) vanban.chinhphu.vn ↩ ↩ ↩
- MDCG. 2020-16 Rev.5: Leitfaden zur IVD-Klassifizierung. — 2020-16 Rev.5: Leitfaden zur IVD-Klassifizierung health.ec.europa.eu ↩ ↩
- U.S. Food and Drug Administration (FDA). Produktklassifizierungsdatenbank (7,084 Produktcodes über 20 benannte Panels und nicht zugewiesene Datensätze hinweg), CDRH/CBER-Produktklassifizierungsexport (verifizierter Snapshot vom 24. August 2026). — Produktklassifizierungsdatenbank (7,084 Produktcodes über 20 benannte Panels und nicht zugewiesene Datensätze hinweg) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- U.S. Food and Drug Administration (FDA) und Office of the Federal Register (eCFR). 21 CFR Part 878 — Produkte für die allgemeine und plastische Chirurgie (Abschnitte 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 und 878.4780), gesetzliche Klassifizierung und Einschränkungen von Befreiungen nach 510(k). — 21 CFR Part 878 — Produkte für die allgemeine und plastische Chirurgie (Abschnitte 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 und 878.4780) ecfr.gov ↩ ↩ ↩ ↩ ↩
- FDA. Produktcode-Klassifizierungsexport und Definitionen der Submission Type IDs. — Produktcode-Klassifizierungsexport und Definitionen der Submission Type IDs fda.gov ↩
- Medical Device Coordination Group (MDCG). MDCG2020-6: Erforderliche klinische Evidenz für zuvor CE-gekennzeichnete Medizinprodukte, Europäische Kommission GD SANTE. — MDCG2020-6: Erforderliche klinische Evidenz für zuvor CE-gekennzeichnete Medizinprodukte health.ec.europa.eu ↩ ↩ ↩
- EU. Verordnung 722/2012, Artikel 1: Anwendungsbereich tierischen Ursprungs/TSE. — Verordnung 722/2012, Artikel 1: Anwendungsbereich tierischen Ursprungs/TSE eur-lex.europa.eu ↩
- MDCG. 2023-7: Ausnahmen von klinischen Prüfungen gemäß Artikel 61 der MDR. — 2023-7: Ausnahmen von klinischen Prüfungen gemäß Artikel 61 der MDR health.ec.europa.eu ↩
- Europäische Kommission. Öffentliches EUDAMED-Suchportal — Modul Bescheinigungen (N = 3,937 registrierte Bescheinigungen über 49 SRNs Benannter Stellen hinweg), verifizierter Snapshot vom 25. Juli 2026. — Öffentliches EUDAMED-Suchportal — Modul Bescheinigungen (N = 3,937 registrierte Bescheinigungen über 49 SRNs Benannter Stellen hinweg) ec.europa.eu ↩ ↩ ↩
- European Association of Medical Devices Notified Bodies (Team-NB). Team-NB-Medizinprodukte-Umfrage 2025 (veröffentlicht im Mai 2026), Umfrage unter 41 Benannten Stellen als Mitgliedern, die 13,953 ausgestellte MDR-Bescheinigungen und Vollständigkeitsstufen der technischen Dokumentation abdeckt. — Team-NB-Medizinprodukte-Umfrage 2025 (veröffentlicht im Mai 2026) team-nb.org ↩ ↩ ↩ ↩ ↩
- Finanzministerium Vietnams (MoF). Rundschreiben Nr. 59/2023/TT-BTC (Gebühren für die Bewertung von Medizinprodukten), gesetzliche Gebühren für Notifizierungen der Klassen A/B und Marktzulassungen der Klassen C/D. — Rundschreiben Nr. 59/2023/TT-BTC (Gebühren für die Bewertung von Medizinprodukten) vanban.chinhphu.vn ↩ ↩
- U.S. Food and Drug Administration (FDA). Medical Device User Fee Amendments (MDUFA V) – Gebührensätze für das Geschäftsjahr FY2027, gesetzliche Gebührenordnung, gültig vom 1. Oktober 2026 bis zum 30. September 2027 ($13,785 Betriebsstättenregistrierung; $28,653 Standard-510(k); $7,163 510(k) für Kleinunternehmen). — Medical Device User Fee Amendments (MDUFA V) – Gebührensätze für das Geschäftsjahr FY2027 fda.gov ↩ ↩ ↩
- U.S. FDA. Ermäßigte oder erlassene Gebühren für Medizinprodukte: Small Business Determination Program, FY2027. — Ermäßigte oder erlassene Gebühren für Medizinprodukte: Small Business Determination Program fda.gov ↩
- Finanzministerium Vietnams. Rundschreiben 64/2025/TT-BTC: vorübergehende Gebührensenkungen, 30. Juni 2025. — Rundschreiben 64/2025/TT-BTC: vorübergehende Gebührensenkungen vanban.chinhphu.vn ↩
- European Association of Medical Devices Notified Bodies (Team-NB). Best-Practice-Leitfaden für die Einreichung der technischen Dokumentation gemäß Anhang II und III der Medizinprodukte-Verordnung (EU) 2017/745, Version 4 (angenommen am 21. April 2026), Positionspapier zur Festlegung von Kriterien für die Vorprüfung durch Benannte Stellen. — Best-Practice-Leitfaden für die Einreichung der technischen Dokumentation gemäß Anhang II und III der Medizinprodukte-Verordnung (EU) 2017/745, Version 4 (angenommen am 21. April 2026) team-nb.org ↩
 Markt · 15. Okt. 2026FDA US-MedizinprodukteregistrierungMarkt · 15. Okt. 2026EU-Klassifizierung & Regulierung von Medizinprodukten (MDR/IVDR)Markt · 15. Okt. 2026PMDA Registrierung und Zulassung von Medizinprodukten in JapanFallstudie · 11. Aug. 2026Basis-UDI-DI-Gruppierung für KontrastgeräteFallstudie · 11. Aug. 2026Dermalfiller der Klasse III gemäß EU-MDRRegulatorisches Update · 6. Nov. 2026Klinische Evidenz für Orphan-IVDsRegulatorisches Update · 1. Nov. 2026EUDAMED-SSCP/SSP-Upload-ÜbergangRegulatorisches Update · 17. Okt. 2026FDA: Toxikologie-510(k)-BefreiungenRegulatorisches Update · 11. Okt. 2026Erste EU-Auswahl für Medizinprodukte-JCAsVideo · 16. Okt. 2026FDA Einstufung als Kleinunternehmen
Änderungskontrolle: Fünf-Märkte-Freigabeplan für 2026
Klassifizieren Sie Produktänderungen in fünf Märkten, ermitteln Sie lokale Freigabebedingungen und trennen Sie jährliche Vertretungs- von Behördengebühren.
FDA-510(k)-Pfadauswahl: Evidenz, Prüffristen und Kosten in 2026
Ein datengestützter Leitfaden zu Traditional-, Special-, Abbreviated- und Third-Party-510(k)-Entscheidungen, mit klaren Grenzen dessen, was historische Freigabezeiten vorhersagen können.
Team-NB MDR-Dokumentation: Vollständigkeitsprüfung (2026)
Interpretieren Sie Team-NBs Vollständigkeitsumfrage Benannter Stellen korrekt und nutzen Sie MDR-TD-Leitfäden als gezielte Evidenz- und Einreichungsprüfung.
Sprechen wir,
wo immer Sie sind.
Ob Sie weitere Informationen suchen oder bereit zur Zusammenarbeit sind: Wir begleiten Sie durch jeden Schritt des regulatorischen Prozesses.
Kontakt