ISO 14971 Dossiers de gestion des risques : preuves et revue
Utilisez les données de rappel, les sources réglementaires et des exemples pratiques pour passer en revue les mesures de maîtrise des risques et les preuves étayant la libération.
Un dossier de gestion des risques doit permettre à un évaluateur de reconstituer les raisons pour lesquelles une configuration particulière de dispositif a été jugée acceptable, quelles preuves étayaient cette décision et quelles nouvelles informations la modifieraient. Un tableur de dangers cotés doit comporter des liens vers les preuves et les décisions pour répondre à ces questions.
Recherches examinées : septembre 18, 2026. Ce rapport s'adresse aux fabricants de dispositifs médicaux qui préparent ou mettent à jour des preuves pour l'UE et les États-Unis. Les exemples pratiques constituent des revues d'ingénierie hypothétiques et non des conclusions relatives au dispositif d'un client. Les exigences propres au produit et les procédures contrôlées de l'organisation déterminent toujours le travail réel.
TL;DR
- Les critères d'acceptabilité doivent être justifiés. ISO 14971:2019 décrit un processus de cycle de vie et exige des critères objectifs d'acceptabilité du risque ; les niveaux acceptables et la présentation choisie nécessitent une justification propre au dispositif. Établissez les critères avant d'appliquer les scores. L'ISO/TR 24971:2020 fournit des recommandations d'application plutôt qu'une exigence de certification supplémentaire. 1 2
- Le décompte des rappels met en évidence des points à examiner, non la probabilité de défaillance d'un dispositif. Notre export épinglé contient 58,785 numéros de rappel de produit FDA distincts. Device Design en représente 7,621 et Process control 6,494. 16,709 autres enregistrements relèvent de catégories larges, non résolues ou manquantes. Utilisez cette distribution pour remettre en question la couverture des preuves, non pour classer les produits ou affirmer qu'un dossier de gestion des risques prévient un pourcentage mesuré de rappels. Pure Global — Données agrégées reproductibles des rappels, méthodes et extrait de tarification délimité pour ce rapport
- La décision de libération nécessite des preuves interconnectées. Pour chaque scénario de dommage important, reliez la configuration pertinente, la mesure de maîtrise, le résultat de vérification, la justification du risque résiduel et le déclencheur de revue post-commercialisation. Distinguez les exigences légales des normes et des guides, et distinguez les honoraires d'évaluation professionnelle du coût de génération des preuves d'ingénierie manquantes.
Qu'avons-nous réellement compté dans l'export des rappels ?
L'analyse a débuté avec le catalogue de données partagé et un export épinglé de rappels de dispositifs médicaux de la FDA daté du 24 août 2026. Nous avons compté chaque ligne, vérifié l'unicité de product_res_number et regroupé le texte exact figurant dans root_cause_description. On dénombre 58,785 lignes et 58,785 numéros uniques de rappel de produit, avec 44 catégories comprenant une valeur vide. Le supplément de calcul conserve la somme de contrôle initiale, les décomptes de catégories, les contrôles de qualité des dates et les définitions de regroupement. Le dénominateur correspond à l'intégralité de l'instantané exporté, et non aux dispositifs vendus, aux patients traités, aux inspections menées ou aux fabricants en activité. Pure Global — Données agrégées reproductibles des rappels, méthodes et extrait de tarification délimité pour ce rapport
Cette distinction est essentielle. Une même action corrective peut couvrir plusieurs produits du catalogue et générer plusieurs numéros de rappel de produit. À l'inverse, un enregistrement de rappel peut décrire une quantité importante d'unités concernées. Sans un lien justifiable entre les événements et sans un dénominateur d'exposition, diviser des enregistrements par des enregistrements ne produit qu'une part d'enregistrements. L'estimation de la probabilité d'un dommage exige des preuves supplémentaires quant à l'exposition et aux conséquences cliniques. Nous avons conservé les numéros de rappel de produit comme unité tout au long de l'analyse et avons exclu de son champ d'application la fréquence des événements, l'exposition des patients et la sécurité comparative des produits.
La ressource openFDA pertinente est le jeu de données device recall, et non une collection générique d'événements indésirables ou un flux d'application de la loi indifférencié. Sa documentation identifie la base de données de rappels de dispositifs médicaux de la FDA comme source et explique que les données peuvent être corrigées. Le code d'ingestion publié de FDA mappe root_cause_description à partir du champ de cause déterminée par la FDA de la base de données. Certains libellés de catégories contiennent les mots « by firm », mais décrire l'intégralité de la colonne comme un ensemble de causes profondes attribuées par le fabricant reviendrait à dénaturer sa provenance. 3 4
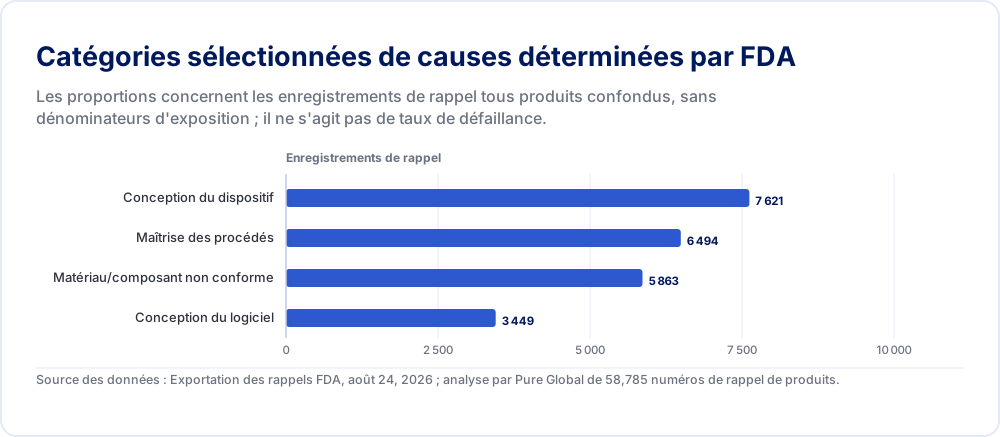
| Enregistrements | |
|---|---|
| Conception du dispositif | 7 621 |
| Maîtrise des procédés | 6 494 |
| Matériau/composant non conforme | 5 863 |
| Conception du logiciel | 3 449 |
Source des données : Exportation des rappels FDA, août 24, 2026 ; analyse par Pure Global de 58,785 numéros de rappel de produits.
Les catégories prédominantes comprennent Device Design, soit 7,621 enregistrements ou 13.0 % ; Process control, soit 6,494 ou 11.0 % ; Nonconforming Material/Component, soit 5,863 ou 10.0 % ; et Software design, soit 3,449 ou 5.9 %. Il s'agit de libellés au niveau de l'enregistrement de rappel. L'exportation laisse en suspens la méthode de gestion des risques préalable à la mise sur le marché, l'exhaustivité des essais et l'impact de conceptions alternatives. De telles questions nécessitent l'examen de l'enregistrement individuel, des communications ultérieures et des preuves spécifiques au produit.
Un second calcul modifie l'interprétation du premier. Other représente 8,928 enregistrements ; Under Investigation by firm en représente 6,777 ; Unknown/Undetermined by firm en représente 647 ; Pending en représente 344 ; et 13 enregistrements sont vides. Ensemble, ces catégories comptent 16,709 enregistrements, soit 28.4 % de l'exportation. Il s'agit d'un regroupement défini par l'analyste réunissant des libellés non spécifiques, non résolus ou absents. « Other » peut inclure des enquêtes terminées dont le mécanisme causal précis demeure inaccessible dans ce champ codé.
La décision managériale utile est donc ciblée : réserver l'effort d'examen à la transition de la conception vers la production, aux hypothèses sur les matières premières entrantes, au comportement du logiciel et aux preuves attestant que les mesures de maîtrise demeurent efficaces. Les fabricants d'un consommable stérile simple et d'un dispositif de perfusion connecté doivent définir des priorités d'essais distinctes et propres à chaque produit. Leurs dangers, leurs utilisateurs, leurs schémas d'exposition et les preuves applicables diffèrent.
Dans quelle mesure la taxonomie modifie-t-elle la priorité apparente ?
Le regroupement de catégories peut créer une conclusion en apparence précise qui dépend en réalité d'un choix non explicité. Prenons l'exemple du conditionnement. L'ajout des seules catégories Packaging et Packaging process control donne 3,117 enregistrements, soit 5.3 % de l'exportation. L'ajout de Package design/selection et de Packaging change control produit 4,268, soit 7.3 %. Ces deux sommes sont reproductibles ; elles répondent à des questions différentes. Aucune d'elles ne constitue un décompte direct des défaillances de la barrière stérile. Un rappel lié au conditionnement peut concerner l'identification, la protection ou une autre fonction. Pure Global — Données agrégées reproductibles des rappels, méthodes et extrait de tarification délimité pour ce rapport
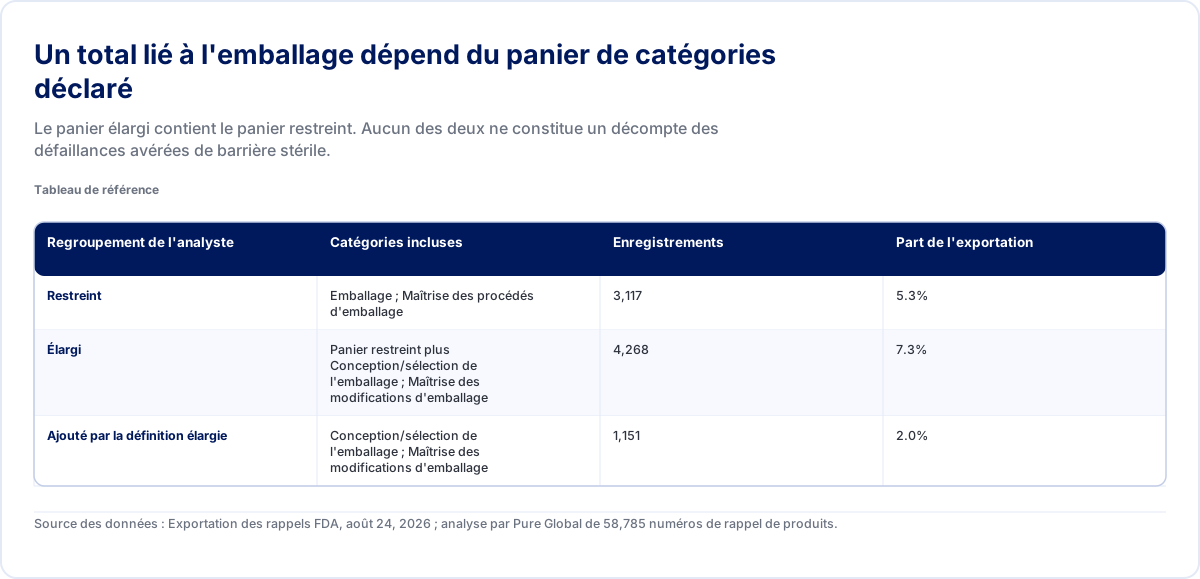
| Regroupement de l'analyste | Catégories incluses | Enregistrements | Part de l'exportation |
|---|---|---|---|
| Restreint | Emballage ; Maîtrise des procédés d'emballage | 3,117 | 5.3% |
| Élargi | Panier restreint plus Conception/sélection de l'emballage ; Maîtrise des modifications d'emballage | 4,268 | 7.3% |
| Ajouté par la définition élargie | Conception/sélection de l'emballage ; Maîtrise des modifications d'emballage | 1,151 | 2.0% |
Source des données : Exportation des rappels FDA, août 24, 2026 ; analyse par Pure Global de 58,785 numéros de rappel de produits.
La différence est de 1,151 enregistrements. Elle est suffisante pour modifier l'apparence d'un classement des « principaux risques », alors même que rien n'a changé concernant les dispositifs sous-jacents. L'analyste a simplement modifié le panier. Le supplément conserve donc l'intégralité des libellés originaux, ce qui permet aux lecteurs d'examiner les catégories sous-jacentes à tout regroupement proposé. Un responsable qualité peut sélectionner une population de produits plus restreinte et lire ses notifications effectives, mais il doit documenter cette sélection avant d'en interpréter le résultat.
Le même problème se pose pour le logiciel. Software design est un libellé distinct de Software change control, Software Design Change, Software Manufacturing/Software Deployment, Software in the Use Environment et Software design (manufacturing process). Les combiner peut s'avérer utile pour traiter une question de gouvernance logicielle. Désignez-le explicitement comme un groupe défini par l'analyste et publiez les catégories qui le composent. Conserver le champ original ainsi qu'un groupe d'analyste distinct permet à un autre évaluateur de reproduire ou de contester le regroupement sans perdre la traçabilité de sa provenance.
La qualité des dates compte également. Un contrôle de vraisemblance signale 21 dates de lancement situées en dehors des limites choisies (1976–2026), y compris une valeur indiquant l'année 0010. Nous conservons ces enregistrements dans le dénominateur global de catégories, mentionnons l'anomalie de date et évitons d'extrapoler une tendance historique à partir de dates non vérifiées. Exclure une date suspecte d'une tendance exigerait une règle clairement énoncée ; la réécrire avec une année supposée créerait des données non étayées. Ce rapport n'affirme aucunement que les proportions observées ont augmenté ou diminué au cours d'une période donnée.
Pour une revue interne, transformez chaque enregistrement pertinent en une question assortie d'un emplacement de réponse. Si un dispositif comparable a connu un problème de matériau, la question utile consiste à déterminer quel attribut de matériau importe pour la fonction prévue et comment le produit actuel démontre la maîtrise de cet attribut. Un certificat fournisseur peut répondre à une question d'identification tout en laissant non résolue une question de performance. Si un produit comparable a rencontré un problème de mise à jour logicielle, demandez-vous quelles versions, interfaces et états d'installation sont couverts par les preuves de non-régression actuelles.
Une recherche de rappels peut également apporter des contre-preuves venant contredire l'hypothèse privilégiée d'une équipe. Une équipe axée sur la conception peut découvrir qu'une modification de production a invalidé ses hypothèses. Une équipe axée sur la fabrication peut découvrir qu'un procédé inchangé produit de manière constante une conception aux marges insuffisantes. Aucune de ces découvertes ne prouve que l'entreprise rencontre le même problème. Elle met en évidence une mise à l'épreuve plausible qui doit être acceptée, rejetée ou examinée à l'aide de preuves propres au produit. Consignez cette décision au lieu de copier les récits de rappel des concurrents dans un tableau des dangers comme s'il s'agissait d'événements avérés pour votre propre dispositif.
Quelles exigences régissent un dossier de gestion des risques pour l'UE ou les États-Unis ?
Commencez par un bref état d'applicabilité. Identifiez le produit, sa destination, les marchés visés, la classification, l'étape du cycle de vie ainsi que la voie de soumission ou d'évaluation de la conformité. Identifiez ensuite chaque exigence légale pertinente, édition de norme, guide et attente en matière de preuves propre au produit. La distinction essentielle réside entre une obligation et une méthode possible pour y satisfaire. Vérifiez l'édition et le statut juridictionnel même lorsque le titre d'une norme vous est familier. 1
Pour l'UE, l'annexe I du MDR exige un système de gestion des risques documenté et itératif, ainsi qu'une approche ordonnée des mesures de maîtrise des risques. L'annexe II traite de la documentation technique, notamment de l'analyse bénéfice-risque et de la gestion des risques. L'annexe III traite de la documentation relative à la surveillance après commercialisation. Ces interconnexions signifient que la modification des allégations cliniques, du procédé de fabrication ou des informations de sécurité disponibles peut avoir une incidence sur plusieurs documents. L'organisation doit néanmoins choisir une structure exploitable pour articuler ces liens. 5
La Commission européenne explique que le recours aux normes harmonisées est volontaire et qu'une norme citée confère une présomption de conformité dans la limite de son champ couvert pertinent. Une équipe doit consigner l'édition européenne applicable, les amendements et le statut au Journal officiel, ainsi que toute restriction, plutôt que de présumer que le seul titre international répond à l'ensemble des exigences du MDR. Une matrice des normes n'est utile que si elle consigne ce que les preuves couvrent réellement. Une simple liste de normes recopiée sans justification d'applicabilité s'avère difficile à maintenir lors des modifications du produit. 6
Aux États-Unis, le QMSR est entré en vigueur le 2 février 2026 et incorpore ISO 13485:2016 par référence, avec des exigences FDA supplémentaires. ISO 14971 dispose d'un rôle distinct de reconnaissance des normes. Les exigences d'inspection FDA continuent de s'appliquer aux fabricants titulaires d'un certificat ISO 13485. Par ailleurs, la base de données des normes reconnues de FDA répertorie ISO 14971 troisième édition 2019-12 sous le numéro de reconnaissance 5-125, avec une reconnaissance complète et une réserve spécifique relative à la cybersécurité dans son texte explicatif. 7 8
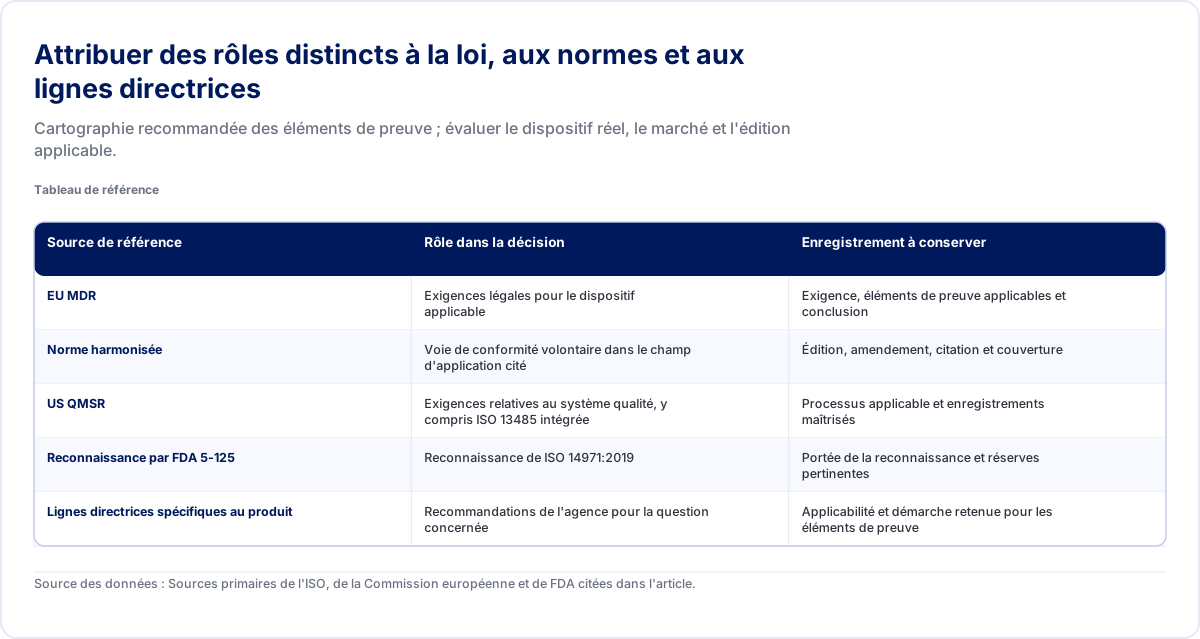
| Source de référence | Rôle dans la décision | Enregistrement à conserver |
|---|---|---|
| EU MDR | Exigences légales pour le dispositif applicable | Exigence, éléments de preuve applicables et conclusion |
| Norme harmonisée | Voie de conformité volontaire dans le champ d'application cité | Édition, amendement, citation et couverture |
| US QMSR | Exigences relatives au système qualité, y compris ISO 13485 intégrée | Processus applicable et enregistrements maîtrisés |
| Reconnaissance par FDA 5-125 | Reconnaissance de ISO 14971:2019 | Portée de la reconnaissance et réserves pertinentes |
| Lignes directrices spécifiques au produit | Recommandations de l'agence pour la question concernée | Applicabilité et démarche retenue pour les éléments de preuve |
Source des données : Sources primaires de l'ISO, de la Commission européenne et de FDA citées dans l'article.
Le résultat pratique est une cartographie maîtrisée des exigences, assortie d'une justification pour chaque inclusion. Supposons qu'une entreprise dispose d'une famille de produits commercialisée sur les deux marchés. Elle peut maintenir une analyse des risques d'ingénierie commune tout en reliant les éléments de preuve et les décisions propres à chaque marché. Cela évite que deux inventaires de dangers tenus à jour séparément ne divergent. La déclaration UE, la soumission aux États-Unis et la revue de libération interne conservent ainsi leurs finalités distinctes.
Attribuez la responsabilité de cette cartographie. Les affaires réglementaires peuvent identifier la voie applicable et les attentes documentaires associées ; l'ingénierie peut expliquer quelle configuration et quels essais étayent les allégations techniques ; la qualité peut faire le lien avec la production et la maîtrise des modifications ; l'expertise clinique peut évaluer la pertinence des dommages et des bénéfices. Un coordinateur doit concilier les divergences au sein d'un enregistrement de décision approuvé. Consignez la conclusion spécifique issue de chaque fonction : les essais de la configuration logicielle pertinente, par exemple, ou l'évaluation des obligations applicables sur le marché.
Que doit permettre à une autre personne de reconstituer le dossier ?
Considérez le dossier comme un index d'éléments de preuve maîtrisés, assorti d'explications suffisantes pour suivre le cheminement d'une décision. Il peut faire référence à des enregistrements conservés dans plusieurs systèmes si ces enregistrements restent identifiables, accessibles et placés sous une maîtrise appropriée. L'organisation suivante constitue une structure de travail recommandée, et non l'affirmation que l'ISO impose précisément ces dénominations de dossiers. Elle met en œuvre la finalité du cycle de vie décrite par ISO 14971 et utilise l'ISO/TR 24971 comme guide d'application. 1 2
Premièrement, établissez la configuration évaluée. Incluez le périmètre du produit ou de la famille, les utilisateurs prévus et les environnements d'utilisation, les accessoires, les versions logicielles importantes, les hypothèses de fabrication ainsi que les combinaisons prises en charge. Expliquez pourquoi les variantes appartiennent au même ensemble. Si une famille partage une analyse commune mais présente des différences en matière de contact avec le patient, d'apport d'énergie, de matériaux ou d'interaction avec l'opérateur, déterminez quelles hypothèses et quels éléments de preuve nécessitent un traitement distinct. Le dossier doit permettre de déterminer si une nouvelle variante proposée s'inscrit dans le périmètre évalué.
Deuxièmement, définissez le plan et les règles de décision. Désignez les responsabilités, les points de revue, les critères d'acceptabilité, l'approche de vérification et la méthode de collecte des informations de production et de post-production. Expliquez comment l'équipe gérera les incertitudes et les éléments de preuve contradictoires. Un plan qui se contente d'indiquer « tous les risques seront réduits au vert » ne donne à l'évaluateur aucune raison de se fier aux couleurs. Les critères doivent être cohérents avec la destination et la nature du dommage, plutôt que d'apparaître seulement après que les résultats des essais sont connus.
Troisièmement, consignez les scénarios de dommages et les décisions relatives aux mesures de maîtrise. Préservez le lien entre une source de dommage potentiel, une séquence prévisible d'événements, une situation dangereuse et le dommage qui en résulte. Un mode de défaillance peut contribuer à cette chaîne sans pour autant être identique au dommage. Par exemple, un scellage incomplet du conditionnement est une condition de défaillance ; l'exposition d'un patient vulnérable à des micro-organismes au cours de l'utilisation constitue une autre partie du scénario ; l'infection est un dommage potentiel. Le maintien de distinctions claires aide à identifier quelle mesure de maîtrise cible chaque étape.
Quatrièmement, reliez chaque mesure de maîtrise retenue aux éléments attestant de sa mise en œuvre et de son efficacité. La révision d'un plan peut démontrer qu'un connecteur a été reconçu. Démontrer la prévention des erreurs de raccordement visées exige des preuves de performance dans les conditions pertinentes. Un rapport d'essai peut étayer l'efficacité, mais uniquement pour les échantillons, configurations, conditions et critères d'acceptation testés. Intégrez ces limites dans les liens établis afin qu'un lecteur ultérieur puisse en évaluer l'applicabilité sans avoir à parcourir des pièces jointes sans rapport.
Cinquièmement, conservez la décision relative au risque résiduel et la décision globale. Expliquez pourquoi les risques résiduels satisfont aux critères définis, identifiez les questions non résolues et documentez l'autorité habilitée à approuver la libération ou la poursuite des travaux. La décision globale doit prendre en compte le dispositif médical tel qu'il est utilisé, y compris les interactions entre les mesures de maîtrise. Enfin, reliez cette décision aux informations surveillées après la mise sur le marché et aux modifications qui rouvrent l'évaluation. Une conclusion actualisée et clairement identifiable rend un dossier exploitable pour une soumission ou une modification de conception, même lorsqu'il contient également un historique substantiel.
Comment vérifier si une mesure de maîtrise dispose de données probantes suffisantes ?
Utilisez un dispositif hypothétique stérile à usage unique pour distinguer les types de données probantes. Supposons que la mesure de maîtrise proposée soit un emballage scellé destiné à protéger le dispositif tout au long des conditions de stockage et de distribution revendiquées. L'examen doit déterminer si le rapport étaye le matériau, le procédé de scellage, la géométrie du dispositif, la revendication relative au vieillissement et les conditions de distribution qui définissent la configuration proposée. Le fabricant aurait besoin d'un plan d'essais spécifique au dispositif pour appliquer cette méthode d'examen. 2
Commencez par la revendication. Si l'équipe commerciale promet une durée de conservation particulière alors que les données probantes couvrent un intervalle plus court, mentionner dans le tableau des risques que l'emballage a été « validé » dissimule cette discordance. Si l'équipe de fabrication change de fournisseur de sachets, confirmez quels attributs et quelles hypothèses de procédé peuvent raisonnablement être transposés aux données probantes existantes. Examinez l'étude antérieure à la lumière du nouveau matériau et des hypothèses reconduites. Consignez la justification de la transposition ou de l'obtention de données probantes supplémentaires.
Ensuite, distinguez la présence de la mesure de maîtrise de sa performance. Une spécification d'achat et une nomenclature approuvée peuvent établir quel sachet doit être utilisé. Les dossiers de fabrication et les contrôles à réception peuvent aider à déterminer ce qui a réellement été utilisé. Un programme d'essais pertinent permet de traiter des performances dans les conditions spécifiées. Ces éléments répondent à des questions différentes. En substituer un à l'ensemble des autres crée une lacune qu'un tableau de bord de complétude documentaire pourrait ne pas révéler.
Considérons un second exemple hypothétique : un dispositif destiné à un usage à domicile comporte un avertissement visant à empêcher une configuration dangereuse. L'équipe doit se demander si les utilisateurs prévus sont en mesure de remarquer, de comprendre et d'appliquer l'information au moment de l'utilisation. Le document d'orientation sur les facteurs humains de FDA aborde les utilisateurs, les environnements d'utilisation et les interfaces utilisateur dans l'évaluation des risques liés à l'utilisation. Il préconise d'examiner l'interaction réelle, plutôt que de considérer l'existence d'une phrase d'avertissement comme la preuve que le scénario a été maîtrisé. 9
Considérons à présent une limite logicielle conçue pour empêcher une sortie hors plage. Les exigences, la revue de mise en œuvre et les résultats de vérification doivent faire référence à la même version et aux mêmes conditions aux limites. Intégrez ce qui se produit en cas de données d'entrée manquantes, d'interruption du fonctionnement, de reprise d'activité et de combinaisons pertinentes avec d'autres fonctions. Le document d'orientation de FDA de 2023 sur la soumission de logiciels relie la documentation logicielle à l'évaluation de la sécurité et de l'efficacité ; le niveau de documentation et le contenu de la soumission nécessitent leur propre décision d'applicabilité. Une déclaration générique selon laquelle le logiciel a été « entièrement validé » ne fournit que peu d'informations sur le comportement qui a été évalué. 10
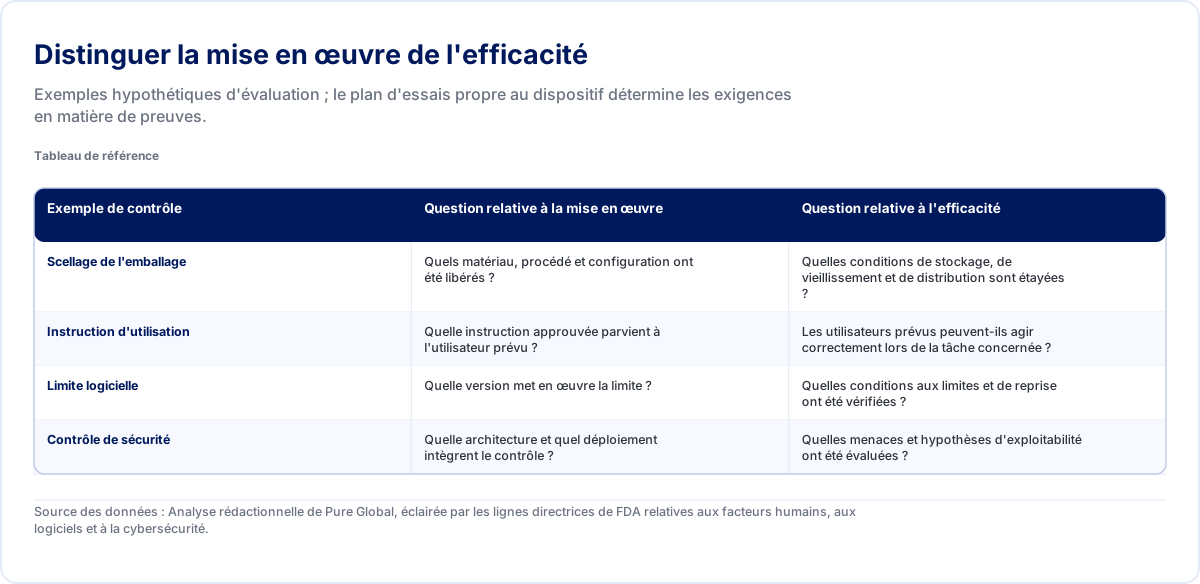
| Exemple de contrôle | Question relative à la mise en œuvre | Question relative à l'efficacité |
|---|---|---|
| Scellage de l'emballage | Quels matériau, procédé et configuration ont été libérés ? | Quelles conditions de stockage, de vieillissement et de distribution sont étayées ? |
| Instruction d'utilisation | Quelle instruction approuvée parvient à l'utilisateur prévu ? | Les utilisateurs prévus peuvent-ils agir correctement lors de la tâche concernée ? |
| Limite logicielle | Quelle version met en œuvre la limite ? | Quelles conditions aux limites et de reprise ont été vérifiées ? |
| Contrôle de sécurité | Quelle architecture et quel déploiement intègrent le contrôle ? | Quelles menaces et hypothèses d'exploitabilité ont été évaluées ? |
Source des données : Analyse rédactionnelle de Pure Global, éclairée par les lignes directrices de FDA relatives aux facteurs humains, aux logiciels et à la cybersécurité.
Pour les produits connectés, intégrez une interface de cybersécurité délibérée. Le document d'orientation de février 3, 2026 de FDA a remplacé le document de juin 2025. Il distingue l'évaluation des risques de sécurité de l'estimation de la probabilité d'un événement accidentel ordinaire, et traite de sujets tels que la modélisation des menaces, l'architecture et les mesures de maîtrise du cycle de vie. L'entrée reconnue de ISO 14971 renvoie désormais explicitement à l'exploitabilité pour l'estimation des risques de cybersécurité. Ne forcez pas un scénario dicté par un attaquant dans une estimation numérique d'occurrence non étayée simplement pour vous conformer à une feuille de calcul existante. Reliez l'analyse de sécurité aux conséquences potentielles sur la sécurité tout en conservant le raisonnement propre à la cybersécurité. 11 8
Comment une équipe peut-elle mettre en évidence les incertitudes avant d'approuver le dossier ?
L'examen des données probantes gagne en utilité lorsqu'il distingue un résultat observé d'une conclusion déduite. Considérons une étude sur banc d'essai hypothétique dans laquelle aucune défaillance ne survient parmi les 100 unités testées. L'observation directement étayée est de zéro défaillance constatée dans ces conditions d'essai. Les performances sur le terrain restent soumises à l'incertitude d'échantillonnage et aux variations des conditions d'utilisation. Si les échantillons étaient indépendants et représentatifs d'un processus binomial défini, la limite supérieure unilatérale de l'intervalle de confiance à 95 % serait d'environ 3 %, calculée comme un moins 0.05 élevé à la puissance un divisé par 100. Ces hypothèses peuvent ne pas décrire un essai accéléré, un échantillon du pire cas sélectionné ou l'utilisation clinique. Le calcul illustre l'incertitude ; le critère d'acceptation exige une justification distincte. 1
La question suivante est de savoir si l'essai est relié au scénario de dommage. La défaillance d'un composant peut ou non conduire à une situation dangereuse, et une situation dangereuse peut ou non entraîner un dommage particulier. Passer d'une étude sur banc d'essai du comportement d'un composant à la probabilité d'un dommage pour le patient requiert des données probantes pour les étapes intermédiaires. Documentez les hypothèses intermédiaires. Lorsque les données probantes ne permettent qu'une estimation qualitative, une évaluation qualitative justifiée peut rendre compte de l'incertitude plus honnêtement que plusieurs décimales recopiées dans une matrice des risques.
Distinguez également l'indépendance de la taille d'échantillon. Des relevés répétés sur une seule unité et des observations menées sur cent unités étayent des déductions différentes quant à la variabilité inter-unités. Plusieurs lots fabriqués à partir d'un seul lot de matière inchangé peuvent ne pas explorer la variabilité introduite par un changement de fournisseur. Il s'agit là de questions relatives à la conception de l'étude et aux déductions qui en sont tirées, et non de motifs justifiant d'exiger une taille d'échantillon particulière dans chaque projet. Le dossier doit identifier les sources de variabilité déterminantes et expliquer comment les données probantes disponibles les prennent en compte.
Pour chaque hypothèse importante, créez un enregistrement succinct contenant l'hypothèse, les données probantes à l'appui, les limites d'applicabilité et les conséquences si elle s'avère erronée. Une hypothèse relative à la durée de conservation peut dépendre d'un matériau spécifié et de conditions de stockage données. Une hypothèse relative aux facteurs humains peut dépendre du groupe d'utilisateurs visé et de sa formation. Une hypothèse logicielle peut reposer sur le maintien de la disponibilité d'une interface pendant la reprise. Cet enregistrement est un outil de travail proposé sur le plan éditorial. Il permet de rendre les liens entre mesures de maîtrise et données probantes, traités dans les documents d'orientation de FDA sur les facteurs humains et les logiciels, vérifiables d'une fonction à l'autre. 9 10
Distinguez à présent les désaccords sur les faits des désaccords sur les critères. Deux évaluateurs peuvent s'accorder sur le résultat d'un essai, mais être en désaccord sur la représentativité de l'échantillon par rapport à la configuration proposée. Ils peuvent s'accorder sur l'applicabilité, mais diverger sur le risque résiduel acceptable. Résoudre le premier désaccord requiert une décision relative aux données probantes ou à l'applicabilité ; résoudre le second nécessite de s'appuyer sur les critères approuvés de l'organisme et sur l'autorité décisionnelle compétente. Un compte rendu de réunion indiquant que l'équipe est parvenue à un consensus demeure incomplet s'il ne consigne pas la question qui a été tranchée ainsi que le fondement de cette résolution.
Utilisez des statuts explicites pour qualifier les lacunes dans les données probantes. « Rapport indisponible » correspond à un problème de récupération ou de propriété tant que l'existence et la pertinence du rapport ne sont pas confirmées. « Essai non réalisé » désigne une lacune distincte. « Essai réalisé sur une configuration antérieure » exige une évaluation de l'applicabilité. « Échec de l'essai » nécessite une investigation et une décision relative à ses implications. « Critère modifié après examen des résultats » exige une justification transparente et l'analyse des biais potentiels. Fusionner ces différents états en un seul statut orange prive les décideurs des informations nécessaires pour définir la démarche à suivre.
Le dossier d'examen peut s'achever par un tableau de décision synthétique : données probantes acceptées avec leurs limites, analyse complémentaire requise, essais supplémentaires requis, revendication ou configuration modifiée, ou décision de libération différée. Il s'agit de dispositions administratives suggérées, qui ne remplacent en rien les procédures formelles de l'organisme. Chacune d'entre elles doit identifier un responsable et la configuration concernée. Lorsqu'une conclusion est tributaire d'informations ultérieures, précisez si cette dépendance autorise la libération selon les critères applicables ou empêche toute décision. Cette approche est bien plus constructive que de qualifier l'ensemble du dossier de « complet » tout en laissant non résolues ses hypothèses les plus déterminantes.
Que peut apporter un exemple concret d'application de la réglementation ?
Les documents publics relatifs à l'application de la réglementation offrent une perspective probante différente d'un graphique récapitulatif des rappels. La lettre d'avertissement de FDA du 9 septembre 2025 adressée à Royal Philips aborde les observations découlant des inspections de sites liés aux ultrasons et l'évaluation par l'agence des réponses soumises. Elle traite de problématiques relatives aux actions correctives, aux réclamations et aux éléments de preuve relatifs aux dispositifs. Il s'agit d'un compte rendu daté des constats et des préoccupations de FDA, et non d'une estimation générale des performances du secteur ou d'une déclaration concernant l'ensemble des produits de Philips. 12
L'intérêt pour un autre fabricant réside dans l'extraction d'une question d'examen, et non dans la copie d'une conclusion. Lorsqu'une action corrective s'appuie sur un essai, qu'est-ce qui démontre que cet essai prend en compte le mécanisme de défaillance identifié ? Lorsqu'une réclamation est clôturée, qu'est-ce qui relie le motif de clôture aux éléments de preuve disponibles ? Lorsqu'un dispositif fait l'objet d'une hypothèse relative à sa durée de vie utile ou à sa maintenance, où figurent les informations justificatives et comment cette hypothèse est-elle communiquée ? Ces questions peuvent mettre en évidence des maillons manquants, même lorsque les dossiers propres à l'entreprise concernent des produits différents, des causes différentes et des résultats différents.
Un exercice d'examen utile commence par un scénario de dommage significatif et le suit dans les deux sens. Vers l'aval, examinez comment l'analyse a conduit à une mesure de maîtrise, et comment cette mesure a été mise en œuvre et vérifiée. Vers l'amont, partez d'une réclamation, d'un essai non concluant ou d'un composant modifié et déterminez quelles hypothèses de risque cela pourrait affecter. Les deux parcours doivent converger vers une configuration et une décision identifiables. S'ils aboutissent à différentes versions de l'analyse, conciliez les hypothèses et les éléments de preuve avant d'approuver la conclusion actuelle.
Consignez les limites probantes de l'examen. Une lettre d'avertissement publique peut omettre des détails techniques confidentiels. Une réponse qualifiée d'inadéquate à une date donnée peut être complétée ultérieurement. Une déclaration relative à l'état de conformité actuel exige une vérification distincte des informations publiques publiées par la suite. De même, un avis de rappel peut signaler une action sans fournir suffisamment d'éléments de preuve pour reconstituer l'intégralité de la décision de risque du fabricant. Les éléments de preuve publics étayent des questions ciblées ; ils permettent rarement de mener un audit externe complet.
Dans le cadre d'une revue de direction, l'action qui en découle peut être concrète. Sélectionnez un échantillon restreint et justifié couvrant un scénario de dommage grave, une modification récente de la conception, une modification de production et un signal post-commercialisation. Consignez la justification de l'échantillonnage. Demandez aux différentes fonctions de démontrer le cheminement des preuves plutôt que de simplement signaler qu'un document est approuvé. Toute lacune devient une investigation assignée comportant un périmètre, un responsable, une date d'échéance et une décision de traitement. Il s'agit d'un exercice d'examen proposé sur le plan éditorial, et non d'une taille d'échantillon prescrite par FDA ou d'une méthode promise pour réussir une inspection.
La mesure de son succès doit également être concrète. L'équipe doit être en mesure d'identifier la configuration concernée, de localiser les éléments de preuve applicables, d'en expliquer les limites et d'énoncer la décision restant requise. Une extraction plus rapide peut être utile sur le plan opérationnel, mais aucun objectif arbitraire de récupération en quatre-vingt-dix secondes n'établit la conformité réglementaire. Une conclusion facilement accessible mais non étayée reste non étayée. Une conclusion plus lente à obtenir mais bien étayée par des éléments probants peut plutôt révéler un problème d'indexation qui justifie une action corrective différente.
Comment le risque résiduel et les informations post-commercialisation doivent-ils s'articuler ?
Une décision relative au risque résiduel doit exposer le raisonnement qui subsiste après la prise en compte des mesures de maîtrise. Distinguez la gravité d'un dommage potentiel de l'estimation de sa probabilité, de la confiance accordée à cette estimation et des éléments de preuve étayant l'une et l'autre. Si les informations disponibles sont parcellaires, formulez l'incertitude et déterminez quelle décision elle autorise. Remplacer les informations manquantes par un score faible de convenance peut créer une fausse précision. La description publique de l'ISO laisse explicitement l'appréciation des niveaux de risque acceptables au contexte du dispositif et aux critères du fabricant. 1
Une analyse bénéfice-risque doit aborder explicitement les questions de maîtrise non résolues. Identifiez le bénéfice escompté, la population ciblée, les alternatives disponibles le cas échéant, les scénarios de dommage résiduels et la qualité des informations justificatives. Le document d'orientation de FDA sur les facteurs bénéfice-risque intervenant dans les décisions relatives à la disponibilité des produits, à la conformité et à l'application de la réglementation montre que de tels jugements sont contextuels. L'acceptation préalable à la mise sur le marché requiert une décision distincte dans le cadre de soumission applicable. 13
La vue globale du dispositif peut révéler des interactions qui échappent à une analyse ligne par ligne. Par exemple, un projet d'alarme pourrait remédier à la détection tardive d'un défaut, mais introduire une distraction ou une procédure de reprise déroutante. Une limite plus stricte pourrait réduire une émission dangereuse tout en augmentant les interruptions pendant l'utilisation prévue. Ces arbitrages hypothétiques nécessitent une décision cohérente quant à l'utilisation réelle du dispositif, et non une course à l'obtention de la somme de scores ordinaux la plus basse. Lorsque la matrice de l'équipe est ordinale, ses scores multipliés ou moyennés demeurent des constructions de notation ordinale plutôt que des probabilités mesurées.
La surveillance post-commercialisation doit mettre à l'épreuve les hypothèses sur lesquelles reposait la mise sur le marché. Définissez quels profils de réclamations, constats de maintenance, non-conformités, données de la littérature ou modifications remettraient en question l'analyse. Identifiez qui les évalue et où la décision qui en résulte est consignée. Une tendance n'est utile que lorsque le numérateur, le dénominateur, la période et la qualité des données correspondent à la question posée. « Les réclamations ont diminué » peut traduire un nombre réduit de dispositifs en service, un retard de transmission ou une modification des pratiques de codage, plutôt qu'une mesure de maîtrise efficace.
Pour l'UE, le MDR distingue le rapport de surveillance après commercialisation du rapport périodique actualisé de sécurité, ou PSUR. Conformément à l'article 86, les PSUR pour la classe IIa sont mis à jour en cas de besoin et au moins tous les deux ans ; les PSUR pour les classes IIb et III au moins une fois par an. Le document MDCG 2022-21 fournit des orientations relatives à la préparation du PSUR. Les évaluations urgentes des risques doivent être traitées dès que l'information apparaît, indépendamment du cycle de notification planifié. 5 14
Aux États-Unis, la déclaration relative aux dispositifs médicaux et l'évaluation des corrections/retraits constituent des obligations distinctes, soumises à leurs propres critères. Les mises à jour du dossier de gestion des risques, les décisions de notification et les investigations techniques requièrent chacune leur propre décision documentée. Les pages de recommandations de FDA relatives aux déclarations et aux rappels constituent le point de départ pour identifier le processus applicable. Établissez un lien entre ces processus afin qu'un signal de sécurité parvienne aux décideurs responsables sans dépendre d'une simple actualisation documentaire annuelle. 15 16
Que doit-il se passer lorsque le dispositif est modifié ?
Un enregistrement de modification doit commencer par la différence proposée et les hypothèses qu'elle pourrait invalider. « Fournisseur équivalent » ou « mise à jour logicielle mineure » est une conclusion proposée, non la preuve de départ. Identifiez les matériaux, paramètres de fabrication, interfaces, allégations de performance, utilisateurs et configurations concernés. Déterminez ensuite quelles preuves existantes restent applicables, lesquelles nécessitent une passerelle documentée et lesquelles doivent être remplacées. Le guide de FDA permettant de déterminer si une modification requiert un nouveau 510(k) fournit un cadre décisionnel distinct pour les soumissions aux États-Unis ; il repose sur une évaluation technique sous-jacente solide. 17
Considérons une substitution hypothétique de composant. Le nouveau composant respecte une spécification principale, mais sa distribution de tolérance, son comportement au vieillissement ou son interaction avec une autre pièce peuvent différer. Un examen approprié commence par les attributs essentiels au fonctionnement du dispositif. Il cherche ensuite à déterminer si les informations du fournisseur, l'analyse d'ingénierie, la vérification ou d'autres preuves répondent adéquatement à la modification. La décision d'achat doit s'appuyer sur l'évaluation technique qui en résulte parallèlement aux considérations commerciales. De même, un réessai complet de chaque caractéristique sans rapport peut consommer des ressources sans répondre à l'hypothèse modifiée.
Pour les logiciels, identifiez les versions déployées et les états de transition ainsi que la version finale. Une modification peut affecter l'installation, la migration des données, la compatibilité, le retour arrière ou la récupération, même lorsque sa nouvelle fonction se comporte correctement. Le dossier de gestion des risques doit renvoyer aux preuves relatives à ces états pertinents et à la décision concernant les anomalies non résolues. Si la modification altère une mesure de sécurité ou une dépendance, associez-y l'examen de sécurité plutôt que de traiter la cybersécurité comme un document produit une seule fois pour une soumission antérieure. 10 11
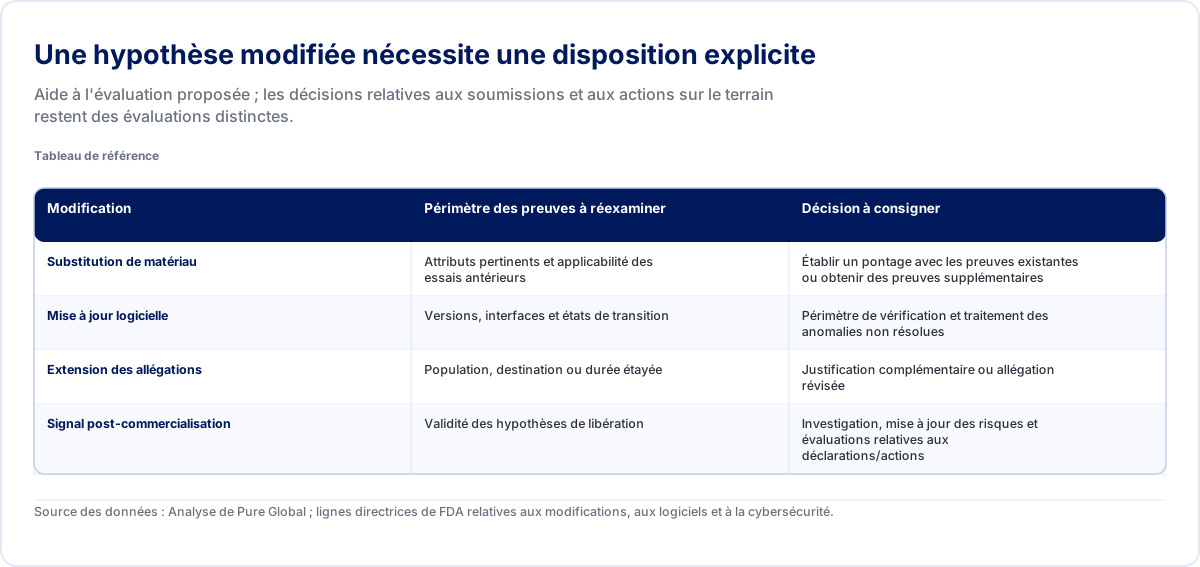
| Modification | Périmètre des preuves à réexaminer | Décision à consigner |
|---|---|---|
| Substitution de matériau | Attributs pertinents et applicabilité des essais antérieurs | Établir un pontage avec les preuves existantes ou obtenir des preuves supplémentaires |
| Mise à jour logicielle | Versions, interfaces et états de transition | Périmètre de vérification et traitement des anomalies non résolues |
| Extension des allégations | Population, destination ou durée étayée | Justification complémentaire ou allégation révisée |
| Signal post-commercialisation | Validité des hypothèses de libération | Investigation, mise à jour des risques et évaluations relatives aux déclarations/actions |
Source des données : Analyse de Pure Global ; lignes directrices de FDA relatives aux modifications, aux logiciels et à la cybersécurité.
Une liste de contrôle de libération peut alors poser quatre questions précises. Quelles configurations sont couvertes par la conclusion révisée ? Quels enregistrements associés ont changé ? Quelles allégations ou instructions doivent changer avec eux ? Que doit-il advenir des produits déjà distribués ? Les réponses peuvent mener à plusieurs processus distincts, notamment une documentation mise à jour, de nouveaux essais, une évaluation de la soumission propre à chaque marché ou une évaluation des actions post-commercialisation. La liste de contrôle doit rendre ces décisions visibles sans présélectionner le résultat.
L'enregistrement doit également établir une frontière nette entre les travaux en cours et les limitations acceptées. Un résultat d'essai non résolu, une modification fournisseur non examinée et une limitation documentée étayée par une justification approuvée constituent des états différents. Qualifier l'ensemble de ces trois situations d'« acceptable avec surveillance » empêche la direction de voir ce qui reste indécis. Si la surveillance fait partie d'une décision justifiée, précisez la question faisant l'objet de la surveillance, les preuves à recueillir, la condition d'escalade et la personne responsable d'agir.
Enfin, préservez le lien avec les décisions antérieures. N'écrasez pas l'explication historique d'une manière qui donnerait à penser qu'une configuration précédemment libérée a été évaluée à l'aide de preuves ultérieures. Un évaluateur doit pouvoir établir ce qui était connu à l'époque, ce qui a changé et la raison pour laquelle la conclusion a été révisée. Cet historique favorise le retour d'expérience issu de la modification et évite qu'une équipe ultérieure ne réutilise une hypothèse obsolète au motif qu'elle trouverait un rapport d'essai plus ancien sans la justification qui le remplace.
Comment un fabricant doit-il définir le périmètre des travaux et leur coût ?
Avant de demander un devis, distinguez l'examen des preuves de la création de preuves. L'examen d'un dossier existant permet d'identifier les lacunes et de proposer un plan de travail. Des résultats d'essais manquants, des données cliniques à l'appui ou une validation de procédé requièrent des travaux supplémentaires de génération de preuves. Un cahier des charges utile mentionne les configurations du dispositif, les marchés, les enregistrements disponibles, les livrables, les cycles de révision, les responsabilités et les critères d'acceptation de la prestation de conseil. Il précise également quelles activités de laboratoire, cliniques, de fabrication et logicielles nécessitent une responsabilité distincte.
La page publique des tarifs de Pure Global, consultée le 18 septembre 2026, indique l'assistance d'agent aux États-Unis (US Agent) à partir de $1,000 par an et la représentation dans l'UE à partir de $2,000 par an pour un groupe de dispositifs. Le périmètre pour l'UE comprend l'examen de la documentation préparée ; la compilation de la documentation technique fait l'objet d'une prestation distincte. Le périmètre annuel pour les États-Unis exclut de même la compilation de 510(k) et d'autres soumissions préalables à la mise sur le marché. Les redevances gouvernementales et les frais de tiers applicables sont distincts. La page mentionne un contrat de trois ans, une résiliation anticipée prévoyant 50% de la valeur restante du contrat, et une option d'un an avec des frais de première année supérieurs de 50%. Ces conditions décrivent les services mentionnés, et non un tarif autonome pour un dossier ISO 14971. Pure Global — Tarification, périmètre des services spécifique au marché et conditions contractuelles
Le classeur de prix interne approuvé a également été vérifié au regard des allégations commerciales du projet. Ses lignes relatives aux États-Unis indiquent séparément les travaux sur la voie réglementaire à $5,000 par projet, la compilation et la soumission de 510(k) à $15,000–$20,000 par soumission sous réserve de confirmation du périmètre, et une assistance ad hoc RAQA à $250 par heure. Aucune ligne ne précise de service de dossier de gestion des risques ISO 14971. Ces distinctions sont conservées dans l'extrait tarifaire délimité du supplément de calcul. Le lecteur doit donc demander un périmètre précis et un devis actualisé pour les travaux sur le dossier de gestion des risques, plutôt que de considérer les honoraires annuels d'un représentant comme le budget d'ingénierie. Pure Global — Agrégats reproductibles de rappels, méthodes et extrait tarifaire délimité pour ce rapport
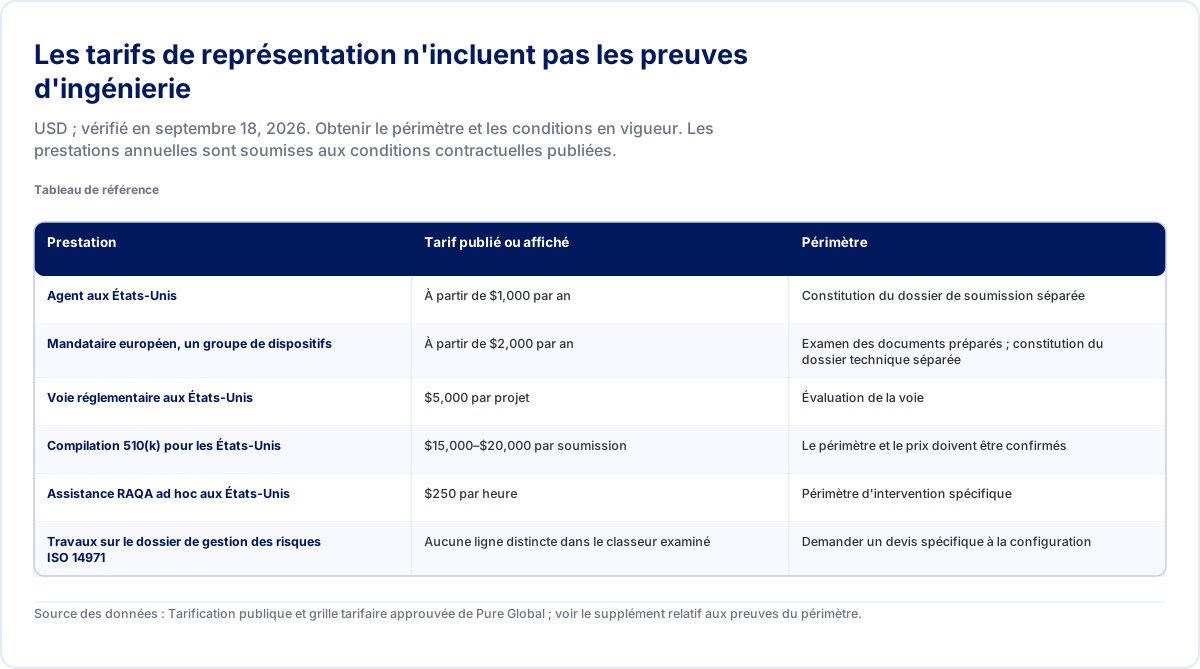
| Prestation | Tarif publié ou affiché | Périmètre |
|---|---|---|
| Agent aux États-Unis | À partir de $1,000 par an | Constitution du dossier de soumission séparée |
| Mandataire européen, un groupe de dispositifs | À partir de $2,000 par an | Examen des documents préparés ; constitution du dossier technique séparée |
| Voie réglementaire aux États-Unis | $5,000 par projet | Évaluation de la voie |
| Compilation 510(k) pour les États-Unis | $15,000–$20,000 par soumission | Le périmètre et le prix doivent être confirmés |
| Assistance RAQA ad hoc aux États-Unis | $250 par heure | Périmètre d'intervention spécifique |
| Travaux sur le dossier de gestion des risques ISO 14971 | Aucune ligne distincte dans le classeur examiné | Demander un devis spécifique à la configuration |
Source des données : Tarification publique et grille tarifaire approuvée de Pure Global ; voir le supplément relatif aux preuves du périmètre.
Pour une discussion concrète sur la définition du périmètre, préparez un inventaire des preuves accompagné de leur état, plutôt qu'une simple liste de noms de fichiers. Pour chaque mesure de maîtrise importante, déterminez si la mise en œuvre est documentée, si des preuves d'efficacité existent, si l'applicabilité a été examinée et si une décision a été approuvée. Indiquez la configuration et la version. Cela permet de distinguer un problème de liaison documentaire d'une lacune de preuve technique. Ils peuvent sembler similaires dans une liste de contrôle de soumission, tout en exigeant des volumes de travail très différents.
Priorisez les travaux en fonction des conséquences sur la décision. Un lien manquant vers un rapport existant et applicable peut être résolu rapidement. Une discordance entre la durée de conservation revendiquée et les preuves disponibles peut compromettre l'allégation de libération. Un scénario de dommage grave nouvellement identifié peut exiger une investigation plus approfondie. Estimez l'importance et le coût à partir du manque de preuves et de la décision qu'il affecte, plutôt qu'en fonction du nombre de pages à modifier. Demandez une décomposition des travaux qui identifie la décision permise par chaque livrable, ainsi que les dépendances et les exclusions.
Un fabricant peut commencer par un examen pilote délimité : une configuration représentative, un ensemble sélectionné de scénarios de dommages importants, ainsi que les preuves associées issues de la production et de la post-commercialisation. Le résultat doit dégager une structure réutilisable, les lacunes spécifiques à la configuration et les questions nécessitant l'intervention de spécialistes. Élargissez le périmètre une fois ces limites bien comprises. Il s'agit d'une approche d'achat proposée, et non d'une séquence réglementaire figée ou de la garantie d'un calendrier particulier.
Le résultat prêt pour la libération est un dossier dont la conclusion peut être suivie et contestée. Il identifie le dispositif évalué, les mesures de maîtrise retenues, les preuves qui les étayent, les limitations qui subsistent et les informations susceptibles de modifier la décision. Les registres de rappels, les normes, les exigences légales et les tarifs des prestations apportent chacun un type de preuve différent. Garder ces rôles distincts aide une équipe à concentrer ses efforts sur les décisions produit non résolues au lieu de produire un classeur plus volumineux mais moins utile.
Références
- ISO — ISO 14971:2019, Dispositifs médicaux : Application de la gestion des risques aux dispositifs médicaux. Édition et champ d'application public vérifiés en septembre 18, 2026. iso.org ↩ ↩ ↩ ↩ ↩
- ISO — ISO/TR 24971:2020, lignes directrices relatives à l'application de ISO 14971. iso.org ↩ ↩ ↩
- FDA — Aperçu du jeu de données openFDA sur les rappels de dispositifs et limites d'utilisation des données. open.fda.gov ↩
- FDA — Source d'ingestion des rappels de dispositifs openFDA, mise en correspondance de la cause déterminée par FDA. github.com ↩
- Union européenne — Règlement (UE) 2017/745, annexes I–III et article 86. eur-lex.europa.eu ↩ ↩
- Commission européenne — Normes harmonisées pour les dispositifs médicaux. health.ec.europa.eu ↩
- FDA — Règlement relatif au système de management de la qualité : foire aux questions. fda.gov ↩
- FDA — Reconnaissance 5-125, ISO 14971 troisième édition 2019-12. Entrée examinée en septembre 18, 2026, y compris sa qualification en matière de cybersécurité. accessdata.fda.gov ↩ ↩
- FDA — Application des facteurs humains et de l'ingénierie de l'aptitude à l'utilisation aux dispositifs médicaux, 2016. fda.gov ↩ ↩
- FDA — Contenu des soumissions préalables à la mise sur le marché pour les fonctions logicielles des dispositifs, juin 2023. fda.gov ↩ ↩ ↩
- FDA — Cybersécurité des dispositifs médicaux : considérations relatives au système de management de la qualité et contenu des soumissions préalables à la mise sur le marché, février 3, 2026. fda.gov ↩ ↩
- FDA — Lettre d'avertissement adressée à Royal Philips 709948, septembre 9, 2025. fda.gov ↩
- FDA — Facteurs bénéfice-risque relatifs à la disponibilité des dispositifs médicaux, à la conformité et aux décisions d'application. fda.gov ↩
- Groupe de coordination des dispositifs médicaux — MDCG 2022-21, lignes directrices relatives aux rapports périodiques actualisés de sécurité. health.ec.europa.eu ↩
- FDA — Medical Device Reporting : signalement des problèmes liés aux dispositifs médicaux. fda.gov ↩
- FDA — Rappels, corrections et retraits de dispositifs. fda.gov ↩
- FDA — Déterminer quand soumettre un 510(k) pour une modification apportée à un dispositif existant, octobre 2017. fda.gov ↩
 Marché · 24 juil. 2026FDA Enregistrement des dispositifs médicaux américainsMarché · 24 juil. 2026Classification et réglementation des dispositifs médicaux dans l'UE (MDR/IVDR)Étude de cas · 11 août 2026Combleurs cutanés de classe III selon le RDMÉtude de cas · 11 août 2026Groupement UDI-DI de base pour le contrasteMise à jour réglementaire · 17 sept. 2026FDA - Guide des systèmes buffy-coatMise à jour réglementaire · 14 sept. 2026COMBINE : notification de sécurité des études combinéesMise à jour réglementaire · 14 sept. 2026Règle MDCG 7 : contrôles qualité DIVMise à jour réglementaire · 26 août 2026Annexe I du règlement IA : 2028Vidéo · 11 sept. 2026ISO 15223-1 : ce que l'étiquetage doit indiquerVidéo · 12 mars 2026Comment enregistrer un dispositif médical auprès de la FDA américaine
Représentants locaux et titulaires : guide 2026
Savoir qui détient le dossier est déterminant lors d'un changement de distributeur. Comparez les rôles locaux, les documents de passation, les conditions de transfert et le coût annuel total avant de désigner un partenaire.
1 DM, 3 bases UDI (2026) : ordre de travail US, UE, Chine
Les identifiants partagés nécessitent des mappages réglementaires distincts. Utilisez les données probantes corrigées des bases de données, des calendriers propres à chaque produit et une ventilation des coûts cadrée pour planifier les travaux.
Coût du dossier technique DM (2026) : faire ou acheter ?
Les devis pour les dossiers techniques sont incomparables tant que le périmètre, la rédaction, le traitement des écarts, les réponses aux évaluateurs, la maintenance sur le cycle de vie et les frais des autorités ne sont pas dissociés. Ce rapport combine des grilles tarifaires publiques, les données de charge de travail de FDA, des résultats d'enquêtes européennes et un modèle de rentabilité pour montrer quand internaliser, externaliser un projet ou recourir à une équipe hybride.
Parlons,
N'importe où vous êtes.
Que vous cherchiez plus d'information ou que vous soyez prêt à travailler en partenariat avec nous, nous sommes là pour vous guider à chaque étape du processus réglementaire.
Contactez-nous