ISO 14971 Risikoakten: Nachweise und Überprüfung
Nutzen Sie Rückrufdaten, regulatorische Quellen und ausgearbeitete Beispiele, um Risikobeherrschungsmaßnahmen und die die Freigabe stützenden Nachweise zu überprüfen.
Eine Risikomanagementakte sollte es einem Prüfer ermöglichen nachzuvollziehen, warum eine bestimmte Produktkonfiguration als vertretbar angesehen wurde, welche Nachweise diese Entscheidung stützten und welche neuen Informationen sie ändern würden. Eine Tabelle mit bewerteten Gefährdungen benötigt Verknüpfungen zu Nachweisen und Entscheidungen, um diese Fragen zu beantworten.
Geprüfter Forschungsstand: September 18, 2026. Dieser Bericht richtet sich an Medizinproduktehersteller, die Nachweise für die EU und die USA erstellen oder pflegen. Die durchgerechneten Beispiele sind hypothetische technische Überprüfungen, keine Feststellungen zu dem Produkt eines Kunden. Produktspezifische Anforderungen und die gelenkten Verfahren einer Organisation bestimmen weiterhin die tatsächliche Arbeit.
TL;DR
- Akzeptanzkriterien erfordern eine Begründung. ISO 14971:2019 beschreibt einen Lebenszyklusprozess und verlangt objektive Kriterien für die Risikoakzeptanz; die vertretbaren Niveaus und die gewählte Darstellung erfordern eine produktspezifische Begründung. Legen Sie die Kriterien fest, bevor Sie Bewertungen anwenden. ISO/TR 24971:2020 bietet Anwendungsleitlinien und stellt keine zusätzliche Zertifizierungsanforderung dar. 1 2
- Rückrufzahlen identifizieren Prüffragen, nicht die Ausfallwahrscheinlichkeit eines Produkts. Unser fixierter Export enthält 58,785 verschiedene FDA-Produktrückrufnummern. Auf Device Design entfallen 7,621 und auf Process control 6,494. Weitere 16,709 Datensätze fallen in breite, ungelöste oder fehlende Kategorien. Nutzen Sie diese Verteilung, um die Abdeckung der Nachweise zu hinterfragen, nicht um Produkte in eine Rangfolge zu bringen oder zu behaupten, dass eine Risikoakte einen messbaren Prozentsatz von Rückrufen verhindert. Pure Global — Reproduzierbare Rückrufaggregate, Methoden und eingegrenzter Preisauszug für diesen Bericht
- Die Freigabeentscheidung erfordert verknüpfte Nachweise. Verknüpfen Sie für jedes wesentliche Schadensszenario die relevante Konfiguration, die Lenkungsmaßnahme, das Verifizierungsergebnis, die Begründung des Restrisikos und den Auslöser für die Überprüfung nach dem Inverkehrbringen. Unterscheiden Sie gesetzliche Anforderungen von Normen und Leitfäden, und unterscheiden Sie professionelle Prüfungsgebühren von den Kosten für die Erstellung fehlender technischer Nachweise.
Was haben wir im Rückruf-Export tatsächlich gezählt?
Die Analyse begann mit dem gemeinsamen Datenkatalog und einem fixierten FDA-Medizinprodukte-Rückrufexport vom August 24, 2026. Wir haben jede Zeile gezählt, die Eindeutigkeit von product_res_number überprüft und den genauen Text in root_cause_description gruppiert. Es gibt 58,785 Zeilen und 58,785 eindeutige Produktrückrufnummern mit 44 Kategorien einschließlich eines leeren Werts. Der Berechnungsanhang bewahrt die Eingabe-Prüfsumme, die Kategoriezählungen, die Datumsqualitätsprüfungen und die Gruppierungsdefinitionen. Der Nenner ist der gesamte exportierte Snapshot, nicht verkaufte Produkte, behandelte Patienten, durchgeführte Inspektionen oder tätige Hersteller. Pure Global — Reproduzierbare Rückrufaggregate, Methoden und eingegrenzter Preisauszug für diesen Bericht
Diese Unterscheidung ist wesentlich. Eine einzelne Korrekturmaßnahme kann mehrere Katalogprodukte abdecken und mehrere Produktrückrufnummern generieren. Umgekehrt kann ein Rückrufdatensatz eine große Menge betroffener Einheiten beschreiben. Ohne eine stichhaltige Ereignisverknüpfung und einen Expositionsnenner ergibt das Teilen von Datensätzen durch Datensätze lediglich einen Anteil an Datensätzen. Die Abschätzung der Schadenswahrscheinlichkeit erfordert zusätzliche Nachweise über Exposition und Ergebnisse. Wir haben die Produktrückrufnummern durchgehend als Einheit der Analyse beibehalten und Ereignishäufigkeit, Patientenexposition sowie vergleichende Produktsicherheit außerhalb ihres Geltungsbereichs belassen.
Die maßgebliche openFDA-Ressource ist der Datensatz device recall, keine generische Sammlung unerwünschter Ereignisse oder ein undifferenzierter Feed behördlicher Durchsetzungsmaßnahmen. Seine Dokumentation nennt die FDA-Medizinprodukte-Rückrufdatenbank als Quelle und erläutert, dass Daten korrigiert werden können. Der veröffentlichte Ingestion-Code von FDA mappt root_cause_description aus dem Feld FDA-determined-cause der Datenbank. Einige Kategoriebezeichnungen enthalten die Worte „by firm“, doch die gesamte Spalte als eine Reihe herstellerseitig zugewiesener Grundursachen zu beschreiben, würde ihre Herkunft falsch darstellen. 3 4
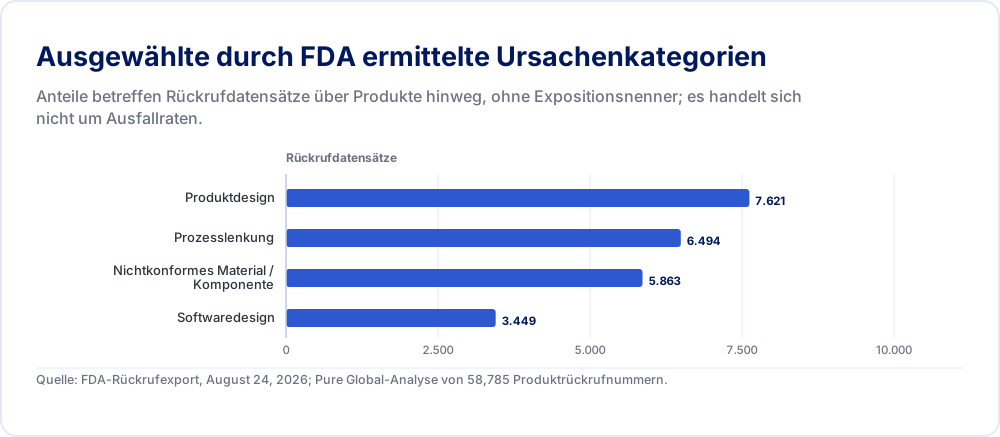
| Datensätze | |
|---|---|
| Produktdesign | 7.621 |
| Prozesslenkung | 6.494 |
| Nichtkonformes Material / Komponente | 5.863 |
| Softwaredesign | 3.449 |
Quelle: FDA-Rückrufexport, August 24, 2026; Pure Global-Analyse von 58,785 Produktrückrufnummern.
Zu den hervorstechenden Kategorien gehören Device Design, 7,621 Datensätze oder 13.0%; Process control, 6,494 oder 11.0%; Nonconforming Material/Component, 5,863 oder 10.0%; und Software design, 3,449 oder 5.9%. Dies sind Bezeichnungen auf Ebene der Rückrufdatensätze. Der Export lässt die Methode des Risikomanagements vor der Freigabe, die Vollständigkeit der Prüfungen und die Auswirkung alternativer Auslegungen ungeklärt. Solche Fragen erfordern den einzelnen Datensatz, nachfolgende Mitteilungen und produktspezifische Nachweise.
Eine zweite Berechnung ändert die Interpretation der ersten. Other steuert 8,928 Datensätze bei; Under Investigation by firm steuert 6,777 bei; Unknown/Undetermined by firm steuert 647 bei; Pending steuert 344 bei; und 13 Datensätze sind leer. Zusammen enthalten diese Kategorien 16,709 Datensätze oder 28.4% des Exports. Dies ist eine analystendefinierte Gruppe unspezifischer, ungelöster oder fehlender Bezeichnungen. „Other“ kann abgeschlossene Untersuchungen umfassen, deren spezifischer Kausalmechanismus in diesem codierten Feld nicht verfügbar bleibt.
Die zweckmäßige Managemententscheidung ist daher eng gefasst: Reservieren Sie den Prüfaufwand für den Übergang vom Design zur Produktion, Annahmen zu Eingangsmaterialien, das Softwareverhalten und Nachweise dafür, dass Lenkungsmaßnahmen wirksam bleiben. Hersteller eines einfachen sterilen Verbrauchsmaterials und eines vernetzten Infusionsgeräts benötigen getrennte, produktspezifische Prüfprioritäten. Ihre Gefährdungen, Anwender, Expositionsmuster und anwendbaren Nachweise unterscheiden sich.
Wie stark verändert die Taxonomie die scheinbare Priorität?
Die Gruppierung von Kategorien kann ein scheinbar präzises Ergebnis erzeugen, das von einer nicht offengelegten Entscheidung abhängt. Betrachten Sie die Verpackung. Die Addition von lediglich Packaging und Packaging process control ergibt 3,117 Datensätze oder 5.3% des Exports. Das Hinzufügen von Package design/selection und Packaging change control führt zu 4,268 oder 7.3%. Beide Summen sind reproduzierbar; sie beantworten unterschiedliche Fragen. Keine von beiden ist eine direkte Zählung von Fehlern der Sterilbarriere. Ein verpackungsbezogener Rückruf könnte die Kennzeichnung, den Schutz oder eine andere Funktion betreffen. Pure Global — Reproduzierbare Rückrufaggregate, Methoden und eingegrenzter Preisauszug für diesen Bericht
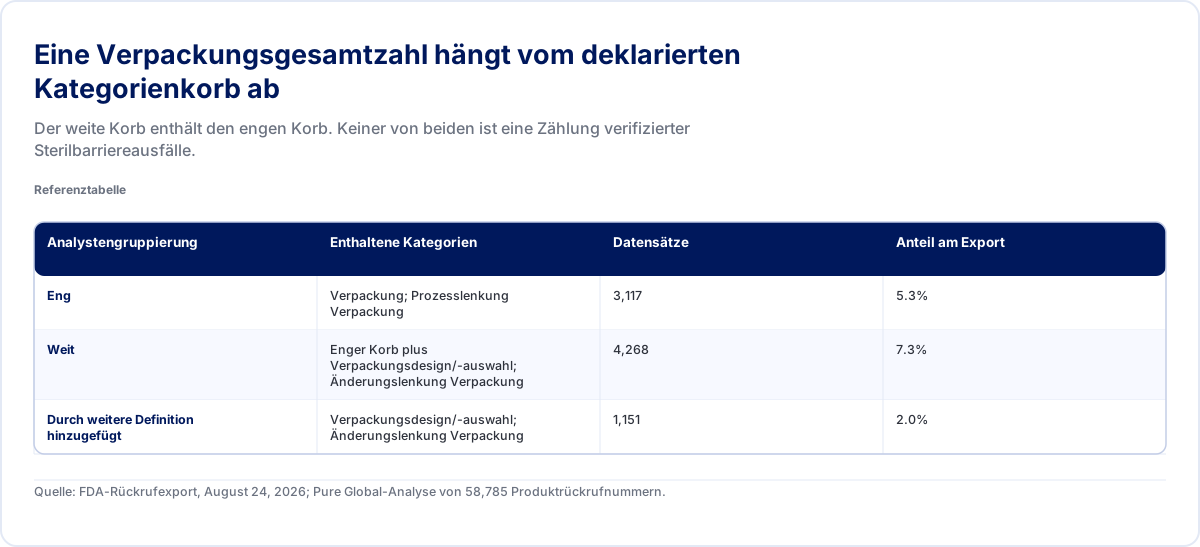
| Analystengruppierung | Enthaltene Kategorien | Datensätze | Anteil am Export |
|---|---|---|---|
| Eng | Verpackung; Prozesslenkung Verpackung | 3,117 | 5.3% |
| Weit | Enger Korb plus Verpackungsdesign/-auswahl; Änderungslenkung Verpackung | 4,268 | 7.3% |
| Durch weitere Definition hinzugefügt | Verpackungsdesign/-auswahl; Änderungslenkung Verpackung | 1,151 | 2.0% |
Quelle: FDA-Rückrufexport, August 24, 2026; Pure Global-Analyse von 58,785 Produktrückrufnummern.
Die Differenz beträgt 1,151 Datensätze. Sie ist groß genug, um eine Rangliste der „Top-Risiken“ anders aussehen zu lassen, obwohl sich an den zugrunde liegenden Produkten nichts geändert hat. Der Analyst hat den Warenkorb geändert. Der Anhang behält daher die vollständigen Originalbezeichnungen bei, sodass die Leser die Kategorien hinter jeder vorgeschlagenen Gruppierung einsehen können. Eine Qualitätsleitung kann eine engere Produktgesamtheit auswählen und deren tatsächliche Mitteilungen lesen, sollte diese Auswahl jedoch vor der Interpretation des Ergebnisses dokumentieren.
Dasselbe Problem tritt bei Software auf. Software design ist eine eigenständige Bezeichnung, die sich von Software change control, Software Design Change, Software Manufacturing/Software Deployment, Software in the Use Environment und Software design (manufacturing process) unterscheidet. Deren Kombination kann für eine Frage der Software-Governance nützlich sein. Kennzeichnen Sie dies ausdrücklich als eine analystendefinierte Gruppe und veröffentlichen Sie deren Teilkategorien. Die Beibehaltung des Originalfelds und einer separaten Analystengruppe ermöglicht es einem weiteren Prüfer, die Gruppierung nachzuvollziehen oder infrage zu stellen, ohne dass die Herkunft verloren geht.
Auch die Datumsqualität spielt eine Rolle. Eine Plausibilitätsprüfung markiert 21 Einleitungsdaten außerhalb der gewählten Grenzen von 1976–2026, einschließlich eines Werts mit dem Jahr 0010. Wir behalten solche Datensätze im Kategorienenner aller Datensätze bei, legen das Datumsproblem offen und vermeiden es, einen historischen Trend aus ungeprüften Datumsangaben abzuleiten. Der Ausschluss eines verdächtigen Datums aus einem Trend würde eine festgelegte Regel erfordern; das Umschreiben auf ein vermutetes Jahr würde unbelegte Daten erzeugen. Dieser Bericht erhebt keinen Anspruch darauf, dass die beobachteten Anteile über einen bestimmten Zeitraum gestiegen oder gefallen sind.
Wandeln Sie für eine interne Überprüfung jeden relevanten Datensatz in eine Frage mit einer Fundstelle für die Antwort um. Wenn ein vergleichbares Produkt ein Materialproblem hatte, lautet die zweckmäßige Frage, welches Materialmerkmal für die beabsichtigte Funktion von Bedeutung ist und wie das aktuelle Produkt die Beherrschung dieses Merkmals nachweist. Ein Lieferantenzertifikat kann eine Frage zur Identität beantworten, während eine Frage zur Leistungsfähigkeit ungeklärt bleibt. Wenn ein vergleichbares Produkt ein Software-Update-Problem hatte, fragen Sie, welche Versionen, Schnittstellen und Installationszustände durch die aktuellen Regressionsnachweise abgedeckt sind.
Eine Rückrufsuche kann auch Gegenbeweise zu der vom Team bevorzugten Darstellung liefern. Eine entwicklungsorientierte Gruppe stellt möglicherweise fest, dass eine Produktionsänderung ihre Annahmen entwertet hat. Eine fertigungsorientierte Gruppe stellt möglicherweise fest, dass ein unveränderter Prozess durchgängig ein Design mit unzureichenden Sicherheitsabständen hervorbringt. Keine der beiden Erkenntnisse beweist, dass das Unternehmen dasselbe Problem hat. Sie identifiziert einen plausiblen Einwand, der akzeptiert, verworfen oder anhand von Produktnachweisen untersucht werden sollte. Dokumentieren Sie diese Entscheidung, anstatt Rückrufbeschreibungen von Mitbewerbern in eine Gefährdungstabelle zu kopieren, als wären sie verifizierte Ereignisse für Ihr eigenes Produkt.
Welche Anforderungen bestimmen eine EU- oder US-Risikomanagementakte?
Beginnen Sie mit einer kurzen Dokumentation der Anwendbarkeit. Identifizieren Sie das Produkt, die Zweckbestimmung, die Märkte, die Klassifizierung, die Lebenszyklusphase sowie den Einreichungs- oder Konformitätsbewertungsweg. Identifizieren Sie anschließend jede relevante gesetzliche Anforderung, Normenausgabe, Leitlinie und produktspezifische Nachweiserwartung. Die wesentliche Unterscheidung liegt zwischen einer Verpflichtung und einer möglichen Methode zu deren Erfüllung. Überprüfen Sie die Ausgabe und den Status im jeweiligen Rechtsraum, selbst wenn der Titel einer Norm vertraut ist. 1
Für die EU fordert Anhang I der MDR ein dokumentiertes, iteratives Risikomanagementsystem und ein geordnetes Vorgehen bei den Risikobeherrschungsmaßnahmen. Anhang II behandelt die Technische Dokumentation, einschließlich der Nutzen-Risiko-Analyse und des Risikomanagements. Anhang III behandelt die Dokumentation zur Überwachung nach dem Inverkehrbringen. Diese Verknüpfungen bedeuten, dass sich Änderungen der klinischen Angaben, des Herstellungsprozesses oder der verfügbaren Sicherheitsinformationen auf mehr als ein Dokument auswirken können. Die Organisation muss dennoch eine praktikable Struktur für diese Verknüpfungen wählen. 5
Die Europäische Kommission erläutert, dass die Anwendung harmonisierter Normen freiwillig ist und dass eine zitierte Norm die Konformitätsvermutung im Rahmen ihres relevanten Abdeckungsbereichs begründet. Ein Team sollte die anwendbare europäische Ausgabe, Änderungen und den Status im Amtsblatt zusammen mit etwaigen Einschränkungen dokumentieren, anstatt anzunehmen, dass der internationale Titel allein jede MDR-Anforderung erfüllt. Eine Normenmatrix ist nur dann nützlich, wenn sie erfasst, was die Nachweise tatsächlich abdecken. Eine kopierte Liste von Normen ohne Begründung der Anwendbarkeit lässt sich bei Produktänderungen nur schwer pflegen. 6
In den Vereinigten Staaten trat die QMSR am 2. Februar 2026 in Kraft und übernimmt ISO 13485:2016 durch Verweis, mit zusätzlichen Anforderungen nach FDA. ISO 14971 hat eine eigenständige Rolle bei der Normenanerkennung. Die Inspektionsanforderungen nach FDA gelten weiterhin für Hersteller, die über ein Zertifikat nach ISO 13485 verfügen. Gesondert führt die Datenbank anerkannter Normen der FDA die Norm ISO 14971 Dritte Ausgabe 2019-12 unter der Anerkennungsnummer 5-125 mit vollständiger Anerkennung und einer spezifischen Qualifikation zur Cybersicherheit in ihrem erläuternden Text auf. 7 8
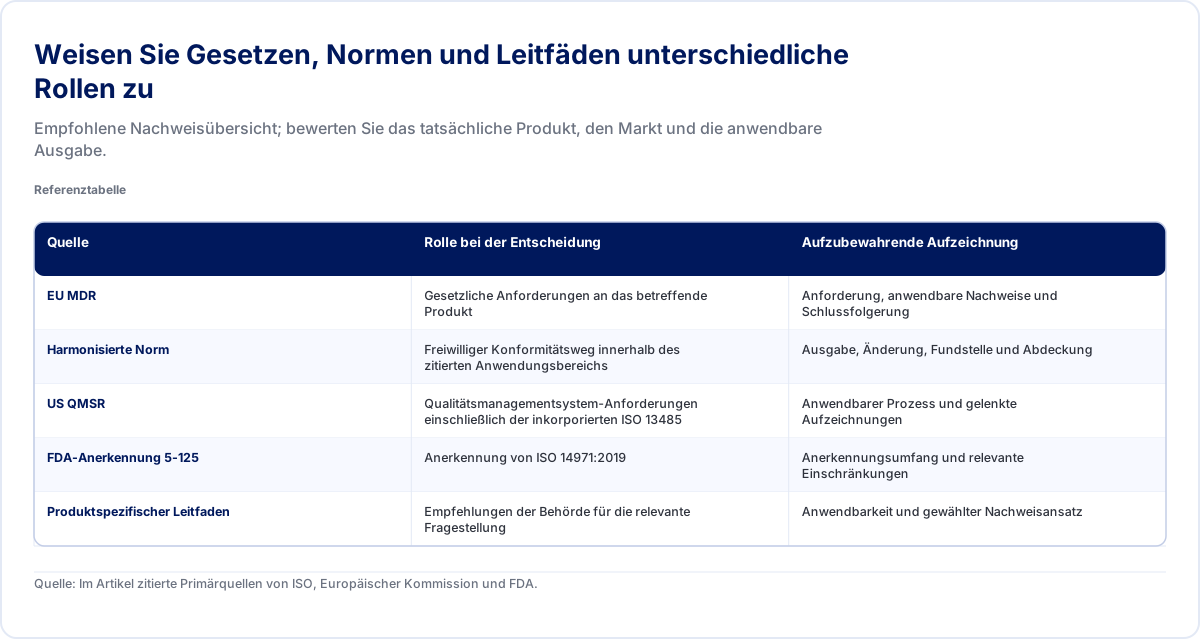
| Quelle | Rolle bei der Entscheidung | Aufzubewahrende Aufzeichnung |
|---|---|---|
| EU MDR | Gesetzliche Anforderungen an das betreffende Produkt | Anforderung, anwendbare Nachweise und Schlussfolgerung |
| Harmonisierte Norm | Freiwilliger Konformitätsweg innerhalb des zitierten Anwendungsbereichs | Ausgabe, Änderung, Fundstelle und Abdeckung |
| US QMSR | Qualitätsmanagementsystem-Anforderungen einschließlich der inkorporierten ISO 13485 | Anwendbarer Prozess und gelenkte Aufzeichnungen |
| FDA-Anerkennung 5-125 | Anerkennung von ISO 14971:2019 | Anerkennungsumfang und relevante Einschränkungen |
| Produktspezifischer Leitfaden | Empfehlungen der Behörde für die relevante Fragestellung | Anwendbarkeit und gewählter Nachweisansatz |
Quelle: Im Artikel zitierte Primärquellen von ISO, Europäischer Kommission und FDA.
Das praktische Ergebnis ist eine gelenkte Anforderungsübersicht mit einer Begründung für jede Aufnahme. Angenommen, ein Unternehmen verfügt über eine Produktfamilie, die auf beiden Märkten vertrieben wird. Es kann eine gemeinsame technische Risikoanalyse pflegen und zugleich marktspezifische Nachweise und Entscheidungen damit verknüpfen. Dadurch wird vermieden, dass zwei unabhängig voneinander bearbeitete Gefährdungsverzeichnisse auseinanderdriften. Die EU-Konformitätserklärung, die US-Einreichung und die interne Freigabeprüfung behalten dabei ihre jeweiligen eigenständigen Zwecke bei.
Weisen Sie die Zuständigkeit für diese Übersicht zu. Regulatory Affairs kann den anwendbaren Weg und die dokumentarischen Erwartungen bestimmen; die Entwicklung kann darlegen, welche Konfiguration und Prüfungen die technischen Angaben stützen; das Qualitätsmanagement kann die Verbindung zu Produktionslenkung und Änderungssteuerung herstellen; die klinische Expertise kann die Relevanz der Schäden und des Nutzens bewerten. Ein Koordinator sollte Unstimmigkeiten ausräumen und in einem genehmigten Entscheidungsnachweis zusammenführen. Dokumentieren Sie die spezifische Schlussfolgerung jeder Funktion: beispielsweise die Prüfung der relevanten Softwarekonfiguration oder die Bewertung der geltenden Marktverpflichtungen.
Was sollte eine andere Person anhand der Akte rekonstruieren können?
Betrachten Sie die Akte als ein Verzeichnis gelenkter Nachweise mit ausreichenden Erläuterungen, um eine Entscheidung nachvollziehen zu können. Sie kann auf Aufzeichnungen verweisen, die in verschiedenen Systemen geführt werden, sofern diese Aufzeichnungen identifizierbar, zugänglich und unter angemessener Lenkung bleiben. Die folgende Gliederung ist eine empfohlene Arbeitsstruktur und keine Behauptung, dass die ISO genau diese Ordnerbezeichnungen vorschreibt. Sie setzt den in ISO 14971 beschriebenen Lebenszykluszweck um und nutzt ISO/TR 24971 als Leitfaden für die Anwendung. 1 2
Bestimmen Sie erstens die bewertete Konfiguration. Beziehen Sie die Produkt- oder Familiengrenzen, die vorgesehenen Anwender und Nutzungsumgebungen, Zubehör, wichtige Softwareversionen, Annahmen zur Herstellung sowie unterstützte Kombinationen ein. Erläutern Sie, warum Varianten zusammengehören. Wenn eine Familie eine gemeinsame Analyse teilt, sich jedoch im Patientenkontakt, bei der Energieabgabe, den Materialien oder der Interaktion mit dem Bedienpersonal unterscheidet, ermitteln Sie, welche Annahmen und Nachweise einer gesonderten Behandlung bedürfen. Die Akte sollte es ermöglichen festzustellen, ob eine neu vorgeschlagene Variante innerhalb der bewerteten Grenzen liegt.
Bestimmen Sie zweitens den Plan und die Entscheidungsregeln. Benennen Sie Verantwortlichkeiten, Überprüfungspunkte, Akzeptanzkriterien, den Verifizierungsansatz sowie die Methode zur Erfassung von Informationen aus der Herstellung und der nachgelagerten Phase. Erläutern Sie, wie das Team mit Unsicherheiten und widersprüchlichen Nachweisen umgeht. Ein Plan, der lediglich besagt, dass „alle Risiken auf Grün reduziert werden“, liefert dem Prüfer keinen Grund, den Farben zu vertrauen. Die Kriterien sollten für die Zweckbestimmung und die Art des Schadens plausibel sein, anstatt erst zu erscheinen, nachdem die Prüfergebnisse bekannt sind.
Dokumentieren Sie drittens Schadensszenarien und Entscheidungen über Beherrschungsmaßnahmen. Wahren Sie den Zusammenhang zwischen einer potenziellen Schadensquelle, einer vorhersehbaren Abfolge von Ereignissen, einer Gefährdungssituation und dem daraus resultierenden Schaden. Eine Fehlerart kann zu dieser Kette beitragen, ohne mit dem Schaden identisch zu sein. Beispielsweise ist eine unvollständige Verpackungssiegelung ein Fehlerzustand; die Exposition eines gefährdeten Patienten gegenüber Mikroorganismen während der Anwendung ist ein anderer Teil des Szenarios; eine Infektion ist ein möglicher Schaden. Diese Unterscheidungen klar beizubehalten hilft dabei zu bestimmen, welche Beherrschungsmaßnahme an welchem Schritt ansetzt.
Verknüpfen Sie viertens jede ausgewählte Beherrschungsmaßnahme mit den Nachweisen zu deren Umsetzung und Wirksamkeit. Eine Zeichnungsrevision kann zeigen, dass ein Konnektor neu konstruiert wurde. Der Nachweis der Vermeidung der vorgesehenen Fehlverbindungen erfordert Leistungsnachweise unter relevanten Bedingungen. Ein Prüfbericht kann die Wirksamkeit stützen, jedoch nur für die darin geprüften Prüfmuster, Konfigurationen, Bedingungen und Akzeptanzkriterien. Beziehen Sie diese Grenzen in die Verknüpfung ein, damit ein späterer Leser die Anwendbarkeit beurteilen kann, ohne irrelevante Anhänge durchsuchen zu müssen.
Halten Sie fünftens die Entscheidung zum Restrisiko und die Gesamtentscheidung fest. Erläutern Sie, warum verbleibende Risiken die definierten Kriterien erfüllen, benennen Sie ungelöste Fragen und dokumentieren Sie die Befugnis zur Freigabe oder für weitere Arbeiten. Die zusammenfassende Entscheidung sollte das Produkt im tatsächlichen Gebrauch berücksichtigen, einschließlich der Wechselwirkungen zwischen den Beherrschungsmaßnahmen. Verknüpfen Sie diese Entscheidung schließlich mit den nach der Freigabe überwachten Informationen und den Änderungen, die eine erneute Bewertung auslösen. Eine klar erkennbare aktuelle Schlussfolgerung macht eine Akte für eine Einreichung oder technische Änderung nutzbar, selbst wenn sie zugleich eine umfangreiche historische Dokumentation enthält.
Wie prüfen Sie, ob eine Kontrollmaßnahme über ausreichende Nachweise verfügt?
Nutzen Sie ein hypothetisches steriles Einmalprodukt, um Nachweisarten voneinander abzugrenzen. Nehmen Sie an, dass die vorgeschlagene Kontrollmaßnahme eine versiegelte Verpackung ist, die dazu bestimmt ist, das Produkt unter den angegebenen Lager- und Transportbedingungen zu schützen. Die Überprüfung sollte feststellen, ob der Bericht das Material, den Siegelprozess, die Produktgeometrie, die Alterungsangabe und die Transportbedingungen stützt, die die angebotene Konfiguration definieren. Der Hersteller würde einen produktspezifischen Prüfplan benötigen, um diese Überprüfungsmethode anzuwenden. 2
Beginnen Sie mit der Auslobung. Wenn das kommerzielle Team eine bestimmte Haltbarkeitsdauer verspricht, während die Nachweise ein kürzeres Intervall abdecken, verschleiert eine Angabe in der Risikotabelle, dass die Verpackung „validiert“ worden sei, diese Diskrepanz. Wenn das Fertigungsteam den Beutellieferanten wechselt, bestätigen Sie, welche Eigenschaften und Prozessannahmen sich vertretbar auf die bestehenden Nachweise übertragen lassen. Prüfen Sie die frühere Studie im Hinblick auf das neue Material und die fortgeführten Annahmen. Dokumentieren Sie die Begründung für das Bridging oder für die Einholung zusätzlicher Nachweise.
Unterscheiden Sie als Nächstes das Vorhandensein einer Kontrollmaßnahme von ihrer Leistung. Eine Einkaufsspezifikation und eine freigegebene Stückliste können festlegen, welcher Beutel verwendet werden soll. Produktionsaufzeichnungen und Wareneingangsprüfungen können dabei helfen festzustellen, was tatsächlich verwendet wurde. Ein einschlägiges Prüfprogramm kann die Leistung unter den angegebenen Bedingungen untersuchen. Diese Elemente beantworten unterschiedliche Fragen. Eines davon als Ersatz für alle anderen auszuwählen, hinterlässt eine Lücke, die ein Dashboard zur Dokumentenvollständigkeit möglicherweise nicht aufdeckt.
Betrachten Sie ein zweites hypothetisches Beispiel: Ein Produkt für die Heimanwendung weist einen Warnhinweis auf, der eine unsichere Inbetriebnahme verhindern soll. Das Team sollte sich fragen, ob die vorgesehenen Anwender die Informationen am Verwendungsort wahrnehmen, verstehen und danach handeln können. Die Human-Factors-Leitlinie von FDA befasst sich bei der Bewertung nutzungsbezogener Risiken mit Anwendern, Nutzungsumgebungen und Benutzerschnittstellen. Sie unterstützt die Untersuchung der tatsächlichen Interaktion, anstatt das bloße Vorhandensein eines Warnsatzes als Beweis dafür zu behandeln, dass das Szenario beherrscht wurde. 9
Betrachten Sie nun eine Software-Begrenzung, die eine Ausgabe außerhalb des zulässigen Bereichs verhindern soll. Anforderungen, Implementierungsüberprüfung und Verifizierungsergebnisse sollten sich auf dieselbe Version und dieselben Randbedingungen beziehen. Beziehen Sie mit ein, was bei fehlenden Eingaben, unterbrochenem Betrieb, Wiederherstellung und relevanten Kombinationen mit anderen Funktionen geschieht. Die Software-Einreichungsleitlinie von FDA aus 2023 verknüpft die Softwaredokumentation mit der Bewertung von Sicherheit und Wirksamkeit; das Dokumentationsniveau und der Einreichungsinhalt erfordern eine eigene Anwendbarkeitsentscheidung. Eine pauschale Aussage, dass die Software „vollständig validiert“ worden sei, liefert kaum Informationen darüber, welches Verhalten bewertet wurde. 10
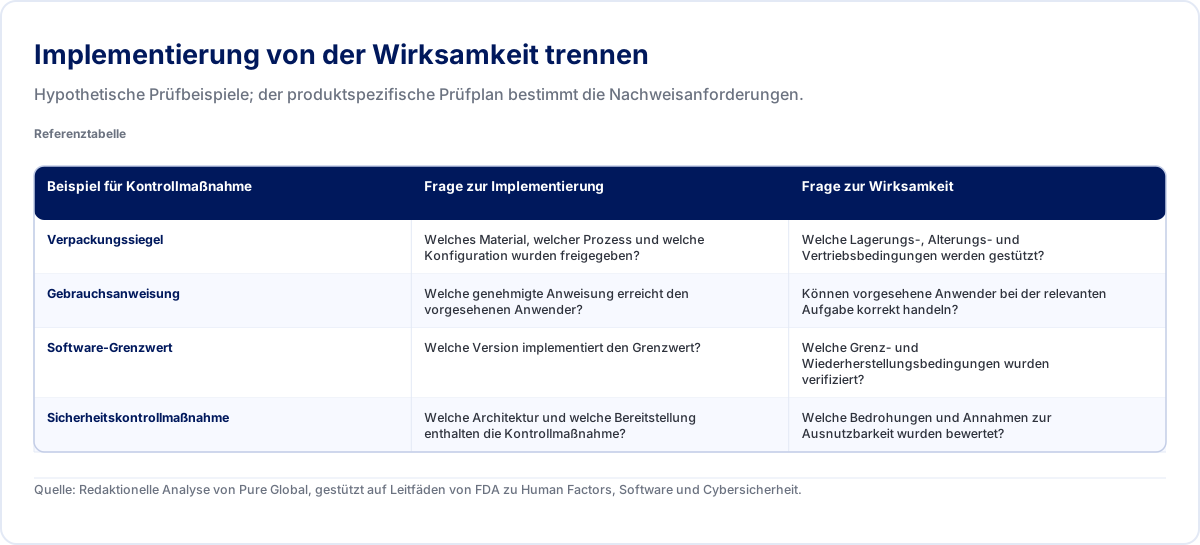
| Beispiel für Kontrollmaßnahme | Frage zur Implementierung | Frage zur Wirksamkeit |
|---|---|---|
| Verpackungssiegel | Welches Material, welcher Prozess und welche Konfiguration wurden freigegeben? | Welche Lagerungs-, Alterungs- und Vertriebsbedingungen werden gestützt? |
| Gebrauchsanweisung | Welche genehmigte Anweisung erreicht den vorgesehenen Anwender? | Können vorgesehene Anwender bei der relevanten Aufgabe korrekt handeln? |
| Software-Grenzwert | Welche Version implementiert den Grenzwert? | Welche Grenz- und Wiederherstellungsbedingungen wurden verifiziert? |
| Sicherheitskontrollmaßnahme | Welche Architektur und welche Bereitstellung enthalten die Kontrollmaßnahme? | Welche Bedrohungen und Annahmen zur Ausnutzbarkeit wurden bewertet? |
Quelle: Redaktionelle Analyse von Pure Global, gestützt auf Leitfäden von FDA zu Human Factors, Software und Cybersicherheit.
Fügen Sie bei vernetzten Produkten eine gezielte Schnittstelle zur Cybersicherheit hinzu. Die Leitlinie von FDA vom Februar 3, 2026 ersetzte das Dokument vom Juni 2025. Sie unterscheidet die Bewertung von Sicherheitsrisiken von der Abschätzung der Wahrscheinlichkeit eines gewöhnlichen zufälligen Ereignisses und behandelt Aspekte wie Bedrohungsmodellierung, Architektur und Kontrollen über den Lebenszyklus. Der anerkannte Eintrag zu ISO 14971 verweist nun ausdrücklich auf die Ausnutzbarkeit bei der Abschätzung von Cybersicherheitsrisiken. Zwingen Sie ein angreifergesteuertes Szenario nicht in eine unbelegte numerische Schätzung der Auftretenswahrscheinlichkeit, bloß um es in eine bestehende Tabellenkalkulation einzupassen. Verknüpfen Sie die Sicherheitsanalyse mit potenziellen Folgen für die Sicherheit, während Sie die sicherheitsspezifische Argumentation beibehalten. 11 8
Wie kann ein Team Unsicherheiten offenlegen, bevor es die Akte freigibt?
Eine Nachweisprüfung wird nützlicher, wenn sie ein beobachtetes Ergebnis von einer abgeleiteten Schlussfolgerung unterscheidet. Betrachten Sie eine hypothetische Laborstudie, bei der unter 100 geprüften Einheiten keine Ausfälle auftreten. Die unmittelbar belegte Beobachtung lautet null beobachtete Ausfälle unter diesen Prüfbedingungen. Die Leistung im praktischen Einsatz unterliegt weiterhin Stichprobenunsicherheiten und Unterschieden bei den Nutzungsbedingungen. Wären die Stichproben unabhängig und repräsentativ für einen definierten Binomialprozess, läge die einseitige obere 95%-Konfidenzgrenze bei ungefähr 3%, berechnet als eins minus 0.05 hoch eins geteilt durch 100. Diese Annahmen treffen auf eine beschleunigte Prüfung, ein ausgewähltes Worst-Case-Muster oder die klinische Anwendung möglicherweise nicht zu. Die Berechnung veranschaulicht die Unsicherheit; das Akzeptanzkriterium erfordert eine gesonderte Begründung. 1
Die nächste Frage ist, ob die Prüfung mit dem Schadensszenario verknüpft ist. Ein Komponentenausfall kann zu einer Gefährdungssituation führen oder auch nicht, und eine Gefährdungssituation kann zu einem bestimmten Schaden führen oder auch nicht. Der Übergang von einer Laborstudie zum Komponentenverhalten zur Wahrscheinlichkeit eines Patientenschadens erfordert Nachweise für die dazwischenliegenden Schritte. Dokumentieren Sie die dazwischenliegenden Annahmen. Wenn die Nachweise lediglich eine qualitative Schätzung stützen, vermittelt eine begründete qualitative Bewertung die Unsicherheit möglicherweise ehrlicher als mehrere Nachkommastellen, die in eine Risikomatrix kopiert werden.
Trennen Sie zudem Unabhängigkeit vom Stichprobenumfang. Wiederholte Messungen an einer einzelnen Einheit und Beobachtungen über einhundert Einheiten hinweg stützen unterschiedliche Rückschlüsse auf die Variabilität zwischen den Einheiten. Mehrere Lose, die aus einer unveränderten Materialcharge hergestellt wurden, erfassen möglicherweise nicht die Variabilität, die ein Lieferantenwechsel mit sich bringt. Dies sind Fragen zum Studiendesign und zu den gezogenen Schlussfolgerungen, keine Gründe, in jedem Projekt einen bestimmten Stichprobenumfang zu fordern. Die Akte sollte identifizieren, welche Quellen der Variabilität von Bedeutung sind, und darlegen, wie die verfügbaren Nachweise darauf eingehen.
Erstellen Sie für jede wichtige Annahme eine kurze Aufzeichnung, die die Annahme, stützende Nachweise, die Anwendbarkeitsgrenze und die Konsequenz enthält, falls sie falsch ist. Eine Annahme zur Haltbarkeit könnte von einem spezifizierten Material und bestimmten Lagerbedingungen abhängen. Eine Human-Factors-Annahme könnte von der vorgesehenen Anwendergruppe und Schulung abhängen. Eine Software-Annahme könnte davon abhängen, dass eine Schnittstelle während der Wiederherstellung verfügbar bleibt. Diese Aufzeichnung ist eine redaktionell vorgeschlagene Arbeitshilfe. Sie hilft dabei, die in den Human-Factors- und Software-Leitlinien von FDA diskutierten Verknüpfungen zwischen Kontrollmaßnahmen und Nachweisen funktionsübergreifend überprüfbar zu machen. 9 10
Unterscheiden Sie nun Uneinigkeit über Fakten von Uneinigkeit über Kriterien. Zwei Prüfer stimmen möglicherweise hinsichtlich des Prüfergebnisses überein, sind sich jedoch uneins darüber, ob das Muster die angebotene Konfiguration repräsentiert. Sie können sich über die Anwendbarkeit einig sein, jedoch uneins über das akzeptable Restrisiko. Die Beilegung der ersten Uneinigkeit erfordert eine Entscheidung über die Nachweise oder die Anwendbarkeit; die Beilegung der zweiten erfordert die Anwendung der genehmigten Kriterien und der Entscheidungsbefugnis der Organisation. Ein Besprechungsprotokoll, das besagt, dass das Team einen Konsens erzielt hat, ist unvollständig, es sei denn, es hält fest, welche Frage gelöst wurde und auf welcher Grundlage dies geschah.
Verwenden Sie explizite Dispositionen für Nachweislücken. „Bericht nicht verfügbar“ bedeutet ein Problem beim Abruf oder bei den Eigentumsrechten, bis die Existenz und Relevanz des Berichts bestätigt sind. „Prüfung nicht durchgeführt“ kennzeichnet eine andere Lücke. „Prüfung an einer früheren Konfiguration durchgeführt“ erfordert eine Anwendbarkeitsbewertung. „Prüfung fehlgeschlagen“ erfordert eine Untersuchung und eine Entscheidung über die Konsequenzen. „Kriterium nach Prüfung der Ergebnisse geändert“ erfordert eine transparente Begründung und die Überprüfung einer potenziellen Verzerrung. Diese Zustände in einem einzigen gelben Status zusammenzufassen, nimmt Entscheidungsträgern die Informationen, die erforderlich sind, um die nächste Maßnahme zu wählen.
Die Überprüfungsaufzeichnung kann mit einer kleinen Entscheidungstabelle abschließen: Nachweise mit ihren Grenzen akzeptiert, zusätzliche Analyse erforderlich, zusätzliche Prüfung erforderlich, Auslobung oder Konfiguration geändert oder Freigabeentscheidung vertagt. Dies sind vorgeschlagene administrative Dispositionen, kein Ersatz für die formalen Verfahren der Organisation. Jede davon sollte einen Verantwortlichen und die betroffene Konfiguration benennen. Hängt eine Schlussfolgerung von späteren Informationen ab, geben Sie an, ob diese Abhängigkeit eine Freigabe unter den geltenden Kriterien erlaubt oder eine Entscheidung verhindert. Dies ist aussagekräftiger, als die gesamte Akte als „vollständig“ zu kennzeichnen, während deren folgenreichste Annahmen ungeklärt bleiben.
Was kann ein reales Durchsetzungsbeispiel beitragen?
Öffentliches Material zu behördlichen Durchsetzungsmaßnahmen bietet einen anderen Evidenzpfad als eine aggregierte Rückruf-Übersicht. Der Warning Letter von FDA vom 9. September 2025 an Royal Philips erörtert Beobachtungen aus Inspektionen von ultraschallbezogenen Betriebsstätten und die behördliche Bewertung der eingereichten Stellungnahmen. Er umfasst Aspekte im Zusammenhang mit Korrekturmaßnahmen, Reklamationen und Produktnachweisen. Er ist eine datierte Darstellung der Feststellungen und Bedenken von FDA, keine allgemeine Einschätzung der Branchenleistung oder eine Aussage über jedes Philips-Produkt. 12
Der Nutzen für einen anderen Hersteller besteht darin, eine Prüffrage abzuleiten, anstatt eine Schlussfolgerung zu kopieren. Wenn eine Korrekturmaßnahme durch eine Prüfung gestützt wird, was zeigt, dass die Prüfung den identifizierten Fehlermechanismus adressiert? Wenn eine Reklamation abgeschlossen wird, was verknüpft die Begründung des Abschlusses mit der verfügbaren Evidenz? Wenn für ein Produkt eine Annahme zur Lebensdauer oder Instandhaltung vorliegt, wo befinden sich die unterstützenden Informationen und wie wird die Annahme kommuniziert? Diese Fragen können fehlende Verknüpfungen aufdecken, selbst wenn die unternehmenseigenen Aufzeichnungen andere Produkte, andere Ursachen und andere Ergebnisse aufweisen.
Eine sinnvolle Überprüfungsübung beginnt mit einem signifikanten Schadensszenario und verfolgt dieses in beide Richtungen. Vorwärtsgerichtet prüfen Sie, wie die Analyse zu einer Kontrollmaßnahme führte und wie die Kontrollmaßnahme umgesetzt und überprüft wurde. Rückwärtsgerichtet beginnen Sie mit einer Reklamation, einer fehlgeschlagenen Prüfung oder einer geänderten Komponente und stellen fest, welche Risikoannahmen davon betroffen sein könnten. Beide Pfade sollten bei einer identifizierbaren Konfiguration und Entscheidung zusammenlaufen. Wenn sie in unterschiedlichen Versionen der Analyse enden, gleichen Sie die Annahmen und Nachweise ab, bevor Sie die aktuelle Schlussfolgerung freigeben.
Dokumentieren Sie die Evidenzgrenzen der Überprüfung. Ein öffentlicher Warning Letter spart vertrauliche technische Details möglicherweise aus. Eine Stellungnahme, die zu einem bestimmten Zeitpunkt als unzureichend bezeichnet wurde, kann später ergänzt worden sein. Eine Aussage über den aktuellen Compliance-Status erfordert eine gesonderte Überprüfung später veröffentlichter Informationen. Ebenso kann eine Rückrufmitteilung eine Maßnahme benennen, ohne ausreichende Nachweise zu liefern, um die gesamte Risikoentscheidung des Herstellers zu rekonstruieren. Öffentliche Evidenz stützt gezielte Fragestellungen; sie trägt selten ein vollständiges externes Audit.
Für eine Managementbewertung kann die daraus resultierende Maßnahme konkret sein. Wählen Sie eine kleine, begründete Stichprobe über ein Szenario schwerer Schädigung, eine kürzliche Designänderung, eine Produktionsänderung und ein Post-Market-Signal hinweg aus. Dokumentieren Sie die Begründung für die Stichprobennahme. Fordern Sie verschiedene Funktionen auf, den Evidenzpfad aufzuzeigen, anstatt lediglich zu berichten, dass ein Dokument freigegeben ist. Etwaige Lücken werden zu zugewiesenen Untersuchungen mit Umfang, Verantwortlichem, Fälligkeitsdatum und Disposition. Dies ist eine redaktionell vorgeschlagene Überprüfungsübung, keine von FDA vorgeschriebene Stichprobengröße und keine zugesicherte Methode zum Bestehen einer Inspektion.
Auch der Erfolgsmaßstab sollte konkret sein. Das Team sollte in der Lage sein, die betroffene Konfiguration zu identifizieren, anwendbare Nachweise aufzufinden, deren Einschränkungen zu erläutern und darzulegen, welche Entscheidung noch erforderlich ist. Ein schnellerer Abruf kann betrieblich nützlich sein, aber kein willkürliches Abrufziel von neunzig Sekunden begründet eine regulatorische Angemessenheit. Eine leicht zugängliche, unbelegte Schlussfolgerung bleibt dennoch unbelegt. Eine langsamere, aber gut belegte Schlussfolgerung kann stattdessen ein Indexierungsproblem aufzeigen, das eine andere Korrekturmaßnahme erfordert.
Wie sollten Restrisiko und Post-Market-Informationen verknüpft sein?
Eine Entscheidung zum Restrisiko sollte die Überlegungen offenlegen, die nach Berücksichtigung der Kontrollmaßnahmen verbleiben. Trennen Sie den Schweregrad eines möglichen Schadens von der Schätzung seiner Wahrscheinlichkeit, dem Vertrauen in diese Schätzung und den Nachweisen, die beides stützen. Wenn die verfügbaren Informationen spärlich sind, benennen Sie die Unsicherheit und bestimmen Sie, welche Entscheidung sie zulässt. Fehlende Informationen durch einen bequemen niedrigen Punktwert zu ersetzen, kann Scheingenauigkeit erzeugen. Die öffentliche Beschreibung der ISO überlässt akzeptable Risikoniveaus ausdrücklich dem Produktkontext und den Kriterien des Herstellers. 1
Eine Nutzen-Risiko-Diskussion muss ungelöste Fragen zu Kontrollmaßnahmen explizit behandeln. Benennen Sie den beabsichtigten Nutzen, die Population, verfügbare Alternativen, soweit relevant, die verbleibenden Schadensszenarien und die Qualität der unterstützenden Informationen. Der Leitfaden von FDA zu Nutzen-Risiko-Faktoren bei Entscheidungen über Produktverfügbarkeit, Compliance und behördliche Durchsetzungsmaßnahmen zeigt, dass derartige Beurteilungen kontextbezogen sind. Eine Akzeptanz vor dem Inverkehrbringen erfordert eine gesonderte Entscheidung im jeweiligen Einreichungskontext. 13
Die Betrachtung des gesamten Produkts kann Wechselwirkungen aufdecken, die in einzelnen Zeilen übersehen werden. Beispielsweise könnte ein vorgeschlagener Alarm die verzögerte Erkennung eines Fehlers adressieren, jedoch zu Ablenkung oder einer verwirrenden Wiederherstellungsaufgabe führen. Ein engerer Grenzwert könnte eine unsichere Ausgabe reduzieren, während er Unterbrechungen während des bestimmungsgemäßen Gebrauchs erhöht. Diese hypothetischen Kompromisse erfordern eine schlüssige Entscheidung über die tatsächliche Anwendung des Produkts und keinen Wettbewerb um die niedrigste Summe ordinaler Punktwerte. Wenn die Matrix des Teams ordinal ist, bleiben ihre multiplizierten oder gemittelten Werte ordinale Bewertungskonstrukte und keine gemessenen Wahrscheinlichkeiten.
Die Post-Market-Überwachung sollte die Annahmen überprüfen, von denen die Freigabe abhing. Definieren Sie, welche Reklamationsmuster, Servicebefunde, Nichtkonformitäten, Literaturergebnisse oder Änderungen die Analyse infrage stellen würden. Legen Sie fest, wer diese bewertet und wo die daraus resultierende Entscheidung dokumentiert wird. Ein Trend ist nur dann nützlich, wenn Zähler, Nenner, Zeitraum und Datenqualität zur Fragestellung passen. „Reklamationen sind zurückgegangen“ spiegelt möglicherweise weniger Produkte im Einsatz, eine Meldeverzögerung oder eine geänderte Kodierungspraxis wider und keine wirksame Kontrollmaßnahme.
Für die EU unterscheidet die MDR den Bericht über die Überwachung nach dem Inverkehrbringen vom regelmäßigen aktualisierten Sicherheitsbericht bzw. PSUR. Gemäß Artikel 86 werden PSURs der Klasse IIa bei Bedarf und mindestens alle zwei Jahre aktualisiert; PSURs der Klassen IIb und III mindestens jährlich. MDCG 2022-21 bietet Leitlinien für die Erstellung von PSURs. Dringende Risikobewertungen erfordern Aufmerksamkeit, sobald die Informationen vorliegen, unabhängig vom planmäßigen Berichtszyklus. 5 14
Das US-amerikanische Medical Device Reporting und die Bewertung von Korrekturen/Rücknahmen sind separate Verpflichtungen mit eigenen Kriterien. Aktualisierungen der Risikoakte, Meldeentscheidungen und technische Untersuchungen erfordern jeweils eine eigene dokumentierte Disposition. Die Leitfadenseiten von FDA zu Meldepflichten und Rückrufen bieten die Ausgangspunkte für die Bestimmung des anwendbaren Prozesses. Bauen Sie eine Verbindung zwischen diesen Prozessen auf, damit ein Sicherheitssignal die zuständigen Entscheidungsträger erreicht, ohne sich auf eine jährliche Dokumentenaktualisierung zu verlassen. 15 16
Was sollte geschehen, wenn sich das Produkt ändert?
Eine Änderungsaufzeichnung sollte mit dem vorgeschlagenen Unterschied und den Annahmen beginnen, die dadurch entkräftet werden könnten. „Gleichwertiger Lieferant“ oder „geringfügiges Software-Update“ ist eine vorgeschlagene Schlussfolgerung, nicht der Ausgangsnachweis. Identifizieren Sie betroffene Materialien, Fertigungsparameter, Schnittstellen, Leistungsangaben, Anwender und Konfigurationen. Bestimmen Sie anschließend, welche bestehenden Nachweise weiterhin anwendbar bleiben, welche einer dokumentierten Überbrückung bedürfen und welche ersetzt werden müssen. Der Leitfaden von FDA zur Entscheidung, ob eine Änderung ein neues 510(k) erfordert, bietet einen separaten Entscheidungsrahmen für US-Einreichungen; er hängt von einer fundierten zugrunde liegenden technischen Bewertung ab. 17
Betrachten Sie eine hypothetische Komponentensubstitution. Die neue Komponente erfüllt eine Hauptspezifikation, doch ihre Toleranzverteilung, ihr Alterungsverhalten oder ihre Wechselwirkung mit einem anderen Teil können abweichen. Eine sachgerechte Prüfung beginnt mit den Merkmalen, die für die Funktion des Produkts von Bedeutung sind. Sie hinterfragt anschließend, ob Lieferantenangaben, technische Analysen, Verifizierungen oder sonstige Nachweise der Änderung angemessen Rechnung tragen. Die Einkaufsentscheidung sollte die resultierende technische Bewertung neben kaufmännischen Erwägungen heranziehen. Gleichermaßen kann eine vollständige Neuprüfung jedes nicht betroffenen Merkmals Ressourcen verbrauchen, ohne die geänderte Annahme zu adressieren.
Identifizieren Sie bei Software sowohl die bereitgestellten Versionen und die Übergangszustände als auch die finale Version. Eine Änderung kann sich auf die Installation, Datenmigration, Kompatibilität, das Rollback oder die Wiederherstellung auswirken, selbst wenn sich ihre neue Funktion ordnungsgemäß verhält. Die Risikoakte sollte auf die Nachweise für diese relevanten Zustände und auf die Entscheidung über ungelöste Anomalien verweisen. Wenn die Änderung eine Sicherheitsmaßnahme oder eine Abhängigkeit verändert, verknüpfen Sie die Sicherheitsprüfung, anstatt Cybersicherheit als ein Dokument zu behandeln, das einmalig für eine frühere Einreichung erstellt wurde. 10 11
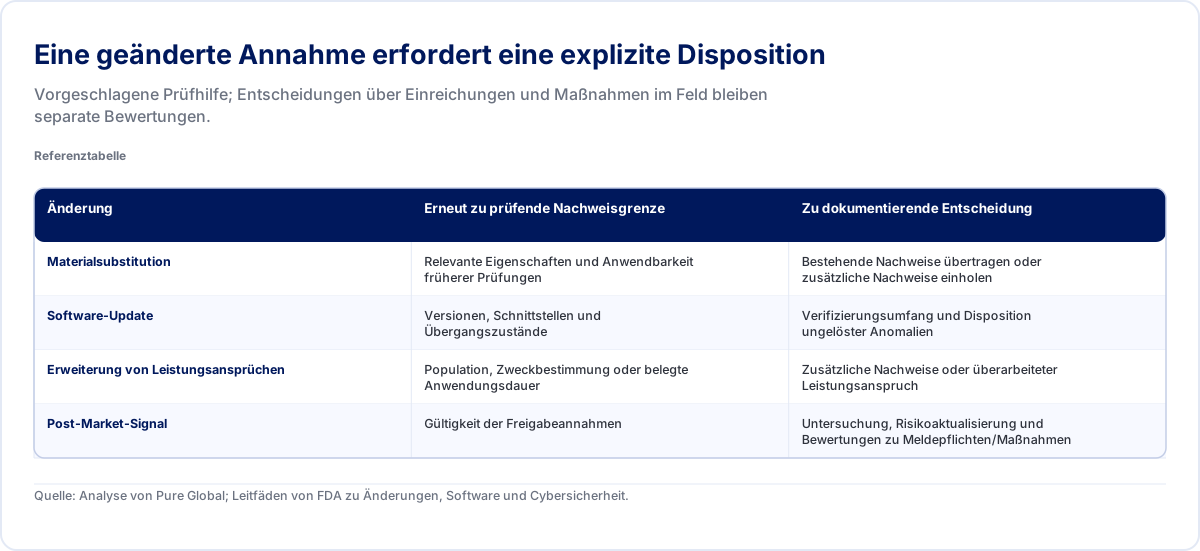
| Änderung | Erneut zu prüfende Nachweisgrenze | Zu dokumentierende Entscheidung |
|---|---|---|
| Materialsubstitution | Relevante Eigenschaften und Anwendbarkeit früherer Prüfungen | Bestehende Nachweise übertragen oder zusätzliche Nachweise einholen |
| Software-Update | Versionen, Schnittstellen und Übergangszustände | Verifizierungsumfang und Disposition ungelöster Anomalien |
| Erweiterung von Leistungsansprüchen | Population, Zweckbestimmung oder belegte Anwendungsdauer | Zusätzliche Nachweise oder überarbeiteter Leistungsanspruch |
| Post-Market-Signal | Gültigkeit der Freigabeannahmen | Untersuchung, Risikoaktualisierung und Bewertungen zu Meldepflichten/Maßnahmen |
Quelle: Analyse von Pure Global; Leitfäden von FDA zu Änderungen, Software und Cybersicherheit.
Eine Freigabe-Checkliste kann anschließend vier konkrete Fragen stellen. Welche Konfigurationen werden durch die überarbeitete Schlussfolgerung abgedeckt? Welche verknüpften Aufzeichnungen haben sich geändert? Welche Leistungsangaben oder Anweisungen müssen sich mit ihnen ändern? Was muss mit bereits vertriebenen Produkten geschehen? Die Antworten können zu mehreren unterschiedlichen Prozessen führen, darunter einer aktualisierten Dokumentation, neuen Prüfungen, einer marktspezifischen Einreichungsbewertung oder einer Bewertung von Post-Market-Maßnahmen. Die Checkliste sollte diese Entscheidungen sichtbar machen, ohne das Ergebnis vorwegzunehmen.
Die Aufzeichnung benötigt zudem eine saubere Abgrenzung zwischen offenen Arbeiten und akzeptierten Einschränkungen. Ein ungelöstes Prüfergebnis, eine ungeprüfte Lieferantenänderung und eine dokumentierte Einschränkung, die durch eine genehmigte Begründung gestützt wird, stellen unterschiedliche Zustände dar. Alle drei als „akzeptabel mit Überwachung“ zu kennzeichnen, verhindert, dass das Management erkennt, was weiterhin unentschieden ist. Wenn eine Überwachung Teil einer begründeten Entscheidung ist, spezifizieren Sie die überwachte Fragestellung, die zu erfassenden Nachweise, die Eskalationsbedingung und die für Maßnahmen verantwortliche Person.
Wahren Sie schließlich den Bezug zu früheren Entscheidungen. Überschreiben Sie die historische Begründung nicht so, dass eine früher freigegebene Konfiguration so erscheint, als sei sie anhand späterer Nachweise bewertet worden. Ein Prüfer sollte in der Lage sein festzustellen, was zum damaligen Zeitpunkt bekannt war, was sich geändert hat und warum die Schlussfolgerung überarbeitet wurde. Diese Historie unterstützt das Lernen aus der Änderung und verhindert, dass ein späteres Team eine veraltete Annahme wiederverwendet, weil es einen älteren Prüfbericht ohne die ihn ersetzende Begründung vorfindet.
Wie sollte ein Hersteller den Arbeitsumfang und dessen Kosten abgrenzen?
Unterscheiden Sie vor dem Einholen eines Angebots eine Nachweisprüfung von der Nachweiserstellung. Die Prüfung einer bestehenden Akte kann Lücken aufzeigen und einen Arbeitsplan vorschlagen. Fehlende Prüfergebnisse, klinische Belege oder Prozessvalidierungen erfordern zusätzliche nachweisgenerierende Arbeiten. Eine zweckmäßige Leistungsbeschreibung nennt die Produktkonfigurationen, Märkte, verfügbaren Aufzeichnungen, Liefergegenstände, Prüfrunden, Verantwortlichkeiten und Abnahmekriterien für die Beratungsergebnisse. Sie legt zudem fest, welche Labor-, klinischen, Fertigungs- und Softwareaktivitäten eine gesonderte Zuständigkeit erfordern.
Die öffentliche Preisseite von Pure Global, geprüft am 18. September 2026, führt eine Unterstützung als US Agent ab $1,000 jährlich und eine EU-Repräsentanz ab $2,000 jährlich für eine Produktgruppe auf. Der EU-Umfang umfasst die Prüfung der vorbereiteten Dokumentation; die Zusammenstellung der technischen Dokumentation erfolgt separat. Der jährliche US-Umfang schließt die Zusammenstellung von 510(k) und sonstigen Premarket-Einreichungen ebenfalls aus. Behördengebühren und anfallende Gebühren Dritter sind separat. Die Seite nennt einen Dreijahresvertrag, eine vorzeitige Kündigung mit 50% des verbleibenden Vertragswerts und eine Einjahresoption mit einer um 50% höheren Gebühr für das erste Jahr. Diese Bedingungen beschreiben die genannten Dienstleistungen, keinen eigenständigen Preis für eine ISO 14971-Akte. Pure Global — Preisgestaltung, marktspezifischer Leistungsumfang und Vertragsbedingungen
Die freigegebene interne Preiskalkulationstabelle wurde ebenfalls mit den wirtschaftlichen Angaben des Entwurfs abgeglichen. Ihre US-Zeilen weisen Arbeiten zum regulatorischen Pfad mit $5,000 pro Projekt, die Zusammenstellung und Einreichung für 510(k) mit $15,000–$20,000 pro Einreichung vorbehaltlich der Umfangsbestätigung und Ad-hoc-RAQA-Unterstützung mit $250 pro Stunde separat aus. Keine Zeile führt eine Dienstleistung für eine ISO 14971-Risikomanagementakte auf. Diese Unterscheidungen bleiben im abgegrenzten Preisauszug der Berechnungsergänzung erhalten. Ein Leser sollte daher einen konkreten Umfang und ein aktuelles Angebot für Arbeiten an der Risikoakte anfordern, anstatt die Jahresgebühr eines Vertreters als Entwicklungsbudget zu betrachten. Pure Global — Reproduzierbare Rückruf-Aggregate, Methoden und abgegrenzter Preisauszug für diesen Bericht
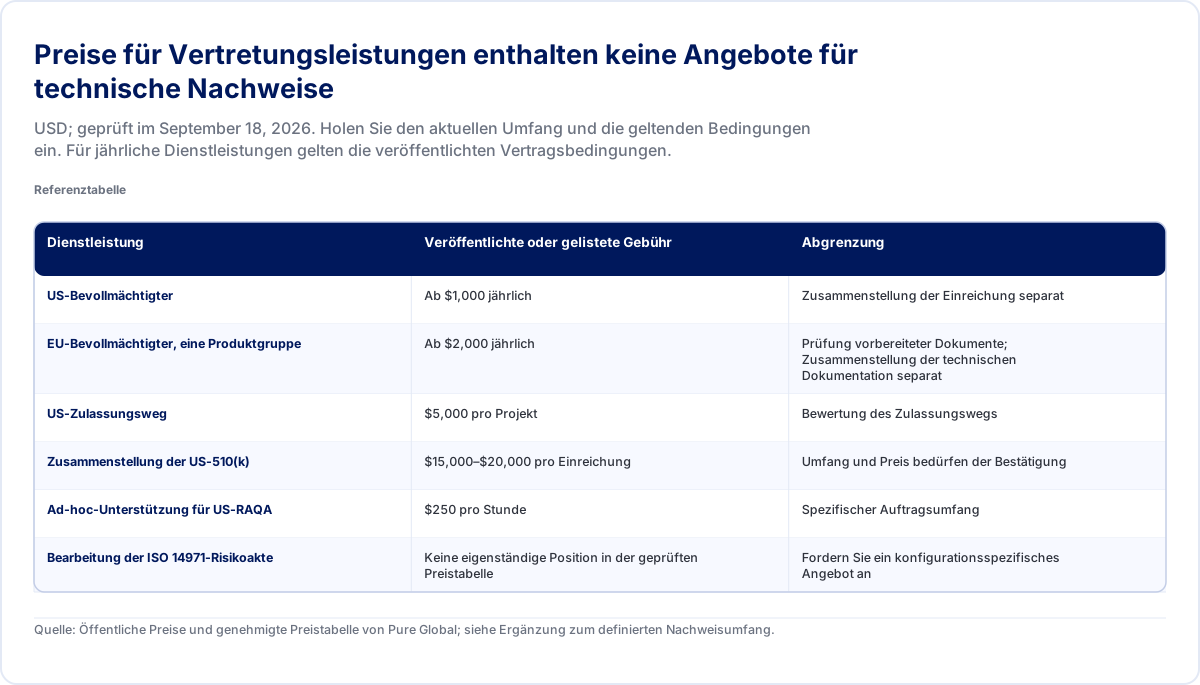
| Dienstleistung | Veröffentlichte oder gelistete Gebühr | Abgrenzung |
|---|---|---|
| US-Bevollmächtigter | Ab $1,000 jährlich | Zusammenstellung der Einreichung separat |
| EU-Bevollmächtigter, eine Produktgruppe | Ab $2,000 jährlich | Prüfung vorbereiteter Dokumente; Zusammenstellung der technischen Dokumentation separat |
| US-Zulassungsweg | $5,000 pro Projekt | Bewertung des Zulassungswegs |
| Zusammenstellung der US-510(k) | $15,000–$20,000 pro Einreichung | Umfang und Preis bedürfen der Bestätigung |
| Ad-hoc-Unterstützung für US-RAQA | $250 pro Stunde | Spezifischer Auftragsumfang |
| Bearbeitung der ISO 14971-Risikoakte | Keine eigenständige Position in der geprüften Preistabelle | Fordern Sie ein konfigurationsspezifisches Angebot an |
Quelle: Öffentliche Preise und genehmigte Preistabelle von Pure Global; siehe Ergänzung zum definierten Nachweisumfang.
Erstellen Sie für eine praxisorientierte Umfangsdiskussion ein Nachweisinventar mit Statusangaben statt einer reinen Liste von Dateinamen. Ermitteln Sie für jede wichtige Kontrollmaßnahme, ob die Umsetzung dokumentiert ist, Wirksamkeitsnachweise vorliegen, die Anwendbarkeit überprüft wurde und eine Entscheidung genehmigt ist. Geben Sie die Konfiguration und Version an. Dies ermöglicht es, ein Problem bei der Dokumentenverknüpfung von einer technischen Nachweislücke zu trennen. Beide können in einer Einreichungs-Checkliste ähnlich aussehen, erfordern jedoch einen stark unterschiedlichen Arbeitsaufwand.
Priorisieren Sie die Arbeiten nach den Entscheidungskonsequenzen. Eine fehlende Verknüpfung zu einem bestehenden, anwendbaren Bericht lässt sich möglicherweise rasch beheben. Eine Diskrepanz zwischen der beanspruchten Haltbarkeitsdauer und den verfügbaren Nachweisen kann den Freigabeanspruch beeinträchtigen. Ein neu identifiziertes Szenario schwerer Schäden erfordert möglicherweise eine weitergehende Untersuchung. Schätzen Sie die Tragweite und die Kosten anhand der Nachweislücke und der davon betroffenen Entscheidung ab, statt nach der Anzahl der zu bearbeitenden Seiten. Fordern Sie eine Leistungsaufgliederung an, die die durch jedes Lieferergebnis ermöglichte Entscheidung zusammen mit Abhängigkeiten und Ausschlüssen ausweist.
Ein Hersteller kann mit einer abgegrenzten Pilotprüfung beginnen: eine repräsentative Konfiguration, eine ausgewählte Reihe wichtiger Schadensszenarien und die damit verknüpften Nachweise aus Produktion und Post-Market. Das Ergebnis sollte wiederverwendbare Strukturen, konfigurationsspezifische Lücken und Fragestellungen aufzeigen, die fachspezifische Arbeiten erfordern. Erweitern Sie den Umfang, sobald diese Abgrenzungen verstanden sind. Dies ist ein vorgeschlagener Beschaffungsansatz, kein festgelegter regulatorischer Ablauf und keine Garantie für einen bestimmten Zeitplan.
Das freigabereife Ergebnis ist eine Akte, deren Schlussfolgerung nachvollzogen und hinterfragt werden kann. Sie benennt das bewertete Produkt, die gewählten Kontrollmaßnahmen, die Nachweise zu deren Stützung, die verbleibenden Einschränkungen und die Informationen, die die Entscheidung ändern könnten. Rückrufaufzeichnungen, Normen, gesetzliche Anforderungen und Dienstleistungspreise liefern jeweils eine andere Art von Nachweis. Diese Rollen voneinander abzugrenzen, hilft einem Team, seinen Aufwand auf die ungelösten Produktentscheidungen zu konzentrieren, statt einen umfangreicheren, aber weniger nützlichen Ordner zu erstellen.
Quellen
- ISO — ISO 14971:2019, Medizinprodukte: Anwendung des Risikomanagements auf Medizinprodukte. Ausgabe und öffentlicher Anwendungsbereich geprüft im September 18, 2026. iso.org ↩ ↩ ↩ ↩ ↩
- ISO — ISO/TR 24971:2020, Leitfaden zur Anwendung von ISO 14971. iso.org ↩ ↩ ↩
- FDA — openFDA-Datensatzübersicht zu Medizinproduktrückrufen und Einschränkungen der Datennutzung. open.fda.gov ↩
- FDA — openFDA-Erfassungsquelle für Medizinproduktrückrufe, Zuordnung der von FDA ermittelten Ursache. github.com ↩
- Europäische Union — Verordnung (EU) 2017/745, Anhänge I–III und Artikel 86. eur-lex.europa.eu ↩ ↩
- Europäische Kommission — Harmonisierte Normen für Medizinprodukte. health.ec.europa.eu ↩
- FDA — Qualitätsmanagementsystem-Verordnung: Häufig gestellte Fragen. fda.gov ↩
- FDA — Anerkennung 5-125, ISO 14971 Dritte Ausgabe 2019-12. Eintrag überprüft im September 18, 2026, einschließlich seiner Cybersicherheitsqualifikation. accessdata.fda.gov ↩ ↩
- FDA — Anwendung von Human Factors und Usability Engineering auf Medizinprodukte, 2016. fda.gov ↩ ↩
- FDA — Inhalt von Einreichungen vor dem Inverkehrbringen für Softwarefunktionen von Medizinprodukten, Juni 2023. fda.gov ↩ ↩ ↩
- FDA — Cybersicherheit bei Medizinprodukten: Erwägungen zum Qualitätsmanagementsystem und Inhalt von Einreichungen vor dem Inverkehrbringen, Februar 3, 2026. fda.gov ↩ ↩
- FDA — Verwarnungsschreiben an Royal Philips 709948, September 9, 2025. fda.gov ↩
- FDA — Nutzen-Risiko-Faktoren bei Entscheidungen über Produktverfügbarkeit, Compliance und Durchsetzung bei Medizinprodukten. fda.gov ↩
- Medical Device Coordination Group — MDCG 2022-21, Leitfaden zu regelmäßigen aktualisierten Sicherheitsberichten. health.ec.europa.eu ↩
- FDA — Meldewesen für Medizinprodukte: Meldung von Problemen mit Medizinprodukten. fda.gov ↩
- FDA — Rückrufe, Korrekturen und Entfernungen von Medizinprodukten. fda.gov ↩
- FDA — Entscheidung, wann eine 510(k) für eine Änderung an einem bestehenden Medizinprodukt einzureichen ist, Oktober 2017. fda.gov ↩
 Markt · 24. Juli 2026FDA-Registrierung von Medizinprodukten in den USAMarkt · 24. Juli 2026EU-Medizinprodukte-Klassifizierung & Regulierung (MDR/IVDR)Fallstudie · 11. Aug. 2026Basis-UDI-DI-Gruppierung für KontrastgeräteFallstudie · 11. Aug. 2026Dermalfiller der Klasse III gemäß EU-MDRRegulatorisches Update · 17. Sept. 2026FDA Leitfaden für Buffy-Coat-SystemeRegulatorisches Update · 14. Sept. 2026COMBINE: Sicherheitsberichte bei kombinierten StudienRegulatorisches Update · 14. Sept. 2026MDCG-Regel 7: IVD-QualitätskontrollenRegulatorisches Update · 26. Aug. 2026EU AI Act: Anhang-I-Datum 2028Video · 11. Sept. 2026ISO 15223-1: Was Kennzeichnungen aussagen müssenVideo · 12. März 2026Wie Sie ein Medizinprodukt bei der US-FDA registrieren
In-Country-Vertreter und Zulassungsinhaber: 2026 Leitfaden
Wer die Zulassungsakte hält, ist entscheidend, wenn ein Händler wechselt. Vergleichen Sie lokale Rollen, Übergabedokumente, Übertragungsbedingungen und die gesamten Jahreskosten, bevor Sie einen Partner benennen.
1 Produkt, 3 UDI-Datenbanken (2026): Auftrag US, EU, China
Gemeinsame Kennungen erfordern separate regulatorische Zuordnungen. Nutzen Sie korrigierte Datenbanknachweise, produktspezifische Kalender und eine abgegrenzte Kostenaufstellung, um die Arbeiten zu planen.
Medizinprodukte-TD-Kosten (2026): Make, Buy oder Hybrid?
Angebote für Technische Dokumentationen sind nicht vergleichbar, solange Umfang, Erstellung, Behebung von Lücken, Beantwortung von Gutachterfragen, Pflege über den Lebenszyklus und Behördengebühren nicht separat aufgeschlüsselt werden. Dieser Bericht kombiniert öffentlich zugängliche Preisniveaus, Arbeitsaufwandsdaten von FDA, EU-Umfrageergebnisse und ein Break-even-Modell, um aufzuzeigen, wann eine interne Erstellung, die externe Projektvergabe oder ein hybrides Team die beste Option ist.
Sprechen wir,
wo immer Sie sind.
Ob Sie weitere Informationen suchen oder bereit zur Zusammenarbeit sind: Wir begleiten Sie durch jeden Schritt des regulatorischen Prozesses.
Kontakt