ISO 14971 Expedientes de riesgo: evidencia y revisión
Utilice datos de retiros del mercado, fuentes regulatorias y ejemplos prácticos para revisar los controles de riesgo y la evidencia que respalda la liberación.
Un archivo de gestión de riesgos debe permitir que un revisor reconstruya por qué una configuración de dispositivo en particular se consideró aceptable, qué evidencia respaldó esa decisión y qué nueva información la cambiaría. Una hoja de cálculo de peligros puntuados necesita enlaces a la evidencia y a las decisiones para responder a esas preguntas.
Investigación revisada: septiembre 18, 2026. Este informe está dirigido a fabricantes de dispositivos médicos que preparan o mantienen evidencia para la UE y los EE. UU. Los ejemplos prácticos son revisiones hipotéticas de ingeniería, no hallazgos sobre el dispositivo de un cliente. Los requisitos específicos del producto y los procedimientos controlados de una organización siguen determinando el trabajo real.
TL;DR
- Los criterios de aceptación necesitan una justificación. ISO 14971:2019 describe un proceso de ciclo de vida y exige criterios objetivos de aceptabilidad del riesgo; los niveles aceptables y la presentación elegida requieren una justificación específica para el dispositivo. Establezca los criterios antes de aplicar puntuaciones. ISO/TR 24971:2020 proporciona orientación de aplicación en lugar de un requisito de certificación adicional. 1 2
- Los recuentos de retiros del mercado identifican preguntas de revisión, no la probabilidad de falla de un dispositivo. Nuestra exportación fijada contiene 58,785 números distintos de retiro de producto de FDA. Diseño del dispositivo representa 7,621 y Control de procesos, 6,494. Otros 16,709 registros corresponden a categorías amplias, no resueltas o faltantes. Utilice esa distribución para cuestionar la cobertura de la evidencia, no para clasificar productos ni para afirmar que un archivo de gestión de riesgos previene un porcentaje medido de retiros del mercado. Pure Global — Agregados reproducibles de retiros del mercado, métodos y extracto de precios delimitado para este informe
- La decisión de liberación necesita evidencia conectada. Para cada escenario de daño importante, conecte la configuración relevante, el control, el resultado de verificación, la justificación del riesgo residual y el activador de revisión poscomercialización. Distinga los requisitos legales de las normas y directrices, y distinga los honorarios de revisión profesional del costo de generar evidencia de ingeniería faltante.
¿Qué contamos realmente en la exportación de retiros del mercado?
El análisis comenzó con el catálogo de datos compartidos y una exportación fijada de retiros del mercado de dispositivos médicos de FDA con fecha de agosto 24, 2026. Contamos cada fila, verificamos la unicidad de product_res_number y agrupamos el texto exacto en root_cause_description. Hay 58,785 filas y 58,785 números únicos de retiro de producto, con 44 categorías, incluido un valor vacío. El suplemento de cálculo conserva la suma de verificación de entrada, los recuentos de categorías, las verificaciones de calidad de fechas y las definiciones de agrupación. El denominador es la instantánea exportada completa, no los dispositivos vendidos, los pacientes tratados, las inspecciones realizadas ni los fabricantes en operación. Pure Global — Agregados reproducibles de retiros del mercado, métodos y extracto de precios delimitado para este informe
Esta distinción es sustancial. Una sola acción correctiva puede cubrir varios productos del catálogo y generar varios números de retiro de producto. Por el contrario, un registro de retiro del mercado puede describir una gran cantidad de unidades afectadas. Sin una vinculación defendible de eventos y un denominador de exposición, dividir registros entre registros produce una proporción de registros. Estimar la probabilidad de daño requiere evidencia adicional sobre la exposición y los desenlaces. Mantuvimos los números de retiro de producto como la unidad a lo largo del análisis y dejamos la frecuencia de eventos, la exposición de los pacientes y la seguridad comparativa de los productos fuera de su alcance.
El recurso relevante de openFDA es el conjunto de datos de retiro de dispositivos, no una recopilación genérica de eventos adversos ni una fuente indiferenciada de medidas de cumplimiento. Su documentación identifica la base de datos de retiros del mercado de dispositivos médicos de FDA como la fuente y explica que los datos pueden corregirse. El código de ingesta publicado de FDA mapea root_cause_description a partir del campo de causa determinada por FDA de la base de datos. Algunas etiquetas de categoría contienen las palabras “por la empresa”, pero describir toda la columna como un conjunto de causas raíz asignadas por el fabricante tergiversaría su procedencia. 3 4
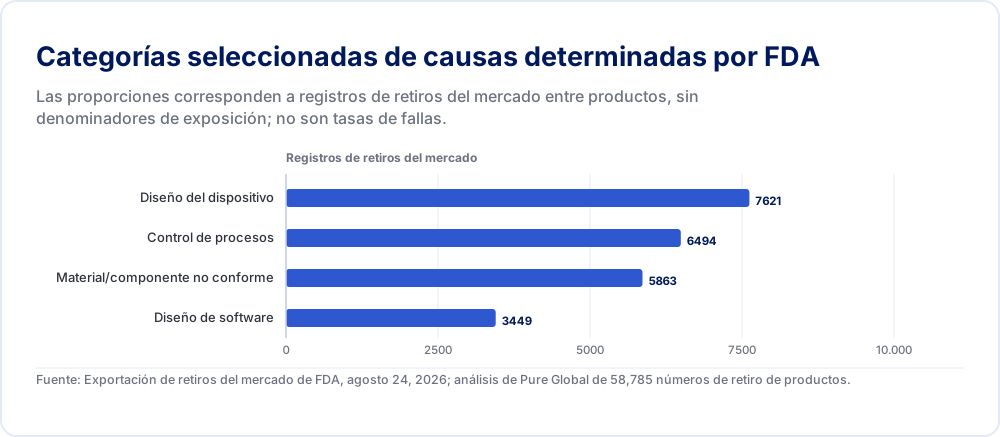
| Registros | |
|---|---|
| Diseño del dispositivo | 7621 |
| Control de procesos | 6494 |
| Material/componente no conforme | 5863 |
| Diseño de software | 3449 |
Fuente: Exportación de retiros del mercado de FDA, agosto 24, 2026; análisis de Pure Global de 58,785 números de retiro de productos.
Las categorías destacadas incluyen Diseño del dispositivo, 7,621 registros o el 13.0%; Control de procesos, 6,494 o el 11.0%; Material/componente no conforme, 5,863 o el 10.0%; y Diseño de software, 3,449 o el 5.9%. Estas son etiquetas al nivel de registro de retiro del mercado. La exportación deja sin resolver el método de gestión de riesgos previo a la liberación, la exhaustividad de las pruebas y el efecto de los diseños alternativos. Tales preguntas requieren el registro individual, las comunicaciones posteriores y evidencia específica del producto.
Un segundo cálculo cambia la interpretación del primero. Otros aporta 8,928 registros; Bajo investigación por la empresa aporta 6,777; Desconocido/indeterminado por la empresa aporta 647; Pendiente aporta 344; y 13 registros están en blanco. En conjunto, esas categorías contienen 16,709 registros, o el 28.4% de la exportación. Este es un grupo definido por el analista de etiquetas inespecíficas, no resueltas o ausentes. “Otros” puede incluir investigaciones concluidas cuyo mecanismo causal específico sigue sin estar disponible en este campo codificado.
La decisión de gestión útil es, por lo tanto, acotada: reservar el esfuerzo de revisión para la transición del diseño a la producción, los supuestos sobre el material entrante, el comportamiento del software y la evidencia de que los controles siguen siendo eficaces. Los fabricantes de un consumible estéril simple y de un dispositivo de infusión conectado necesitan prioridades de prueba independientes y específicas para cada producto. Sus peligros, usuarios, patrones de exposición y evidencia aplicable difieren.
¿Cuánto cambia la taxonomía la prioridad aparente?
La agrupación de categorías puede crear un hallazgo aparentemente preciso que depende de una elección no declarada. Considere el empaque. Sumar únicamente Empaque y Control de procesos de empaque da 3,117 registros, o el 5.3% de la exportación. Agregar Diseño/selección de empaque y Control de cambios de empaque produce 4,268, o el 7.3%. Ambas sumas son reproducibles; responden a diferentes preguntas. Ninguna de las dos es un recuento directo de fallas de la barrera estéril. Un retiro del mercado relacionado con el empaque podría referirse a la identificación, la protección u otra función. Pure Global — Agregados reproducibles de retiros del mercado, métodos y extracto de precios delimitado para este informe
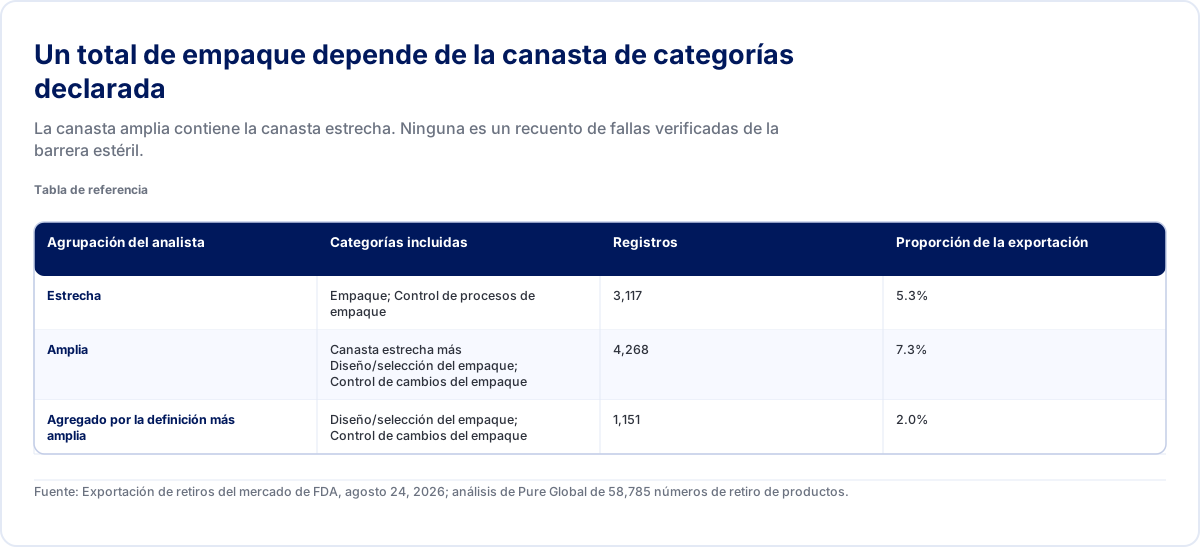
| Agrupación del analista | Categorías incluidas | Registros | Proporción de la exportación |
|---|---|---|---|
| Estrecha | Empaque; Control de procesos de empaque | 3,117 | 5.3% |
| Amplia | Canasta estrecha más Diseño/selección del empaque; Control de cambios del empaque | 4,268 | 7.3% |
| Agregado por la definición más amplia | Diseño/selección del empaque; Control de cambios del empaque | 1,151 | 2.0% |
Fuente: Exportación de retiros del mercado de FDA, agosto 24, 2026; análisis de Pure Global de 58,785 números de retiro de productos.
La diferencia es de 1,151 registros. Es lo suficientemente grande como para hacer que una clasificación de “principal riesgo” se vea diferente y, sin embargo, nada en los dispositivos subyacentes cambió. El analista cambió la canasta. Por lo tanto, el suplemento conserva las etiquetas originales completas, lo que permite a los lectores inspeccionar las categorías detrás de cualquier agrupación propuesta. Un líder de calidad puede seleccionar una población de productos más acotada y leer sus avisos reales, pero debe documentar esa selección antes de interpretar el resultado.
El mismo problema aparece en el software. Diseño de software es una etiqueta distinta de Control de cambios de software, Cambio de diseño de software, Fabricación de software/Despliegue de software, Software en el entorno de uso y Diseño de software (proceso de fabricación). Combinarlas puede ser útil para una cuestión de gobernanza de software. Identifíquelo explícitamente como un grupo definido por el analista y publique sus categorías componentes. Mantener el campo original y un grupo independiente definido por el analista permite que otro revisor reproduzca o cuestione la agrupación sin perder la trazabilidad de origen.
La calidad de las fechas también importa. Una verificación de plausibilidad señala 21 fechas de inicio fuera de los límites elegidos de 1976–2026, incluido un valor con el año 0010. Conservamos dichos registros en el denominador de categorías de todos los registros, revelamos el problema de las fechas y evitamos derivar una tendencia histórica a partir de fechas no revisadas. Excluir una fecha sospechosa de una tendencia requeriría una regla explícita; reescribirla con un año supuesto crearía datos sin sustento. Este informe no afirma que las proporciones observadas hayan aumentado o disminuido durante un período específico.
Para una revisión interna, convierta cada registro relevante en una pregunta con una ubicación de respuesta. Si un dispositivo comparable tuvo un problema de material, la pregunta útil es qué atributo del material importa para la función prevista y cómo el producto actual demuestra el control de ese atributo. Un certificado del proveedor puede responder a una pregunta de identidad y, al mismo tiempo, dejar sin resolver una pregunta de desempeño. Si un producto comparable tuvo un problema de actualización de software, pregunte qué versiones, interfaces y estados de instalación están cubiertos por la evidencia de regresión actual.
Una búsqueda de retiros del mercado también puede arrojar contraevidencia frente a la narrativa preferida de un equipo. Un grupo enfocado en el diseño puede descubrir que un cambio en la producción invalidó sus supuestos. Un grupo enfocado en la manufactura puede descubrir que un proceso sin cambios produce de manera constante un diseño con márgenes inadecuados. Ninguno de los dos descubrimientos demuestra que la empresa tenga el mismo problema. Identifica un cuestionamiento verosímil que debe aceptarse, rechazarse o investigarse con evidencia del producto. Registre esa disposición en lugar de copiar las narrativas de retiro del mercado de los competidores en una tabla de peligros como si fueran eventos verificados para su propio dispositivo.
¿Qué requisitos rigen un expediente de gestión de riesgos para la UE o los EE. UU.?
Comience con un breve registro de aplicabilidad. Identifique el producto, la finalidad prevista, los mercados, la clasificación, la etapa del ciclo de vida y la vía de presentación o de evaluación de la conformidad. Luego, identifique cada requisito legal pertinente, la edición de la norma, las directrices y las expectativas de evidencia específicas para el producto. La distinción importante radica entre una obligación y un método posible para cumplirla. Verifique la edición y el estado jurisdiccional, incluso cuando el título de una norma resulte familiar. 1
Para la UE, el Anexo I del MDR exige un sistema de gestión de riesgos documentado e iterativo y un enfoque ordenado respecto de las medidas de control del riesgo. El Anexo II aborda la documentación técnica, incluidos el análisis beneficio-riesgo y la gestión de riesgos. El Anexo III aborda la documentación del seguimiento poscomercialización. Estas interconexiones implican que modificar las afirmaciones clínicas, el proceso de producción o la información de seguridad disponible puede afectar a más de un documento. Aun así, la organización debe elegir una estructura práctica para dichas conexiones. 5
La Comisión Europea explica que el uso de normas armonizadas es voluntario y que una norma citada respalda la presunción de conformidad dentro de su cobertura pertinente. Un equipo debe registrar la edición europea aplicable, las modificaciones y el estado en el Diario Oficial, junto con cualquier limitación, en lugar de asumir que el título internacional por sí solo resuelve todos los requisitos del MDR. Una matriz de normas solo resulta útil si registra lo que la evidencia realmente cubre. Una lista copiada de normas sin una justificación de aplicabilidad resulta difícil de mantener cuando el producto cambia. 6
En los Estados Unidos, el QMSR entró en vigor el 2 de febrero de 2026 e incorpora ISO 13485:2016 por referencia, con requisitos adicionales de FDA. ISO 14971 desempeña una función independiente de reconocimiento de normas. Los requisitos de inspección de FDA continúan aplicándose a los fabricantes que poseen un certificado de ISO 13485. Por separado, la base de datos de normas reconocidas de FDA enumera la tercera edición de ISO 14971 2019-12 bajo el número de reconocimiento 5-125, con reconocimiento completo y una salvedad específica sobre ciberseguridad en su texto explicativo. 7 8
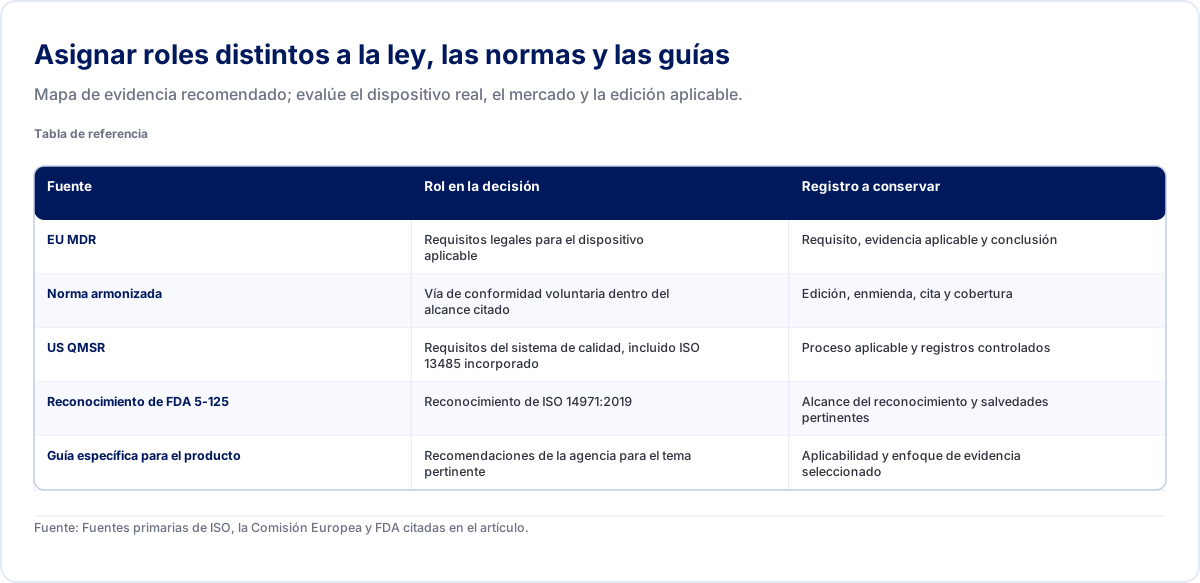
| Fuente | Rol en la decisión | Registro a conservar |
|---|---|---|
| EU MDR | Requisitos legales para el dispositivo aplicable | Requisito, evidencia aplicable y conclusión |
| Norma armonizada | Vía de conformidad voluntaria dentro del alcance citado | Edición, enmienda, cita y cobertura |
| US QMSR | Requisitos del sistema de calidad, incluido ISO 13485 incorporado | Proceso aplicable y registros controlados |
| Reconocimiento de FDA 5-125 | Reconocimiento de ISO 14971:2019 | Alcance del reconocimiento y salvedades pertinentes |
| Guía específica para el producto | Recomendaciones de la agencia para el tema pertinente | Aplicabilidad y enfoque de evidencia seleccionado |
Fuente: Fuentes primarias de ISO, la Comisión Europea y FDA citadas en el artículo.
El resultado práctico es un mapa controlado de requisitos con una justificación para cada inclusión. Supongamos que una empresa comercializa una misma familia de productos en ambos mercados. Puede mantener un análisis de riesgos de ingeniería común mientras vincula la evidencia y las decisiones específicas para cada mercado. Esto evita que dos inventarios de peligros editados de forma independiente diverjan entre sí. La declaración de la UE, la presentación para los EE. UU. y la revisión interna de liberación conservan sus propósitos diferenciados.
Asigne la responsabilidad de ese mapa. El área de asuntos regulatorios puede identificar la vía aplicable y las expectativas documentales; ingeniería puede explicar qué configuración y qué pruebas respaldan las afirmaciones técnicas; calidad puede vincular la producción y los controles de cambios; los especialistas clínicos pueden evaluar la relevancia de los daños y beneficios. Un coordinador debe conciliar las discrepancias en un registro de decisiones aprobado. Registre la conclusión específica de cada función: por ejemplo, las pruebas de la configuración de software pertinente o la evaluación de las obligaciones aplicables en el mercado.
¿Qué debería permitir reconstruir el expediente a otra persona?
Considere el expediente como un índice de evidencia controlada, con explicaciones suficientes para seguir la lógica de una decisión. Puede hacer referencia a registros conservados en varios sistemas, siempre que dichos registros sigan siendo identificables, accesibles y se mantengan bajo el control adecuado. La siguiente organización constituye una estructura de trabajo recomendada, no una afirmación de que la norma ISO exija exactamente estos nombres de carpetas. Implementa el propósito del ciclo de vida descrito por ISO 14971 y utiliza ISO/TR 24971 como guía para su aplicación. 1 2
En primer lugar, establezca la configuración evaluada. Incluya los límites del producto o de la familia, los usuarios y entornos de uso previstos, los accesorios, las versiones importantes de software, los supuestos de fabricación y las combinaciones admitidas. Explique por qué las variantes pertenecen al mismo grupo. Si una familia comparte un análisis pero difiere en el contacto con el paciente, el suministro de energía, los materiales o la interacción con el operador, identifique qué supuestos y qué evidencias requieren un tratamiento por separado. El expediente debe permitir determinar si una nueva variante propuesta se encuentra dentro de los límites evaluados.
En segundo lugar, identifique el plan y las reglas de decisión. Designe las responsabilidades, los puntos de revisión, los criterios de aceptación, el enfoque de verificación y el método para recopilar información de producción y posproducción. Explique cómo abordará el equipo la incertidumbre y la evidencia contradictoria. Un plan que simplemente diga “todos los riesgos se reducirán a verde” deja al revisor sin motivos para confiar en los colores. Los criterios deben tener sentido para la finalidad prevista y la naturaleza del daño, en lugar de formularse únicamente después de conocer los resultados de las pruebas.
En tercer lugar, registre los escenarios de daño y las decisiones de control. Conserve la relación entre una fuente de daño potencial, una secuencia previsible de acontecimientos, una situación peligrosa y el daño resultante. Un modo de falla puede contribuir a dicha cadena sin ser idéntico al daño. Por ejemplo, un sellado incompleto del empaque es una condición de falla; la exposición de un paciente vulnerable a microorganismos durante el uso es una parte distinta del escenario; la infección es un posible daño. Mantener estas distinciones claras ayuda a identificar qué medida de control aborda cada etapa.
En cuarto lugar, vincule cada control seleccionado con su evidencia de implementación y su evidencia de eficacia. La revisión de un plano puede demostrar que se rediseñó un conector. Demostrar la prevención de las conexiones erróneas previstas exige evidencia de desempeño en condiciones pertinentes. Un informe de pruebas puede respaldar la eficacia, pero únicamente para sus muestras, configuraciones, condiciones y criterios de aceptación evaluados. Incluya dichos límites en la vinculación para que un lector posterior pueda evaluar la aplicabilidad sin tener que buscar entre anexos no relacionados.
En quinto lugar, preserve la decisión sobre el riesgo residual y la decisión global. Explique por qué los riesgos remanentes cumplen con los criterios definidos, identifique las cuestiones no resueltas y documente la autoridad facultada para la liberación o para trabajos adicionales. La decisión global debe considerar el dispositivo tal como se utiliza, incluidas las interacciones entre los controles. Por último, vincule esa decisión con la información monitoreada tras la liberación y con los cambios que reabren la evaluación. Una conclusión actual e identificable hace que un expediente resulte utilizable para una presentación regulatoria o un cambio de ingeniería, incluso cuando también contiene un amplio registro histórico.
¿Cómo comprobar si un control cuenta con suficiente evidencia?
Utilice un dispositivo hipotético estéril de un solo uso para separar los tipos de evidencia. Asuma que el control propuesto es un empaque sellado destinado a proteger el dispositivo a lo largo de sus condiciones declaradas de almacenamiento y distribución. La revisión debe determinar si el informe respalda el material, el proceso de sellado, la geometría del dispositivo, la declaración de envejecimiento y las condiciones de distribución que definen la configuración ofrecida. El fabricante necesitaría un plan de pruebas específico para el dispositivo con el fin de aplicar este método de revisión. 2
Comience con la declaración. Si el equipo comercial promete una vida útil determinada mientras que la evidencia cubre un intervalo más corto, una afirmación en la tabla de riesgos de que el empaque ha sido “validado” oculta la discrepancia. Si el equipo de manufactura cambia de proveedor de bolsas, confirme qué atributos y supuestos del proceso pueden extrapolarse razonablemente a la evidencia existente. Revise el estudio anterior frente al nuevo material y los supuestos que se trasladan. Registre la justificación para la extrapolación o para la obtención de evidencia adicional.
A continuación, distinga la presencia del control de su desempeño. Una especificación de compra y una lista de materiales liberada pueden establecer qué bolsa debe utilizarse. Los registros de producción y las inspecciones de recepción pueden ayudar a determinar qué se utilizó realmente. Un programa de pruebas pertinente puede abordar el desempeño bajo las condiciones establecidas. Estas partes responden a preguntas diferentes. Seleccionar una como sustituto de todas las demás deja una brecha que un panel de control de completitud documental podría no revelar.
Considere un segundo ejemplo hipotético: un dispositivo de uso doméstico cuenta con una advertencia destinada a prevenir una configuración no segura. El equipo debe preguntarse si los usuarios previstos pueden notar, comprender y actuar según la información en el punto de uso. La guía de factores humanos de FDA aborda a los usuarios, los entornos de uso y las interfaces de usuario al evaluar el riesgo relacionado con el uso. Esta respalda examinar la interacción real, en lugar de considerar la existencia de una frase de advertencia como prueba de que el escenario ha sido controlado. 9
Ahora considere un límite de software diseñado para prevenir una salida fuera de rango. Los requisitos, la revisión de la implementación y los resultados de verificación deben hacer referencia a la misma versión y a las mismas condiciones límite. Incluya qué sucede durante la ausencia de datos de entrada, la operación interrumpida, la recuperación y las combinaciones pertinentes con otras funciones. La guía de FDA de 2023 sobre presentación de software vincula la documentación de software con la evaluación de seguridad y eficacia; el nivel de documentación y el contenido de la presentación requieren su propia decisión de aplicabilidad. Una afirmación genérica de que el software fue “completamente validado” proporciona poca información sobre qué comportamiento fue evaluado. 10
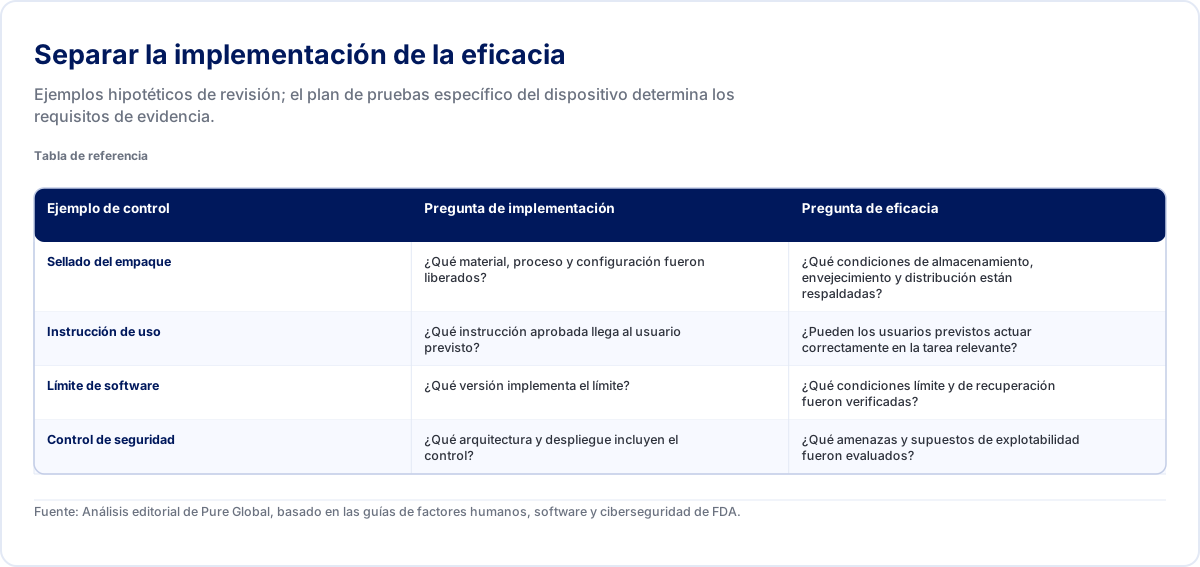
| Ejemplo de control | Pregunta de implementación | Pregunta de eficacia |
|---|---|---|
| Sellado del empaque | ¿Qué material, proceso y configuración fueron liberados? | ¿Qué condiciones de almacenamiento, envejecimiento y distribución están respaldadas? |
| Instrucción de uso | ¿Qué instrucción aprobada llega al usuario previsto? | ¿Pueden los usuarios previstos actuar correctamente en la tarea relevante? |
| Límite de software | ¿Qué versión implementa el límite? | ¿Qué condiciones límite y de recuperación fueron verificadas? |
| Control de seguridad | ¿Qué arquitectura y despliegue incluyen el control? | ¿Qué amenazas y supuestos de explotabilidad fueron evaluados? |
Fuente: Análisis editorial de Pure Global, basado en las guías de factores humanos, software y ciberseguridad de FDA.
Para productos conectados, incorpore una interfaz deliberada de ciberseguridad. La guía de FDA de febrero de 3, 2026 sustituyó al documento de junio de 2025. Distingue la evaluación del riesgo de seguridad de la estimación de la probabilidad de un evento accidental ordinario, y aborda aspectos como el modelado de amenazas, la arquitectura y los controles del ciclo de vida. La entrada reconocida de ISO 14971 ahora señala explícitamente la explotabilidad para la estimación del riesgo de ciberseguridad. No fuerce un escenario impulsado por un atacante a una estimación numérica de ocurrencia sin respaldo meramente para ajustarse a una hoja de cálculo existente. Conecte el análisis de seguridad con las posibles consecuencias de seguridad mientras mantiene el razonamiento específico de la seguridad. 11 8
¿Cómo puede un equipo exponer la incertidumbre antes de aprobar el expediente?
Una revisión de la evidencia resulta más útil cuando distingue un resultado observado de una conclusión inferida. Considere un estudio de banco hipotético en el que no ocurren fallas entre 100 unidades probadas. La observación directamente respaldada es de cero fallas observadas bajo esas condiciones de prueba. El desempeño en campo sigue estando sujeto a la incertidumbre del muestreo y a las diferencias en las condiciones de uso. Si las muestras fueran independientes y representativas de un proceso binomial definido, el límite superior de confianza unilateral del 95% sería de aproximadamente el 3%, calculado como uno menos 0.05 elevado a la potencia de uno dividido entre 100. Esos supuestos pueden no describir una prueba acelerada, una muestra seleccionada en el peor de los casos o el uso clínico. El cálculo ilustra la incertidumbre; el criterio de aceptación requiere una justificación independiente. 1
La siguiente pregunta es si la prueba está conectada con el escenario de daño. La falla de un componente puede o no conducir a una situación peligrosa, y una situación peligrosa puede o no conducir a un daño determinado. Pasar de un estudio de banco sobre el comportamiento de los componentes a la probabilidad de daño al paciente requiere evidencia para los pasos intermedios. Documente los supuestos intermedios. Cuando la evidencia solo respalde una estimación cualitativa, una evaluación cualitativa justificada puede comunicar la incertidumbre de manera más honesta que varios decimales copiados en una matriz de riesgo.
Distinga también la independencia de la cantidad de muestras. Las lecturas repetidas de una sola unidad y las observaciones a lo largo de cien unidades respaldan inferencias distintas sobre la variabilidad entre unidades. Varios lotes fabricados con un mismo lote de material sin cambios pueden no explorar la variabilidad que introduce un cambio de proveedor. Estas son preguntas sobre el diseño del estudio y la inferencia que se realiza, no razones para exigir un tamaño de muestra específico en cada proyecto. El expediente debe identificar qué fuentes de variabilidad son relevantes y explicar cómo la evidencia disponible las aborda.
Para cada supuesto importante, elabore un registro breve que contenga el supuesto, la evidencia de respaldo, el límite de aplicabilidad y la consecuencia en caso de ser erróneo. Un supuesto sobre la vida útil podría depender de un material y una condición de almacenamiento especificados. Un supuesto sobre factores humanos podría depender del grupo de usuarios previsto y de la capacitación. Un supuesto sobre software podría depender de que una interfaz permanezca disponible durante la recuperación. Este registro es una ayuda de trabajo propuesta a nivel editorial. Ayuda a que las conexiones entre control y evidencia analizadas en las guías de factores humanos y de software de FDA sean revisables entre distintas funciones. 9 10
Ahora distinga el desacuerdo sobre los hechos del desacuerdo sobre los criterios. Dos revisores pueden coincidir en el resultado de la prueba, pero discrepar sobre si la muestra representa la configuración ofrecida. Pueden coincidir en la aplicabilidad, pero discrepar sobre el riesgo residual aceptable. Resolver el primer desacuerdo requiere una decisión de evidencia o de aplicabilidad; resolver el segundo requiere el uso de los criterios aprobados y de la autoridad decisoria de la organización. Una minuta de reunión que indique que el equipo llegó a un consenso está incompleta a menos que registre qué problema se resolvió y el fundamento para resolverlo.
Utilice disposiciones explícitas para las brechas de evidencia. “Informe no disponible” significa un problema de recuperación o de propiedad hasta que se confirmen la existencia y la relevancia del informe. “Prueba no realizada” identifica una brecha diferente. “Prueba realizada en una configuración anterior” requiere una evaluación de aplicabilidad. “Prueba fallida” requiere una investigación y una decisión sobre sus implicaciones. “Criterio modificado tras la revisión de los resultados” requiere una justificación transparente y la revisión de posibles sesgos. Combinar estos estados en un único estado ámbar priva a los responsables de la toma de decisiones de la información necesaria para elegir la siguiente acción.
El registro de revisión puede concluir con una pequeña tabla de decisiones: evidencia aceptada con su límite, análisis adicional requerido, pruebas adicionales requeridas, declaración o configuración modificada, o decisión de liberación diferida. Estas son disposiciones administrativas propuestas, no sustitutos de los procedimientos formales de la organización. Cada una debe identificar a un responsable y la configuración afectada. Cuando una conclusión dependa de información posterior, indique si esa dependencia permite la liberación bajo los criterios aplicables o si impide tomar una decisión. Esto resulta más informativo que catalogar todo el expediente como “completo” mientras se dejan sin resolver sus supuestos más trascendentales.
¿Qué puede aportar un ejemplo real de medidas de cumplimiento?
El material público sobre medidas de cumplimiento proporciona una vía de evidencia diferente a la de un gráfico agregado de retiros del mercado. La carta de advertencia de FDA de septiembre 9, 2025 a Royal Philips analiza observaciones derivadas de inspecciones a instalaciones relacionadas con ultrasonido y la evaluación que hizo la agencia de las respuestas presentadas. Incluye cuestiones relacionadas con acciones correctivas, quejas y evidencia del dispositivo. Se trata de un relato fechado de los hallazgos e inquietudes de FDA, no de una estimación general del desempeño de la industria ni de una declaración sobre cada producto de Philips. 12
El valor para otro fabricante radica en extraer una pregunta de revisión, no en copiar una conclusión. Cuando una acción correctiva está respaldada por una prueba, ¿qué demuestra que la prueba aborda el mecanismo de falla identificado? Cuando se cierra una queja, ¿qué conecta la justificación del cierre con la evidencia disponible? Cuando un dispositivo tiene un supuesto de vida útil o de mantenimiento, ¿dónde está la información de respaldo y cómo se comunica dicho supuesto? Estas preguntas pueden poner en evidencia eslabones perdidos, incluso cuando los propios registros de la empresa correspondan a productos diferentes, causas diferentes y resultados diferentes.
Un ejercicio de revisión útil comienza con un escenario de daño significativo y lo sigue en ambas direcciones. Hacia adelante, inspeccione cómo el análisis condujo a un control y cómo se implementó y verificó dicho control. Hacia atrás, comience con una queja, una prueba fallida o un componente modificado y determine a qué supuestos de riesgo podría afectar. Las dos vías deben converger en una configuración y una decisión identificables. Si desembocan en versiones distintas del análisis, concilie los supuestos y la evidencia antes de aprobar la conclusión actual.
Registre los límites de la evidencia de la revisión. Una carta de advertencia pública puede omitir detalles técnicos confidenciales. Una respuesta descrita como inadecuada en una fecha puede complementarse posteriormente. Una declaración sobre el estado de cumplimiento actual requiere una verificación independiente de información pública posterior. Del mismo modo, un aviso de retiro del mercado puede identificar una acción sin aportar evidencia suficiente para reconstruir la decisión de riesgo completa del fabricante. La evidencia pública respalda preguntas dirigidas; rara vez respalda una auditoría externa completa.
Para una revisión por la dirección, la acción resultante puede ser concreta. Seleccione una muestra pequeña y justificada que abarque un escenario de daño grave, un cambio de diseño reciente, un cambio de producción y una señal de poscomercialización. Registre la justificación del muestreo. Solicite a las diferentes áreas funcionales que demuestren la ruta de la evidencia en lugar de limitarse a informar que un documento está aprobado. Cualquier brecha se convierte en una investigación asignada con alcance, responsable, fecha de vencimiento y disposición. Este es un ejercicio de revisión propuesto editorialmente, no un tamaño de muestra exigido por FDA ni un método garantizado para aprobar una inspección.
Su medida de éxito también debe ser concreta. El equipo debe ser capaz de identificar la configuración afectada, localizar la evidencia aplicable, explicar sus limitaciones y señalar la decisión que aún se requiere. Una recuperación más rápida puede ser útil a nivel operativo, pero ningún objetivo arbitrario de recuperación en noventa segundos establece la adecuación regulatoria. Una conclusión fácilmente accesible que no cuenta con respaldo sigue careciendo de respaldo. Una conclusión más lenta pero bien respaldada por evidencia puede, en cambio, revelar un problema de indexación que merezca una acción correctiva diferente.
¿Cómo deben conectarse el riesgo residual y la información de poscomercialización?
Una decisión sobre el riesgo residual debe exponer el razonamiento que subsiste tras considerar los controles. Separe la gravedad de un posible daño de la estimación de su probabilidad, la confianza en dicha estimación y la evidencia que respalda a ambas. Si la información disponible es escasa, declare la incertidumbre y determine qué decisión permite. Reemplazar la información faltante con una puntuación baja conveniente puede generar una falsa precisión. La descripción pública de ISO deja explícitamente los niveles de riesgo aceptable sujetos al contexto del dispositivo y a los criterios del fabricante. 1
Una discusión sobre beneficio-riesgo debe abordar explícitamente las cuestiones de control no resueltas. Identifique el beneficio previsto, la población, las alternativas disponibles cuando corresponda, los escenarios de daño remanentes y la calidad de la información de respaldo. La guía de FDA sobre factores de beneficio-riesgo en decisiones de disponibilidad de producto, cumplimiento y medidas de cumplimiento demuestra que dichos juicios son contextuales. La aceptación previa a la comercialización requiere una decisión independiente en el contexto de presentación aplicable. 13
La visión integral del dispositivo puede revelar interacciones que pasan desapercibidas en filas separadas. Por ejemplo, una alarma propuesta podría abordar el reconocimiento demorado de una falla, pero introducir distracciones o una tarea de recuperación confusa. Un límite más estricto podría reducir una salida insegura al tiempo que incrementa las interrupciones durante el uso previsto. Estas compensaciones hipotéticas exigen una decisión coherente sobre el uso real del dispositivo, no una competencia para lograr la suma más baja de puntuaciones ordinales. Cuando la matriz del equipo es ordinal, sus puntuaciones multiplicadas o promediadas siguen siendo constructos de puntuación ordinal en lugar de probabilidades medidas.
El monitoreo de poscomercialización debe poner a prueba los supuestos de los que dependió la liberación del producto. Defina qué patrones de quejas, hallazgos de servicio técnico, no conformidades, hallazgos en la literatura o cambios desafiarían el análisis. Identifique quién los evalúa y dónde se registra la decisión resultante. Una tendencia es útil únicamente cuando el numerador, el denominador, el período de tiempo y la calidad de los datos se ajustan a la pregunta. “Las quejas disminuyeron” puede reflejar un menor número de dispositivos en servicio, una demora en la notificación o un cambio en las prácticas de codificación, en lugar de un control eficaz.
Para la UE, el MDR distingue el informe de seguimiento poscomercialización del informe periódico actualizado de seguridad, o PSUR. En virtud del artículo 86, los PSUR de Clase IIa se actualizan cuando sea necesario y al menos cada dos años; los PSUR de Clase IIb y III, al menos anualmente. MDCG 2022-21 proporciona orientación sobre la preparación del PSUR. Las evaluaciones urgentes de riesgo requieren atención en el momento en que surge la información, independientemente del ciclo programado de presentación de informes. 5 14
La notificación de dispositivos médicos en EE. UU. y la evaluación de correcciones/retiros son obligaciones independientes con sus propios criterios. Las actualizaciones del archivo de riesgo, las decisiones de notificación y las investigaciones de ingeniería requieren, cada una, su propia disposición documentada. Las páginas de orientación sobre notificación y retiros del mercado de FDA proporcionan los puntos de partida para identificar el proceso aplicable. Establezca una conexión entre esos procesos para que una señal de seguridad llegue a los responsables de la toma de decisiones sin depender de una actualización documental anual. 15 16
¿Qué debe suceder cuando cambia el dispositivo?
Un registro de cambio debe comenzar con la diferencia propuesta y los supuestos que esta podría invalidar. “Proveedor equivalente” o “actualización menor de software” es una conclusión propuesta, no la evidencia inicial. Identifique los materiales, parámetros de fabricación, interfaces, declaraciones de desempeño, usuarios y configuraciones afectados. Luego, determine qué evidencia existente sigue siendo aplicable, cuál necesita un puente documentado y cuál debe reemplazarse. La guía de FDA para decidir si un cambio requiere una nueva 510(k) proporciona un marco de decisión independiente para presentaciones en EE. UU.; este depende de una evaluación técnica subyacente sólida. 17
Considere una sustitución hipotética de un componente. El nuevo componente cumple con una especificación principal, pero su distribución de tolerancias, su comportamiento frente al envejecimiento o su interacción con otra pieza pueden diferir. Una revisión adecuada comienza con los atributos que son relevantes para la función del dispositivo. Luego, cuestiona si la información del proveedor, el análisis de ingeniería, la verificación u otra evidencia abordan adecuadamente el cambio. La decisión de compra debe utilizar la evaluación técnica resultante junto con las consideraciones comerciales. De igual modo, repetir todas las pruebas de cada característica no relacionada puede consumir recursos sin abordar el supuesto modificado.
En el caso del software, identifique las versiones implementadas y los estados de transición, así como la versión final. Un cambio puede afectar la instalación, la migración de datos, la compatibilidad, la reversión o la recuperación, aun cuando su nueva función opere correctamente. El expediente de riesgos debe remitir a la evidencia de esos estados pertinentes y a la decisión sobre las anomalías no resueltas. Si el cambio altera un control de seguridad o una dependencia, vincule la revisión de seguridad en lugar de tratar la ciberseguridad como un documento elaborado una sola vez para una presentación anterior. 10 11
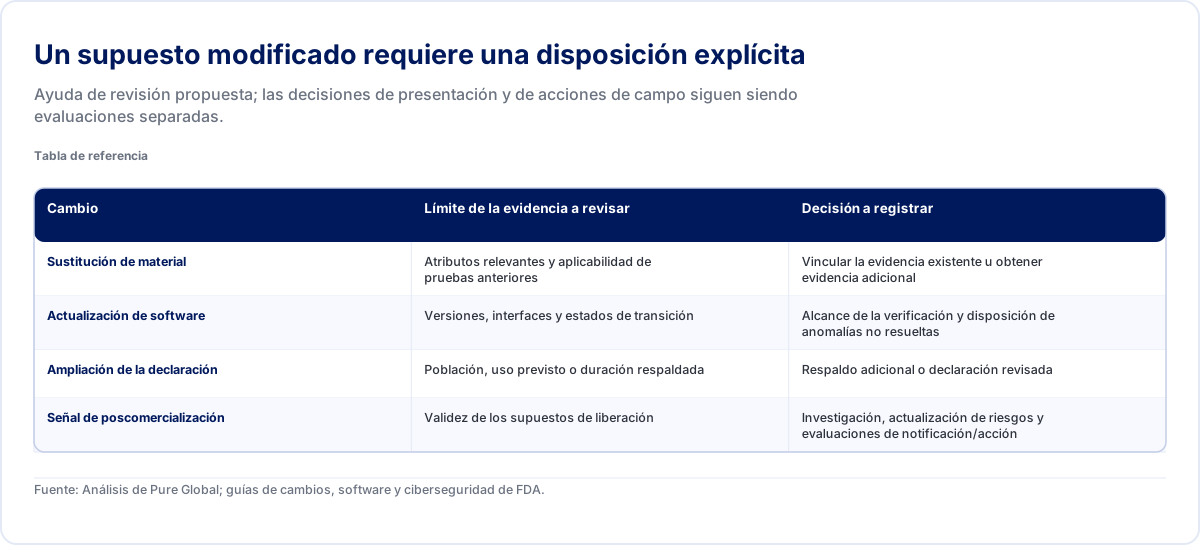
| Cambio | Límite de la evidencia a revisar | Decisión a registrar |
|---|---|---|
| Sustitución de material | Atributos relevantes y aplicabilidad de pruebas anteriores | Vincular la evidencia existente u obtener evidencia adicional |
| Actualización de software | Versiones, interfaces y estados de transición | Alcance de la verificación y disposición de anomalías no resueltas |
| Ampliación de la declaración | Población, uso previsto o duración respaldada | Respaldo adicional o declaración revisada |
| Señal de poscomercialización | Validez de los supuestos de liberación | Investigación, actualización de riesgos y evaluaciones de notificación/acción |
Fuente: Análisis de Pure Global; guías de cambios, software y ciberseguridad de FDA.
Una lista de verificación para la liberación puede plantear entonces cuatro preguntas específicas. ¿Qué configuraciones están cubiertas por la conclusión revisada? ¿Qué registros vinculados cambiaron? ¿Qué declaraciones o instrucciones deben cambiar con ellos? ¿Qué debe suceder con los productos ya distribuidos? Las respuestas pueden dar lugar a varios procesos distintos, como la actualización de la documentación, nuevas pruebas, una evaluación de la presentación específica para cada mercado o una evaluación de acciones poscomercialización. La lista de verificación debe hacer visibles esas decisiones sin predeterminar el resultado.
El registro también necesita una delimitación clara entre el trabajo pendiente y las limitaciones aceptadas. Un resultado de prueba no resuelto, un cambio de proveedor no revisado y una limitación documentada respaldada por una justificación aprobada son estados diferentes. Etiquetar los tres como “aceptable con monitoreo” impide que la dirección vea lo que sigue sin decidirse. Si el monitoreo forma parte de una decisión justificada, especifique el aspecto que se está monitoreando, la evidencia que se debe recopilar, la condición de escalamiento y la persona responsable de actuar en consecuencia.
Por último, preserve la relación con las decisiones anteriores. No sobrescriba la explicación histórica de modo que una configuración liberada anteriormente parezca haber sido evaluada utilizando evidencia posterior. Un revisor debe poder determinar qué se sabía en ese momento, qué cambió y por qué se revisó la conclusión. Ese historial respalda el aprendizaje a partir del cambio y evita que un equipo posterior reutilice un supuesto obsoleto por encontrar un informe de prueba anterior sin la justificación que lo sustituye.
¿Cómo debe un fabricante definir el alcance del trabajo y su costo?
Antes de solicitar una cotización, distinga entre la revisión de la evidencia y la creación de evidencia. Revisar un expediente existente puede identificar brechas y proponer un plan de trabajo. La falta de resultados de pruebas, respaldo clínico o validación de procesos requiere trabajo adicional de generación de evidencia. Una declaración de trabajo útil especifica las configuraciones del dispositivo, los mercados, los registros disponibles, los entregables, las rondas de revisión, las responsabilidades y los criterios de aceptación para el producto de la consultoría. También establece qué actividades de laboratorio, clínicas, de manufactura y de software requieren una responsabilidad independiente.
La página pública de precios de Pure Global, consultada el 18 de septiembre de 2026, indica soporte de agente en EE. UU. desde $1,000 al año y representación en la UE desde $2,000 al año para un grupo de dispositivos. El alcance para la UE incluye la revisión de la documentación preparada; la compilación de la documentación técnica es independiente. Asimismo, el alcance anual para EE. UU. excluye la compilación de 510(k) y de otras presentaciones previas a la comercialización. Las tarifas gubernamentales y de terceros aplicables son independientes. La página establece un contrato de tres años, rescisión anticipada con el 50% del valor restante del contrato y una opción de un año con una tarifa para el primer año un 50% más alta. Estos términos describen los servicios citados, no un precio independiente para un expediente de ISO 14971. Pure Global — Precios, alcance de servicios específicos por mercado y términos contractuales
El libro de precios interno aprobado también se cotejó con las declaraciones comerciales del borrador. Sus filas para EE. UU. enumeran por separado el trabajo de vía regulatoria a $5,000 por proyecto, la compilación y presentación de 510(k) a $15,000–$20,000 por presentación sujeto a confirmación de alcance, y el soporte ad hoc de RAQA a $250 por hora. Ninguna fila especifica un servicio de expediente de gestión de riesgos de ISO 14971. Esas distinciones se conservan en el extracto de precios acotado del suplemento de cálculo. Por lo tanto, el lector debe solicitar un alcance específico y una cotización vigente para el trabajo del expediente de riesgos, en lugar de considerar la tarifa anual del representante como el presupuesto de ingeniería. Pure Global — Agregados reproducibles de retiros del mercado, métodos y extracto de precios acotado para este informe
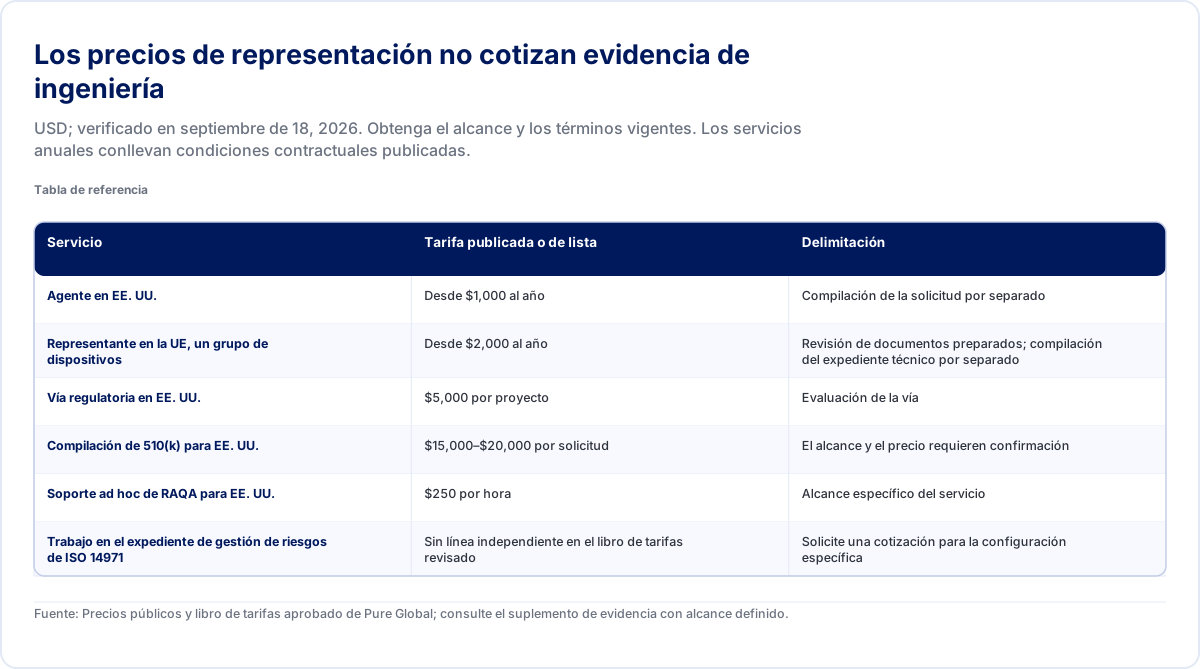
| Servicio | Tarifa publicada o de lista | Delimitación |
|---|---|---|
| Agente en EE. UU. | Desde $1,000 al año | Compilación de la solicitud por separado |
| Representante en la UE, un grupo de dispositivos | Desde $2,000 al año | Revisión de documentos preparados; compilación del expediente técnico por separado |
| Vía regulatoria en EE. UU. | $5,000 por proyecto | Evaluación de la vía |
| Compilación de 510(k) para EE. UU. | $15,000–$20,000 por solicitud | El alcance y el precio requieren confirmación |
| Soporte ad hoc de RAQA para EE. UU. | $250 por hora | Alcance específico del servicio |
| Trabajo en el expediente de gestión de riesgos de ISO 14971 | Sin línea independiente en el libro de tarifas revisado | Solicite una cotización para la configuración específica |
Fuente: Precios públicos y libro de tarifas aprobado de Pure Global; consulte el suplemento de evidencia con alcance definido.
Para una discusión práctica sobre el alcance, prepare un inventario de evidencia con su estado en lugar de limitarse a una lista de nombres de archivo. Para cada control importante, identifique si la implementación está documentada, si existe evidencia de eficacia, si se ha revisado la aplicabilidad y si se ha aprobado una decisión. Incluya la configuración y la versión. Esto permite separar un problema de vinculación documental de una brecha en la evidencia técnica. Ambos pueden parecer similares en una lista de verificación de la presentación, pero requerir cantidades de trabajo muy diferentes.
Priorice el trabajo según las consecuencias sobre las decisiones. La falta de un enlace a un informe existente y aplicable puede resolverse rápidamente. Una discrepancia entre la vida útil declarada y la evidencia disponible puede afectar la declaración para la liberación. Un escenario de daño grave recientemente identificado puede requerir una investigación más amplia. Estime la importancia y el costo a partir de la brecha de evidencia y la decisión a la que afecta, en lugar del número de páginas por editar. Solicite un desglose de trabajo que identifique la decisión que hace posible cada entregable, junto con las dependencias y exclusiones.
Un fabricante puede comenzar con una revisión piloto acotada: una configuración representativa, un conjunto seleccionado de escenarios de daño importantes y la evidencia vinculada de producción y poscomercialización. El resultado debe identificar la estructura reutilizable, las brechas específicas de la configuración y las cuestiones que requieren el trabajo de especialistas. Amplíe el alcance una vez que se hayan comprendido esos límites. Este es un enfoque de contratación propuesto, no una secuencia regulatoria fija ni una garantía de un cronograma determinado.
El resultado listo para la liberación es un expediente cuya conclusión puede seguirse y cuestionarse. Identifica el dispositivo evaluado, los controles seleccionados, la evidencia que los respalda, las limitaciones que persisten y la información que podría modificar la decisión. Los registros de retiros del mercado, las normas, los requisitos legales y los precios de los servicios aportan, cada uno, un tipo diferente de evidencia. Mantener diferenciadas esas funciones ayuda a que un equipo dedique su esfuerzo a las decisiones no resueltas sobre el producto, en lugar de producir una carpeta más voluminosa pero menos útil.
Referencias
- ISO — ISO 14971:2019, Dispositivos médicos: Aplicación de la gestión de riesgos a los dispositivos médicos. Edición y alcance público verificados en septiembre de 18, 2026. iso.org ↩ ↩ ↩ ↩ ↩
- ISO — ISO/TR 24971:2020, guía sobre la aplicación de ISO 14971. iso.org ↩ ↩ ↩
- FDA — descripción general del conjunto de datos de retiros de dispositivos de openFDA y limitaciones de uso de datos. open.fda.gov ↩
- FDA — fuente de ingesta de retiros de dispositivos de openFDA, mapeo de la causa determinada por FDA. github.com ↩
- Unión Europea — Reglamento (UE) 2017/745, Anexos I–III y Artículo 86. eur-lex.europa.eu ↩ ↩
- Comisión Europea — Normas armonizadas para dispositivos médicos. health.ec.europa.eu ↩
- FDA — Reglamento del Sistema de Gestión de la Calidad: preguntas frecuentes. fda.gov ↩
- FDA — Reconocimiento 5-125, ISO 14971 Tercera edición 2019-12. Entrada revisada en septiembre de 18, 2026, incluida su calificación de ciberseguridad. accessdata.fda.gov ↩ ↩
- FDA — Aplicación de factores humanos e ingeniería de usabilidad a dispositivos médicos, 2016. fda.gov ↩ ↩
- FDA — Contenido de las solicitudes de precomercialización para funciones de software de dispositivos, junio de 2023. fda.gov ↩ ↩ ↩
- FDA — Ciberseguridad en dispositivos médicos: consideraciones del sistema de gestión de la calidad y contenido de las solicitudes de precomercialización, febrero de 3, 2026. fda.gov ↩ ↩
- FDA — Carta de advertencia a Royal Philips 709948, septiembre de 9, 2025. fda.gov ↩
- FDA — Factores de beneficio-riesgo en las decisiones de disponibilidad de productos, cumplimiento y observancia de dispositivos médicos. fda.gov ↩
- Grupo de Coordinación de Dispositivos Médicos — MDCG 2022-21, guía sobre informes periódicos actualizados de seguridad. health.ec.europa.eu ↩
- FDA — Notificación de dispositivos médicos: reporte de problemas con dispositivos médicos. fda.gov ↩
- FDA — Retiros, correcciones y remociones de dispositivos. fda.gov ↩
- FDA — Decidir cuándo presentar un 510(k) para un cambio en un dispositivo existente, octubre de 2017. fda.gov ↩
 Mercado · 24 jul 2026FDA Registro de dispositivos médicos en EE. UU.Mercado · 24 jul 2026Clasificación y regulación de dispositivos médicos en la UE (MDR/IVDR)Caso de estudio · 11 ago 2026Agrupación de UDI-DI básico para contrasteCaso de estudio · 11 ago 2026Rellenos dérmicos Clase III bajo el MDR de la UEActualización regulatoria · 17 sept 2026FDA: Guía de sistemas de capa leucocitariaActualización regulatoria · 14 sept 2026COMBINE: reportes de seguridad en estudios combinadosActualización regulatoria · 14 sept 2026Regla 7 del MDCG: controles de calidad IVDActualización regulatoria · 26 ago 2026Fecha del Anexo I de la Ley de IA de la UE 2028Vídeo · 11 sept 2026ISO 15223-1: Qué deben indicar las etiquetasVídeo · 12 mar 2026Cómo registrar un dispositivo médico ante la FDA de EE. UU.
Representantes locales y titulares de registro: guía 2026
Quién custodia el expediente importa cuando cambia un distribuidor. Compare los roles locales, los documentos de traspaso, las condiciones de transferencia y el costo anual total antes de designar a un socio.
Un dispositivo, 3 bases UDI (2026): orden EE.UU./UE/China
Los identificadores compartidos requieren mapeos regulatorios separados. Utilice evidencia corregida de bases de datos, calendarios específicos por producto y un desglose de costos acotado para planificar el trabajo.
Costo del expediente técnico (2026): ¿crear o comprar?
Las cotizaciones de expedientes técnicos no son comparables hasta que se separan el alcance, la redacción, el cierre de brechas, las respuestas a los revisores, el mantenimiento del ciclo de vida y las tarifas de las autoridades. Este informe combina listas de precios públicas, datos de carga de trabajo de FDA, evidencia de encuestas de la UE y un modelo de punto de equilibrio para mostrar cuándo desarrollar internamente, contratar un proyecto o recurrir a un equipo híbrido.
Hablemos,
esté donde esté.
Ya sea que busque más información o esté listo para asociarse con nosotros, le guiaremos en cada paso del proceso regulatorio.
Contáctenos