ISO 14971 Arquivos de Risco: Evidências e Revisão
Use dados de recall, fontes regulatórias e exemplos práticos para revisar controles de risco e as evidências que sustentam a liberação.
Um processo de gerenciamento de risco deve permitir que um revisor reconstrua por que uma determinada configuração de dispositivo foi considerada aceitável, quais evidências sustentaram essa decisão e quais novas informações a alterariam. Uma planilha de perigos pontuados precisa de links para evidências e decisões para responder a essas perguntas.
Pesquisa revisada: 18 de setembro de 2026. Este relatório destina-se a fabricantes de dispositivos médicos que preparam ou mantêm evidências da UE e dos EUA. Os exemplos práticos são revisões hipotéticas de engenharia, não conclusões sobre o dispositivo de um cliente. Os requisitos específicos do produto e os procedimentos controlados da organização continuam determinando o trabalho real.
TL;DR
- Os critérios de aceitação precisam de uma justificativa. ISO 14971:2019 descreve um processo de ciclo de vida e exige critérios objetivos de aceitabilidade de risco; os níveis aceitáveis e a apresentação escolhida exigem uma justificativa específica para o dispositivo. Estabeleça os critérios antes de aplicar as pontuações. A ISO/TR 24971:2020 fornece orientação de aplicação, em vez de um requisito adicional de certificação. 1 2
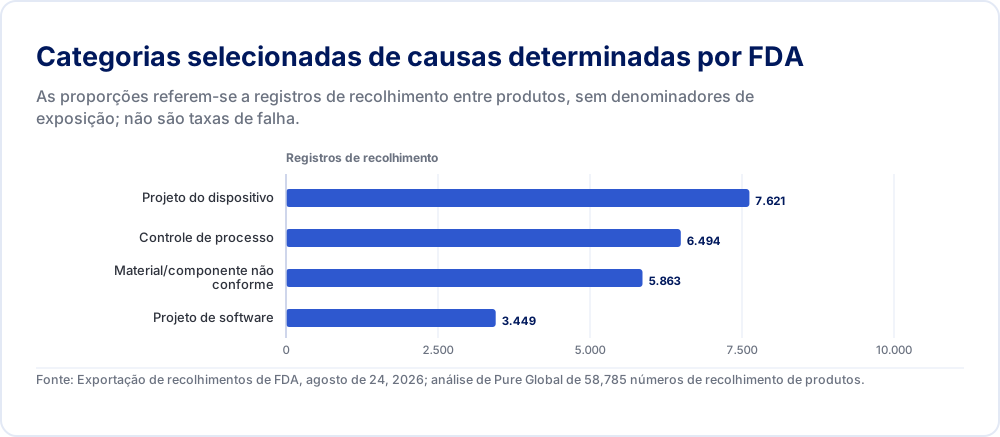
- Contagens de recolhimentos identificam questões de revisão, não a probabilidade de falha de um dispositivo. Nossa exportação fixada contém 58,785 números distintos de recolhimento de produtos da FDA. Projeto de dispositivo responde por 7,621 e Controle de processo por 6,494. Outros 16,709 registros se enquadram em categorias amplas, não resolvidas ou ausentes. Use essa distribuição para questionar a cobertura de evidências, não para classificar produtos ou alegar que um processo de gerenciamento de risco evita uma porcentagem mensurada de recolhimentos. Pure Global — Agregados reproduzíveis de recolhimentos, métodos e extrato de preços com escopo para este relatório
- A decisão de liberação precisa de evidências conectadas. Para cada cenário relevante de dano, conecte a configuração aplicável, o controle, o resultado de verificação, a justificativa de risco residual e o gatilho de revisão pós-mercado. Distinga os requisitos legais de normas e guias, e distinga as taxas de revisão profissional do custo de criação de evidências de engenharia ausentes.
O que realmente contamos na exportação de recolhimentos?
A análise começou com o catálogo de dados compartilhado e uma exportação fixada de recolhimentos de dispositivos médicos da FDA, datada de 24 de agosto de 2026. Contamos cada linha, verificamos a unicidade de product_res_number e agrupamos o texto exato em root_cause_description. Há 58,785 linhas e 58,785 números únicos de recolhimento de produtos, com 44 categorias, incluindo um valor vazio. O suplemento de cálculo preserva o checksum de entrada, as contagens de categorias, as verificações de qualidade de datas e as definições de agrupamento. O denominador é todo o snapshot exportado, não os dispositivos vendidos, pacientes tratados, inspeções realizadas ou fabricantes em operação. Pure Global — Agregados reproduzíveis de recolhimentos, métodos e extrato de preços com escopo para este relatório
Essa distinção é relevante. Uma única ação corretiva pode abranger diversos produtos de catálogo e gerar vários números de recolhimento de produto. Por outro lado, um registro de recolhimento pode descrever uma grande quantidade de unidades afetadas. Sem uma vinculação justificável de eventos e um denominador de exposição, dividir registros por registros produz apenas uma proporção de registros. Estimar a probabilidade de dano requer evidências adicionais sobre exposição e desfechos. Mantivemos os números de recolhimento de produtos como a unidade ao longo de toda a análise e mantivemos a frequência de eventos, a exposição de pacientes e a segurança comparativa de produtos fora de seu escopo.
O recurso relevante do openFDA é o conjunto de dados de recolhimento de dispositivos, não uma coleção genérica de eventos adversos ou um feed indiferenciado de fiscalização. Sua documentação identifica o banco de dados de recolhimento de dispositivos médicos da FDA como a fonte e explica que os dados podem ser corrigidos. O código de ingestão publicado da FDA mapeia root_cause_description a partir do campo de causa determinada pela FDA do banco de dados. Alguns rótulos de categoria contêm as palavras “pela empresa”, mas descrever toda a coluna como um conjunto de causas-raiz atribuídas pelo fabricante desvirtuaria sua procedência. 3 4
| Registros | |
|---|---|
| Projeto do dispositivo | 7.621 |
| Controle de processo | 6.494 |
| Material/componente não conforme | 5.863 |
| Projeto de software | 3.449 |
Fonte: Exportação de recolhimentos de FDA, agosto de 24, 2026; análise de Pure Global de 58,785 números de recolhimento de produtos.
As categorias de destaque incluem Projeto de dispositivo, 7,621 registros ou 13.0%; Controle de processo, 6,494 ou 11.0%; Material/Componente não conforme, 5,863 ou 10.0%; e Projeto de software, 3,449 ou 5.9%. Esses são rótulos no nível do registro de recolhimento. A exportação deixa sem resolução o método de gerenciamento de risco pré-liberação, a completude dos testes e o efeito de projetos alternativos. Tais questões exigem o registro individual, comunicações subsequentes e evidências específicas do produto.
Um segundo cálculo altera a interpretação do primeiro. Outro contribui com 8,928 registros; Sob investigação pela empresa contribui com 6,777; Desconhecido/Indeterminado pela empresa contribui com 647; Pendente contribui com 344; e 13 registros estão em branco. Juntas, essas categorias contêm 16,709 registros, ou 28.4% da exportação. Este é um grupo definido pelo analista de rótulos inespecíficos, não resolvidos ou ausentes. “Outro” pode incluir investigações concluídas cujo mecanismo causal específico permanece indisponível neste campo codificado.
A decisão gerencial útil é, portanto, restrita: reservar o esforço de revisão para a transição do projeto para a produção, premissas de materiais recebidos, comportamento do software e evidências de que os controles permanecem eficazes. Fabricantes de um consumível estéril simples e de um dispositivo de infusão conectado necessitam de prioridades de teste distintas e específicas para o produto. Seus perigos, usuários, padrões de exposição e evidências aplicáveis diferem.
Quanto a taxonomia altera a prioridade aparente?
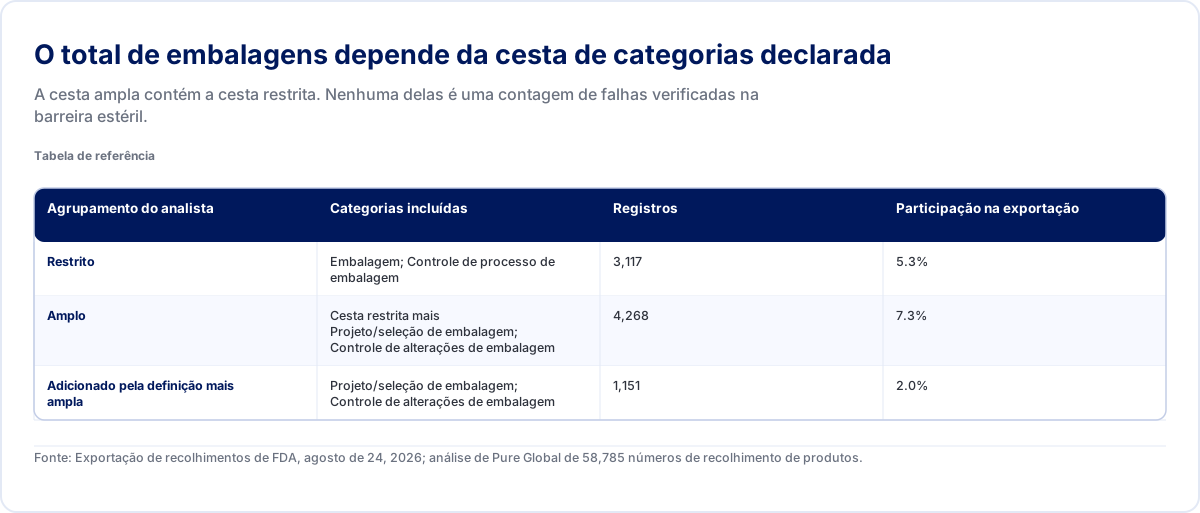
O agrupamento de categorias pode gerar um achado aparentemente preciso que depende de uma escolha não declarada. Considere as embalagens. A adição de apenas Embalagem e Controle de processo de embalagem resulta em 3,117 registros, ou 5.3% da exportação. A adição de Projeto/seleção de embalagem e Controle de alterações de embalagem produz 4,268, ou 7.3%. Ambas as somas são reproduzíveis; elas respondem a perguntas diferentes. Nenhuma delas é uma contagem direta de falhas de barreira estéril. Um recolhimento relacionado a embalagens pode dizer respeito à identificação, proteção ou a outra função. Pure Global — Agregados reproduzíveis de recolhimentos, métodos e extrato de preços com escopo para este relatório
| Agrupamento do analista | Categorias incluídas | Registros | Participação na exportação |
|---|---|---|---|
| Restrito | Embalagem; Controle de processo de embalagem | 3,117 | 5.3% |
| Amplo | Cesta restrita mais Projeto/seleção de embalagem; Controle de alterações de embalagem | 4,268 | 7.3% |
| Adicionado pela definição mais ampla | Projeto/seleção de embalagem; Controle de alterações de embalagem | 1,151 | 2.0% |
Fonte: Exportação de recolhimentos de FDA, agosto de 24, 2026; análise de Pure Global de 58,785 números de recolhimento de produtos.
A diferença é de 1,151 registros. Ela é grande o suficiente para fazer com que uma classificação de “maior risco” pareça diferente, embora nada nos dispositivos subjacentes tenha mudado. O analista mudou a cesta. O suplemento, portanto, mantém os rótulos originais completos, permitindo que os leitores inspecionem as categorias por trás de qualquer agrupamento proposto. Um líder de qualidade pode selecionar uma população de produtos mais restrita e ler seus avisos reais, mas deve documentar essa seleção antes de interpretar o resultado.
O mesmo problema aparece no software. Projeto de software é um rótulo distinto de Controle de alterações de software, Alteração de projeto de software, Fabricação de software/Implantação de software, Software no ambiente de uso e Projeto de software (processo de fabricação). Combiná-los pode ser útil para uma questão de governança de software. Rotule-o explicitamente como um grupo definido pelo analista e publique suas categorias componentes. Manter o campo original e um grupo separado definido pelo analista permite que outro revisor reproduza ou conteste o agrupamento sem perder a procedência.
A qualidade das datas também importa. Uma verificação de plausibilidade sinaliza 21 datas de início fora dos limites escolhidos de 1976–2026, incluindo um valor com o ano 0010. Mantemos tais registros no denominador de categorias de todos os registros, divulgamos o problema da data e evitamos derivar uma tendência histórica a partir de datas não revisadas. Excluir uma data suspeita de uma tendência exigiria uma regra declarada; reescrevê-la para um ano presumido criaria dados sem sustentação. Este relatório não faz qualquer alegação de que as proporções observadas aumentaram ou diminuíram ao longo de um período especificado.
Para uma revisão interna, transforme cada registro relevante em uma pergunta com a localização da resposta. Se um dispositivo comparável apresentou um problema de material, a pergunta útil é qual atributo do material importa para a função pretendida e como o produto atual demonstra o controle desse atributo. Um certificado de fornecedor pode responder a uma questão de identificação, mas deixar sem resolução uma questão de desempenho. Se um produto comparável apresentou um problema de atualização de software, pergunte quais versões, interfaces e estados de instalação são cobertos pelas evidências atuais de regressão.
Uma busca de recolhimentos também pode retornar contraevidências para a narrativa preferida de uma equipe. Um grupo focado em projeto pode descobrir que uma alteração de produção invalidou suas premissas. Um grupo focado em fabricação pode descobrir que um processo inalterado produz consistentemente um projeto com margens inadequadas. Nenhuma das descobertas prova que a empresa tem o mesmo problema. Ela identifica um desafio plausível que deve ser aceito, rejeitado ou investigado com evidências do produto. Registre essa disposição em vez de copiar narrativas de recolhimento de concorrentes em uma tabela de perigos como se fossem eventos verificados para o seu próprio dispositivo.
Quais requisitos regem um arquivo de risco da UE ou dos EUA?
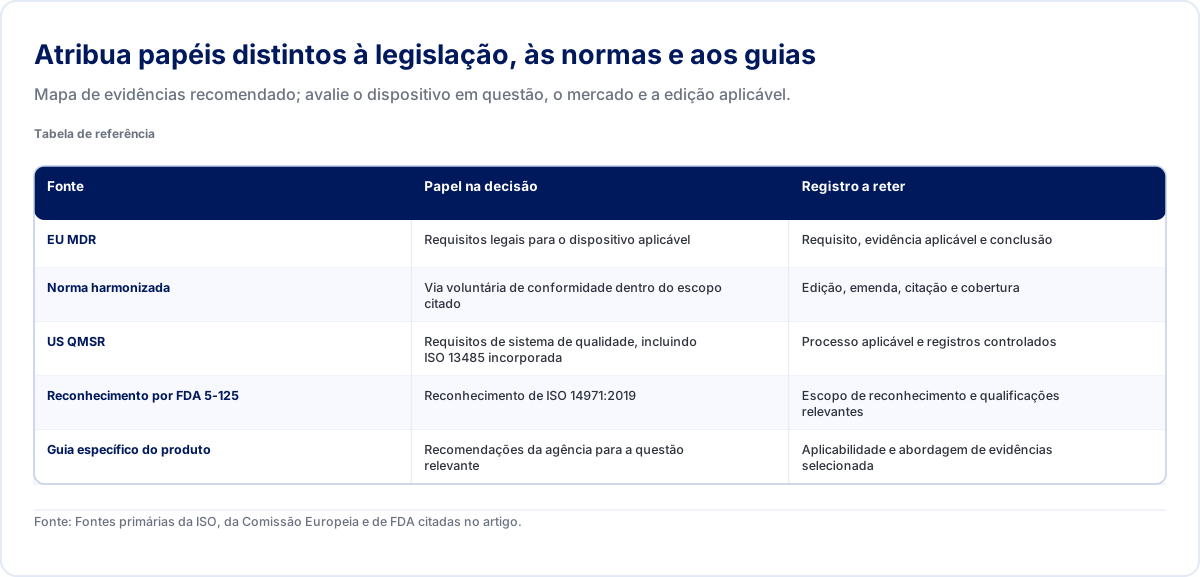
Comece com um breve registro de aplicabilidade. Identifique o produto, a finalidade prevista, os mercados, a classificação, o estágio do ciclo de vida e a via de submissão ou de avaliação da conformidade. Em seguida, identifique cada requisito legal relevante, edição de norma, guia e expectativa de evidência específica do produto. A distinção importante é entre uma obrigação e um método possível para cumpri-la. Verifique a edição e o status jurisdicional, mesmo quando o título de uma norma for familiar. 1
Para a UE, o Anexo I do MDR exige um sistema de gerenciamento de risco documentado e iterativo e uma abordagem ordenada para os controles de risco. O Anexo II aborda a documentação técnica, incluindo a análise de benefício-risco e o gerenciamento de risco. O Anexo III aborda a documentação de vigilância pós-mercado. Essas conexões significam que a alteração das alegações clínicas, do processo de produção ou das informações de segurança disponíveis pode afetar mais de um documento. A organização ainda precisa escolher uma estrutura viável para essas conexões. 5
A Comissão Europeia explica que o uso de normas harmonizadas é voluntário e que uma norma citada confere presunção de conformidade dentro de sua cobertura aplicável. Uma equipe deve registrar a edição europeia aplicável, emendas e o status no Jornal Oficial, juntamente com quaisquer limitações, em vez de presumir que o título internacional por si só atenda a todos os requisitos do MDR. Uma matriz de normas só é útil se registrar o que as evidências realmente cobrem. Uma lista copiada de normas sem justificativa de aplicabilidade é difícil de manter quando o produto sofre alterações. 6
Nos Estados Unidos, o QMSR entrou em vigor em 2 de fevereiro de 2026 e incorpora ISO 13485:2016 por referência, com requisitos adicionais de FDA. O ISO 14971 possui uma função separada de reconhecimento de normas. Os requisitos de inspeção de FDA continuam a se aplicar a fabricantes que possuem um certificado ISO 13485. Separadamente, o banco de dados de normas reconhecidas de FDA lista ISO 14971 Terceira Edição 2019-12 sob o número de reconhecimento 5-125, com reconhecimento completo e uma qualificação específica de cibersegurança em seu texto explicativo. 7 8
| Fonte | Papel na decisão | Registro a reter |
|---|---|---|
| EU MDR | Requisitos legais para o dispositivo aplicável | Requisito, evidência aplicável e conclusão |
| Norma harmonizada | Via voluntária de conformidade dentro do escopo citado | Edição, emenda, citação e cobertura |
| US QMSR | Requisitos de sistema de qualidade, incluindo ISO 13485 incorporada | Processo aplicável e registros controlados |
| Reconhecimento por FDA 5-125 | Reconhecimento de ISO 14971:2019 | Escopo de reconhecimento e qualificações relevantes |
| Guia específico do produto | Recomendações da agência para a questão relevante | Aplicabilidade e abordagem de evidências selecionada |
Fonte: Fontes primárias da ISO, da Comissão Europeia e de FDA citadas no artigo.
O resultado prático é um mapa de requisitos controlado com uma justificativa para cada inclusão. Suponha que uma empresa tenha uma família de produtos comercializada em ambos os mercados. Ela pode manter uma análise de risco de engenharia comum, enquanto vincula evidências e decisões específicas de cada mercado. Isso evita que dois inventários de perigos editados de forma independente divirjam. A declaração da UE, a submissão para os EUA e a revisão interna de liberação mantêm suas finalidades distintas.
Atribua a responsabilidade por esse mapa. Assuntos regulatórios podem identificar a via aplicável e as expectativas documentais; a engenharia pode explicar qual configuração e testes sustentam as alegações técnicas; a qualidade pode conectar a produção aos controles de mudanças; a área clínica pode avaliar a relevância dos danos e benefícios. Um coordenador deve conciliar divergências em um registro de decisão aprovado. Registre a conclusão específica de cada função: o teste da configuração de software relevante, por exemplo, ou a avaliação das obrigações de mercado aplicáveis.
O que o arquivo deve permitir que outra pessoa reconstrua?
Pense no arquivo como um índice para evidências controladas, com explicações suficientes para acompanhar uma decisão. Ele pode referenciar registros mantidos em diversos sistemas, desde que esses registros permaneçam identificáveis, acessíveis e sob controle apropriado. A organização a seguir é uma estrutura de trabalho recomendada, não uma afirmação de que a ISO exige exatamente esses nomes de pastas. Ela implementa a finalidade do ciclo de vida descrita por ISO 14971 e utiliza o ISO/TR 24971 como orientação para aplicação. 1 2
Primeiro, estabeleça a configuração avaliada. Inclua os limites do produto ou da família, usuários previstos e ambientes de uso, acessórios, versões importantes de software, premissas de fabricação e combinações suportadas. Explique por que as variantes pertencem ao mesmo grupo. Se uma família compartilha uma análise, mas difere quanto ao contato com o paciente, fornecimento de energia, materiais ou interação com o operador, identifique quais premissas e evidências necessitam de tratamento separado. O arquivo deve permitir verificar se uma variante recém-proposta está dentro dos limites avaliados.
Segundo, identifique o plano e as regras de decisão. Nomeie responsabilidades, pontos de revisão, critérios de aceitação, abordagem de verificação e o método para coletar informações de produção e pós-produção. Explique como a equipe lidará com incertezas e evidências conflitantes. Um plano que simplesmente diz “todos os riscos serão reduzidos para verde” deixa o revisor sem motivos para confiar nas cores. Os critérios devem fazer sentido para a finalidade prevista e a natureza do dano, em vez de surgirem apenas após os resultados dos testes serem conhecidos.
Terceiro, registre os cenários de dano e as decisões de controle. Preserve a conexão entre uma fonte de dano potencial, uma sequência previsível de eventos, uma situação perigosa e o dano resultante. Um modo de falha pode contribuir para essa cadeia sem ser idêntico ao dano. Por exemplo, uma selagem incompleta da embalagem é uma condição de falha; a exposição de um paciente vulnerável a microrganismos durante o uso é uma parte diferente do cenário; a infecção é um dano possível. Manter as distinções claras ajuda a identificar qual controle atende a cada etapa.
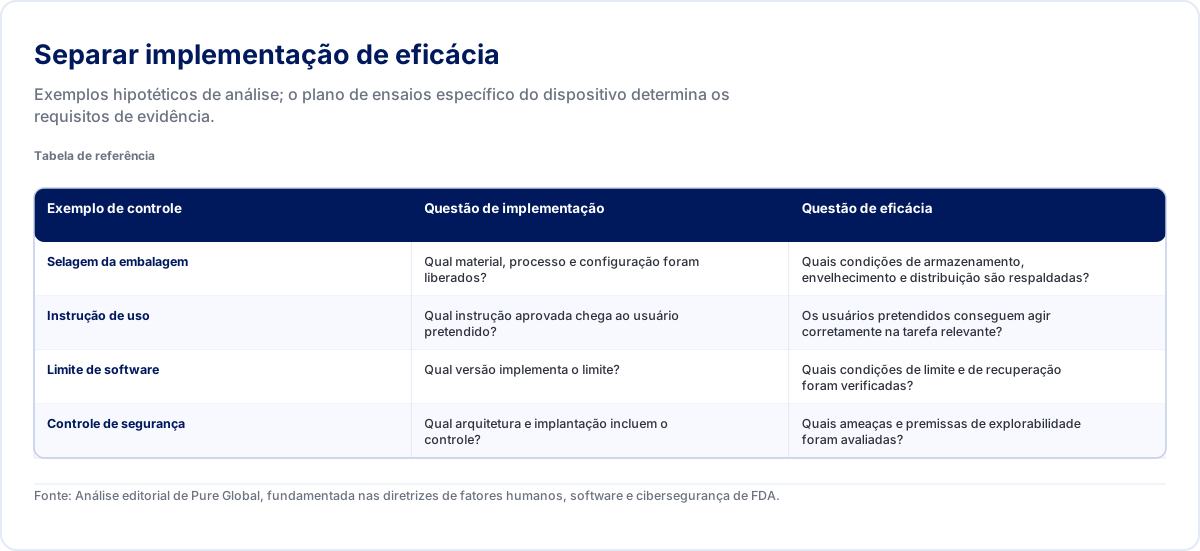
Quarto, vincule cada controle selecionado às suas evidências de implementação e evidências de eficácia. A revisão de um desenho pode demonstrar que um conector foi reprojetado. Demonstrar a prevenção das conexões incorretas visadas exige evidências de desempenho sob condições relevantes. Um relatório de ensaio pode comprovar a eficácia, mas apenas para suas amostras, configurações, condições e critérios de aceitação testados. Inclua esses limites na vinculação para que um leitor posterior possa avaliar a aplicabilidade sem pesquisar em anexos não relacionados.
Quinto, preserve a decisão sobre o risco residual e a decisão geral. Explique por que os riscos remanescentes atendem aos critérios definidos, identifique questões não resolvidas e documente a autoridade para liberação ou trabalhos adicionais. A decisão agregada deve considerar o dispositivo conforme utilizado, incluindo as interações entre os controles. Por fim, conecte essa decisão às informações monitoradas após a liberação e às alterações que reabrem a avaliação. Uma conclusão atual identificável torna o arquivo utilizável para uma submissão ou alteração de engenharia, mesmo quando ele também contém um registro histórico substancial.
Como você testa se um controle possui evidências suficientes?
Utilize um dispositivo hipotético estéril e de uso único para separar os tipos de evidência. Assuma que o controle proposto seja uma embalagem selada destinada a proteger o dispositivo ao longo de suas condições declaradas de armazenamento e distribuição. A revisão deve estabelecer se o relatório dá suporte ao material, ao processo de selagem, à geometria do dispositivo, à alegação de envelhecimento e às condições de distribuição que definem a configuração ofertada. O fabricante precisaria de um plano de testes específico para o dispositivo a fim de aplicar este método de revisão. 2
Comece com a alegação. Se a equipe comercial prometer um determinado prazo de validade enquanto as evidências cobrirem um intervalo mais curto, uma declaração na tabela de risco de que a embalagem foi “validada” ocultará a discrepância. Se a equipe de manufatura trocar o fornecedor do envelope, confirme quais atributos e premissas de processo podem ser razoavelmente transpostos para as evidências existentes. Revise o estudo anterior em relação ao novo material e às premissas mantidas. Registre a justificativa para a transposição ou para a obtenção de evidências adicionais.
Em seguida, distinga a presença do controle de seu desempenho. Uma especificação de compra e uma lista técnica de materiais liberada podem estabelecer qual envelope deve ser utilizado. Registros de produção e inspeções de recebimento podem ajudar a estabelecer o que foi realmente utilizado. Um programa de testes pertinente pode abordar o desempenho sob as condições estabelecidas. Essas partes respondem a perguntas diferentes. Selecionar uma como substituta de todas as outras deixa uma lacuna que um painel de completude documental pode não revelar.
Considere um segundo exemplo hipotético: um dispositivo de uso doméstico possui um aviso destinado a evitar uma configuração insegura. A equipe deve se perguntar se os usuários previstos conseguem notar, compreender e agir com base nas informações no ponto de uso. O guia de fatores humanos da FDA aborda usuários, ambientes de uso e interfaces de usuário na avaliação do risco relacionado ao uso. Ele apoia a análise da interação real, em vez de tratar a existência de uma frase de advertência como prova de que o cenário foi controlado. 9
Considere agora um limite de software projetado para evitar uma saída fora da faixa. Requisitos, revisão de implementação e resultados de verificação devem se referir à mesma versão e às mesmas condições de contorno. Inclua o que acontece durante a ausência de dados de entrada, operação interrompida, recuperação e combinações relevantes com outras funções. O guia de submissão de software de 2023 da FDA conecta a documentação de software à avaliação de segurança e eficácia; o nível de documentação e o conteúdo da submissão exigem uma decisão própria de aplicabilidade. Uma afirmação genérica de que o software foi “totalmente validado” fornece pouca informação sobre qual comportamento foi avaliado. 10
| Exemplo de controle | Questão de implementação | Questão de eficácia |
|---|---|---|
| Selagem da embalagem | Qual material, processo e configuração foram liberados? | Quais condições de armazenamento, envelhecimento e distribuição são respaldadas? |
| Instrução de uso | Qual instrução aprovada chega ao usuário pretendido? | Os usuários pretendidos conseguem agir corretamente na tarefa relevante? |
| Limite de software | Qual versão implementa o limite? | Quais condições de limite e de recuperação foram verificadas? |
| Controle de segurança | Qual arquitetura e implantação incluem o controle? | Quais ameaças e premissas de explorabilidade foram avaliadas? |
Fonte: Análise editorial de Pure Global, fundamentada nas diretrizes de fatores humanos, software e cibersegurança de FDA.
Para produtos conectados, adicione uma interface deliberada de cibersegurança. O guia da FDA de 3 de fevereiro de 2026 substituiu o documento de junho de 2025. Ele distingue a avaliação de risco de segurança da estimativa da probabilidade de um evento acidental comum e aborda questões como modelagem de ameaças, arquitetura e controles de ciclo de vida. A entrada reconhecida ISO 14971 agora aponta explicitamente para a explorabilidade para a estimativa de risco de cibersegurança. Não force um cenário conduzido por invasor a uma estimativa numérica de ocorrência sem suporte apenas para se adequar a uma planilha existente. Conecte a análise de segurança a potenciais consequências para a segurança, mantendo o raciocínio específico de segurança. 11 8
Como uma equipe pode expor a incerteza antes de aprovar o dossiê?
Uma revisão de evidências torna-se mais útil quando distingue um resultado observado de uma conclusão inferida. Considere um estudo de bancada hipotético no qual nenhuma falha ocorra entre 100 unidades testadas. A observação diretamente suportada é de zero falha observada sob aquelas condições de teste. O desempenho em campo permanece sujeito à incerteza amostral e a diferenças nas condições de uso. Se as amostras fossem independentes e representativas de um processo binomial definido, o limite superior de confiança unilateral de 95% seria de aproximadamente 3%, calculado como um menos 0.05 elevado à potência de um dividido por 100. Essas premissas podem não descrever um teste acelerado, uma amostra selecionada de pior caso ou o uso clínico. O cálculo ilustra a incerteza; o critério de aceitação exige uma justificativa separada. 1
A próxima questão é se o teste está conectado ao cenário de dano. A falha de um componente pode ou não levar a uma situação perigosa, e uma situação perigosa pode ou não levar a um dano específico. Passar de um estudo de bancada sobre o comportamento do componente para a probabilidade de dano ao paciente exige evidências para as etapas intermediárias. Documente as premissas intermediárias. Onde as evidências derem suporte apenas a uma estimativa qualitativa, uma avaliação qualitativa justificada pode comunicar a incerteza de forma mais honesta do que várias casas decimais copiadas em uma matriz de risco.
Separe também a independência da contagem de amostras. Leituras repetidas de uma única unidade e observações em cem unidades dão suporte a inferências diferentes sobre a variabilidade entre unidades. Vários lotes fabricados com um único lote inalterado de material podem não explorar a variabilidade que uma mudança de fornecedor introduz. Essas são questões sobre o delineamento do estudo e a inferência que está sendo feita, não razões para exigir um tamanho amostral específico em todos os projetos. O dossiê deve identificar quais fontes de variabilidade são relevantes e explicar como as evidências disponíveis as abordam.
Para cada premissa importante, crie um registro breve contendo a premissa, as evidências de suporte, o limite de aplicabilidade e a consequência caso ela esteja incorreta. Uma premissa de prazo de validade pode depender de um material e de condições de armazenamento especificados. Uma premissa de fatores humanos pode depender do grupo de usuários previsto e de treinamento. Uma premissa de software pode depender de uma interface permanecer disponível durante a recuperação. Esse registro é um instrumento de trabalho proposto editorialmente. Ele ajuda a tornar as conexões entre controle e evidência discutidas nos guias de fatores humanos e de software da FDA passíveis de revisão entre diferentes funções. 9 10
Agora, distinga o desacordo sobre fatos do desacordo sobre critérios. Dois revisores podem concordar quanto ao resultado do teste, mas discordar sobre se a amostra representa a configuração ofertada. Eles podem concordar quanto à aplicabilidade, mas discordar quanto ao risco residual aceitável. Resolver o primeiro desacordo exige uma decisão de evidência ou de aplicabilidade; resolver o segundo exige o uso dos critérios aprovados e da autoridade decisória da organização. Uma ata de reunião que afirme que a equipe chegou a um consenso é incompleta, a menos que registre qual questão foi resolvida e a base para a sua resolução.
Utilize disposições explícitas para lacunas de evidência. “Relatório indisponível” significa um problema de recuperação ou de posse até que a existência e a relevância do relatório sejam confirmadas. “Teste não realizado” identifica uma lacuna diferente. “Teste realizado em uma configuração anterior” exige uma avaliação de aplicabilidade. “Teste reprovado” exige investigação e uma decisão sobre suas implicações. “Critério alterado após a revisão dos resultados” exige justificativa transparente e revisão de potencial viés. Combinar esses estados em um único status âmbar priva os tomadores de decisão das informações necessárias para escolher a próxima ação.
O registro de revisão pode terminar com uma pequena tabela de decisão: evidência aceita com seu limite, análise adicional necessária, testes adicionais necessários, alegação ou configuração alterada ou decisão de liberação postergada. Estas são disposições administrativas propostas, não substitutas para os procedimentos formais da organização. Cada uma deve identificar um responsável e a configuração afetada. Onde uma conclusão depender de informações posteriores, declare se essa dependência permite a liberação sob os critérios aplicáveis ou impede uma decisão. Isso é mais informativo do que rotular todo o dossiê como “completo” enquanto suas premissas de maior impacto permanecem não resolvidas.
O que um exemplo real de fiscalização pode acrescentar?
Materiais públicos de fiscalização oferecem uma via de evidência diferente de um gráfico agregado de recolhimentos. A warning letter de 9 de setembro de 2025 do FDA para a Royal Philips discute observações decorrentes de inspeções em instalações relacionadas a ultrassom e a avaliação da agência sobre as respostas apresentadas. Ela inclui questões que envolvem ações corretivas, reclamações e evidências do dispositivo. Trata-se de um relato datado dos achados e preocupações do FDA, e não de uma estimativa geral do desempenho do setor ou de uma declaração sobre todos os produtos da Philips. 12
O valor para um fabricante diferente é extrair uma pergunta de revisão, e não copiar uma conclusão. Quando uma ação corretiva é sustentada por um teste, o que demonstra que o teste aborda o mecanismo de falha identificado? Quando uma reclamação é encerrada, o que conecta a justificativa de encerramento às evidências disponíveis? Quando um dispositivo possui uma premissa de vida útil ou de manutenção, onde estão as informações comprobatórias e como essa premissa é comunicada? Essas perguntas podem expor elos ausentes mesmo quando os próprios registros da empresa possuem produtos diferentes, causas diferentes e desfechos diferentes.
Um exercício útil de revisão começa com um cenário de dano significativo e o segue em ambas as direções. Para a frente, inspecione como a análise levou a um controle e como o controle foi implementado e verificado. Para trás, comece com uma reclamação, um teste reprovado ou um componente alterado e determine quais premissas de risco isso poderia afetar. Os dois caminhos devem convergir para uma configuração e uma decisão identificáveis. Se eles terminarem em versões diferentes da análise, reconcilie as premissas e as evidências antes de aprovar a conclusão atual.
Registre os limites de evidência da revisão. Uma warning letter pública pode omitir detalhes técnicos confidenciais. Uma resposta descrita como inadequada em uma data pode ser complementada posteriormente. Uma declaração sobre o status atual de conformidade exige uma verificação separada de informações públicas posteriores. Da mesma forma, um aviso de recolhimento pode identificar uma ação sem fornecer evidências suficientes para reconstruir toda a decisão de risco do fabricante. Evidências públicas sustentam perguntas direcionadas; raramente sustentam uma auditoria externa completa.
Para uma revisão gerencial, a ação resultante pode ser concreta. Selecione uma amostra pequena e justificada que abranja um cenário de dano grave, uma alteração recente de projeto, uma alteração de produção e um sinal de pós-comercialização. Registre a justificativa da amostragem. Peça a diferentes funções que demonstrem a trilha de evidências, em vez de apenas relatarem que um documento está aprovado. Quaisquer lacunas tornam-se investigações atribuídas com escopo, responsável, prazo e disposição. Este é um exercício de revisão proposto editorialmente, e não um tamanho de amostra exigido pelo FDA ou um método garantido para aprovação em inspeção.
Sua métrica de sucesso também deve ser concreta. A equipe deve ser capaz de identificar a configuração afetada, localizar as evidências aplicáveis, explicar suas limitações e indicar a decisão que ainda se faz necessária. Uma recuperação mais rápida pode ser útil operacionalmente, mas nenhuma meta arbitrária de recuperação em noventa segundos estabelece adequação regulatória. Uma conclusão prontamente acessível, mas sem sustentação, continua sendo não fundamentada. Uma conclusão mais lenta, porém bem respaldada por evidências, pode, em vez disso, revelar um problema de indexação que merece uma ação corretiva diferente.
Como o risco residual e as informações de pós-comercialização devem se conectar?
Uma decisão sobre risco residual deve expor o raciocínio remanescente após a consideração dos controles. Separe a severidade de um possível dano da estimativa de sua probabilidade, da confiança nessa estimativa e das evidências que sustentam ambas. Se as informações disponíveis forem escassas, declare a incerteza e determine qual decisão ela permite. Substituir informações ausentes por uma pontuação baixa conveniente pode criar uma falsa precisão. A descrição pública da ISO deixa explicitamente os níveis aceitáveis de risco a cargo do contexto do dispositivo e dos critérios do fabricante. 1
Uma discussão sobre benefício-risco precisa abordar explicitamente questões de controle não resolvidas. Identifique o benefício pretendido, a população, as alternativas disponíveis quando relevante, os cenários de dano remanescentes e a qualidade das informações comprobatórias. O guia do FDA sobre fatores de benefício-risco em decisões de disponibilidade de produtos, conformidade e fiscalização demonstra que tais julgamentos são contextuais. A aceitação pré-mercado exige uma decisão separada no contexto de submissão aplicável. 13
A visão do dispositivo como um todo pode revelar interações ignoradas em linhas individuais. Por exemplo, um alarme proposto poderia solucionar o reconhecimento tardio de uma falha, mas introduzir distração ou uma tarefa de recuperação confusa. Um limite mais rigoroso poderia reduzir uma saída não segura e, ao mesmo tempo, aumentar as interrupções durante o uso pretendido. Esses trade-offs hipotéticos exigem uma decisão coerente sobre o uso real do dispositivo, e não uma disputa para atingir a menor soma de pontuações ordinais. Onde a matriz da equipe for ordinal, suas pontuações multiplicadas ou calculadas pela média continuam sendo constructos de pontuação ordinal, e não probabilidades medidas.
O monitoramento pós-comercialização deve testar as premissas das quais a liberação dependeu. Defina quais padrões de reclamação, achados de assistência técnica, não conformidades, achados da literatura ou alterações desafiariam a análise. Identifique quem os avalia e onde a decisão resultante é registrada. Uma tendência é útil apenas quando o numerador, o denominador, o período de tempo e a qualidade dos dados são adequados à pergunta. “As reclamações diminuíram” pode refletir menos dispositivos em serviço, um atraso nas notificações ou uma alteração na prática de codificação, e não um controle eficaz.
Para a UE, o MDR distingue o relatório de vigilância pós-comercialização do relatório periódico de atualização de segurança, ou PSUR. Nos termos do Artigo 86, os PSURs de Classe IIa são atualizados quando necessário e, no mínimo, a cada dois anos; os PSURs de Classe IIb e III, no mínimo anualmente. O MDCG 2022-21 fornece orientações sobre a elaboração do PSUR. Avaliações de risco urgentes necessitam de atenção assim que a informação surge, independentemente do ciclo programado de relatórios. 5 14
A notificação de dispositivos médicos nos EUA e a avaliação de correção/recolhimento são obrigações distintas com critérios próprios. As atualizações do arquivo de gerenciamento de risco, as decisões de notificação e as investigações de engenharia necessitam, cada uma, de sua própria disposição documentada. As páginas de orientações sobre notificações e recolhimentos do FDA fornecem os pontos de partida para identificar o processo aplicável. Construa uma conexão entre esses processos para que um sinal de segurança chegue aos tomadores de decisão responsáveis sem depender de uma atualização anual de documentos. 15 16
O que deve acontecer quando o dispositivo sofre alterações?
Um registro de alteração deve começar com a diferença proposta e com as premissas que ela pode invalidar. “Fornecedor equivalente” ou “atualização menor de software” é uma conclusão proposta, não a evidência inicial. Identifique materiais, parâmetros de fabricação, interfaces, alegações de desempenho, usuários e configurações afetados. Em seguida, determine quais evidências existentes permanecem aplicáveis, quais necessitam de uma ponte documentada e quais devem ser substituídas. O guia da FDA sobre como decidir se uma alteração exige um novo 510(k) fornece uma estrutura de decisão de submissão nos EUA à parte; ele depende de uma avaliação técnica subjacente sólida. 17
Considere a substituição hipotética de um componente. O novo componente atende a uma especificação principal, mas sua distribuição de tolerância, comportamento de envelhecimento ou interação com outra peça podem ser diferentes. Uma análise adequada começa com os atributos que importam para o funcionamento do dispositivo. Em seguida, questiona se as informações do fornecedor, análises de engenharia, verificações ou outras evidências abordam adequadamente a alteração. A decisão de compras deve utilizar a avaliação técnica resultante juntamente com considerações comerciais. Do mesmo modo, um novo teste completo de cada característica não relacionada pode consumir recursos sem abordar a premissa alterada.
Para software, identifique as versões implantadas e os estados de transição, bem como a versão final. Uma alteração pode afetar a instalação, a migração de dados, a compatibilidade, a reversão ou a recuperação, mesmo quando sua nova função se comporta corretamente. O dossiê de risco deve apontar para as evidências desses estados relevantes e para a decisão sobre anomalias não resolvidas. Se a alteração modificar um controle de segurança ou uma dependência, conecte a análise de segurança em vez de tratar a cibersegurança como um documento elaborado uma única vez para uma submissão anterior. 10 11
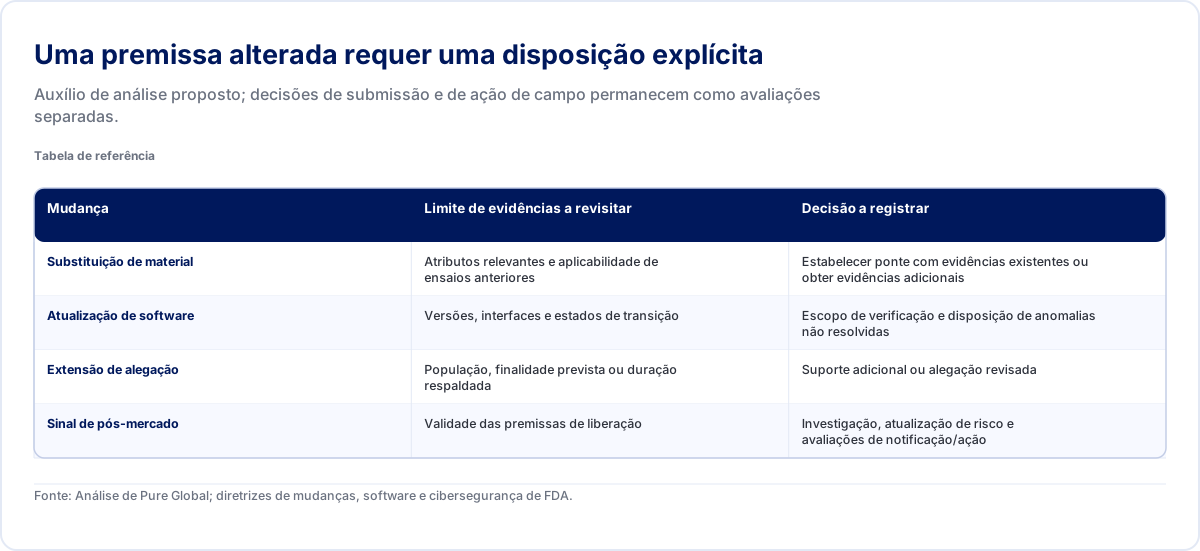
| Mudança | Limite de evidências a revisitar | Decisão a registrar |
|---|---|---|
| Substituição de material | Atributos relevantes e aplicabilidade de ensaios anteriores | Estabelecer ponte com evidências existentes ou obter evidências adicionais |
| Atualização de software | Versões, interfaces e estados de transição | Escopo de verificação e disposição de anomalias não resolvidas |
| Extensão de alegação | População, finalidade prevista ou duração respaldada | Suporte adicional ou alegação revisada |
| Sinal de pós-mercado | Validade das premissas de liberação | Investigação, atualização de risco e avaliações de notificação/ação |
Fonte: Análise de Pure Global; diretrizes de mudanças, software e cibersegurança de FDA.
Uma lista de verificação de liberação pode, então, fazer quatro perguntas específicas. Quais configurações são contempladas pela conclusão revisada? Quais registros vinculados foram alterados? Quais alegações ou instruções devem mudar com eles? O que precisa acontecer com os produtos já distribuídos? As respostas podem levar a vários processos distintos, incluindo documentação atualizada, novos testes, uma avaliação de submissão específica para cada mercado ou uma avaliação de ação de pós-mercado. A lista de verificação deve dar visibilidade a essas decisões sem pré-selecionar o resultado.
O registro também precisa de uma delimitação clara entre atividades em aberto e limitações aceitas. Um resultado de teste não resolvido, uma alteração de fornecedor não revisada e uma limitação documentada respaldada por uma justificativa aprovada são estados diferentes. Rotular todos os três como “aceitável com monitoramento” impede a gerência de enxergar o que permanece pendente de decisão. Se o monitoramento fizer parte de uma decisão justificada, especifique a questão que está sendo monitorada, as evidências a serem coletadas, a condição para escalonamento e o responsável por agir sobre ela.
Por fim, preserve a relação com decisões anteriores. Não sobrescreva a explicação histórica de maneira que faça uma configuração liberada anteriormente parecer ter sido avaliada com base em evidências posteriores. Um revisor deve ser capaz de estabelecer o que se sabia na época, o que mudou e por que a conclusão foi revisada. Esse histórico apoia o aprendizado a partir da alteração e impede que uma equipe posterior reutilize uma premissa obsoleta por encontrar um relatório de teste mais antigo sem a justificativa substitutiva correspondente.
Como um fabricante deve definir o escopo do trabalho e seu custo?
Antes de solicitar um orçamento, diferencie a revisão de evidências da geração de evidências. A revisão de um dossiê existente pode identificar lacunas e propor um plano de trabalho. Resultados de testes ausentes, suporte clínico ou validação de processo exigem trabalho adicional de geração de evidências. Uma declaração de escopo de trabalho útil detalha as configurações do dispositivo, mercados, registros disponíveis, entregáveis, rodadas de revisão, responsabilidades e critérios de aceitação para o produto da consultoria. Ela também estabelece quais atividades laboratoriais, clínicas, de fabricação e de software exigem titularidade separada.
A página pública de preços da Pure Global, consultada em 18 de setembro de 2026, lista suporte de US Agent a partir de $1,000 anuais e representação na UE a partir de $2,000 anuais para um grupo de dispositivos. O escopo para a UE inclui a revisão da documentação preparada; a compilação da documentação técnica é cobrada à parte. Da mesma forma, o escopo anual para os EUA exclui a compilação de 510(k) e de outras submissões pré-mercado. As taxas governamentais e de terceiros aplicáveis são cobradas à parte. A página estabelece um contrato de três anos, rescisão antecipada com 50% do valor restante do contrato e uma opção de um ano com uma taxa de primeiro ano 50% mais alta. Esses termos descrevem os serviços citados, e não um preço avulso para um dossiê de ISO 14971. Pure Global — Preços, escopo de serviço específico por mercado e termos contratuais
A planilha interna de preços aprovada também foi verificada em relação às alegações comerciais da minuta. Suas linhas para os EUA listam separadamente o trabalho de via regulatória a $5,000 por projeto, a compilação e submissão de 510(k) a $15,000–$20,000 por submissão sujeita à confirmação de escopo, e suporte ad hoc de RAQA a $250 por hora. Nenhuma linha especifica um serviço de dossiê de gerenciamento de risco de ISO 14971. Essas distinções são preservadas no extrato de preços com escopo definido do suplemento de cálculo. O leitor deve, portanto, solicitar um escopo específico e um orçamento atualizado para o trabalho com o dossiê de risco, em vez de tratar a anuidade de um representante como o orçamento de engenharia. Pure Global — Dados agregados reproduzíveis de recolhimento, métodos e extrato de preços com escopo definido para este relatório
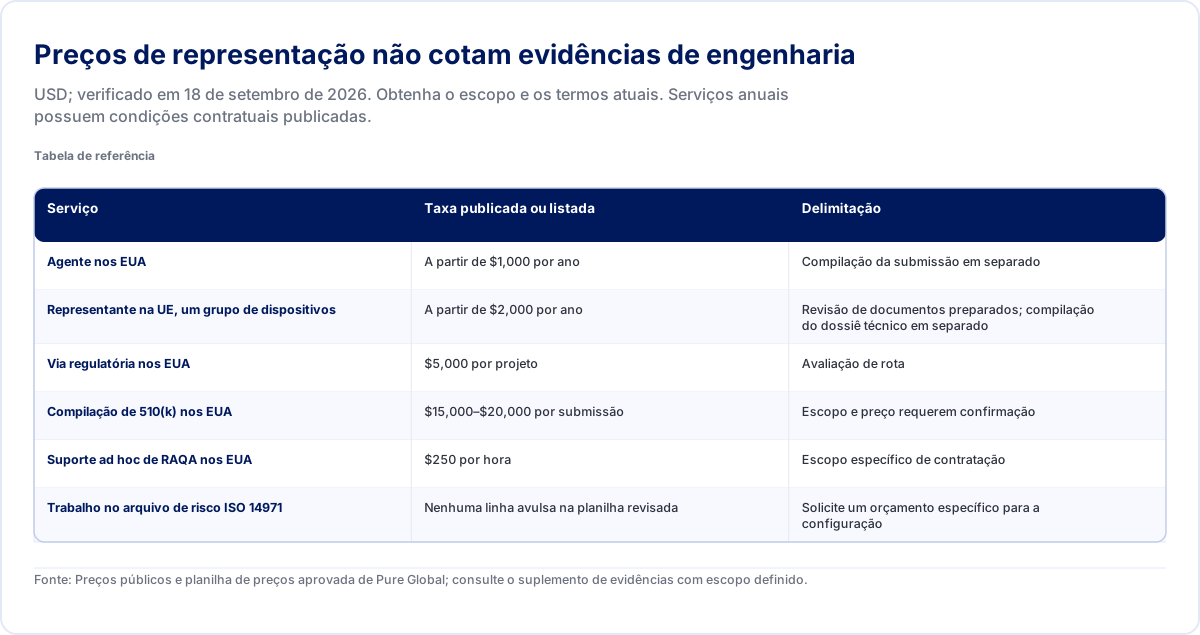
| Serviço | Taxa publicada ou listada | Delimitação |
|---|---|---|
| Agente nos EUA | A partir de $1,000 por ano | Compilação da submissão em separado |
| Representante na UE, um grupo de dispositivos | A partir de $2,000 por ano | Revisão de documentos preparados; compilação do dossiê técnico em separado |
| Via regulatória nos EUA | $5,000 por projeto | Avaliação de rota |
| Compilação de 510(k) nos EUA | $15,000–$20,000 por submissão | Escopo e preço requerem confirmação |
| Suporte ad hoc de RAQA nos EUA | $250 por hora | Escopo específico de contratação |
| Trabalho no arquivo de risco ISO 14971 | Nenhuma linha avulsa na planilha revisada | Solicite um orçamento específico para a configuração |
Fonte: Preços públicos e planilha de preços aprovada de Pure Global; consulte o suplemento de evidências com escopo definido.
Para uma discussão prática de definição de escopo, prepare um inventário de evidências com status, em vez de apenas uma lista de nomes de arquivos. Para cada controle importante, identifique se a implementação está documentada, se existem evidências de eficácia, se a aplicabilidade foi revisada e se uma decisão foi aprovada. Inclua a configuração e a versão. Isso torna possível separar um problema de vinculação de documentos de uma lacuna técnica de evidência. Eles podem parecer semelhantes em uma lista de verificação de submissão, embora exijam volumes de trabalho muito diferentes.
Priorize o trabalho pela consequência da decisão. Uma vinculação ausente para um relatório existente e aplicável pode ser resolvida rapidamente. Uma divergência entre o prazo de validade declarado e as evidências disponíveis pode afetar a alegação de liberação. Um cenário recém-identificado de dano grave pode exigir uma investigação mais ampla. Estime a relevância e o custo a partir da lacuna de evidência e da decisão que ela afeta, em vez do número de páginas a serem editadas. Solicite uma estrutura analítica do trabalho que identifique a decisão viabilizada por cada entregável, juntamente com dependências e exclusões.
Um fabricante pode começar com uma revisão piloto delimitada: uma configuração representativa, um conjunto selecionado de cenários importantes de dano e as evidências vinculadas de produção e pós-mercado. O resultado deve identificar a estrutura reutilizável, lacunas específicas da configuração e questões que exigem trabalho especializado. Amplie o escopo depois que esses limites forem compreendidos. Essa é uma proposta de abordagem de contratação, e não uma sequência regulatória fixa ou uma garantia de um cronograma específico.
O resultado pronto para liberação é um dossiê cuja conclusão pode ser acompanhada e contestada. Ele identifica o dispositivo avaliado, os controles escolhidos, as evidências que os respaldam, as limitações remanescentes e as informações que poderiam alterar a decisão. Registros de recolhimento, normas técnicas, exigências legais e preços de serviços contribuem, cada um, com um tipo diferente de evidência. Manter esses papéis distintos ajuda a equipe a concentrar esforços nas decisões não resolvidas sobre o produto, em vez de produzir um fichário maior, porém menos útil.
Referências
- ISO — ISO 14971:2019, Dispositivos médicos: Aplicação do gerenciamento de risco a dispositivos médicos. Edição e escopo público verificados em 18 de setembro de 2026. iso.org ↩ ↩ ↩ ↩ ↩
- ISO — ISO/TR 24971:2020, orientações sobre a aplicação de ISO 14971. iso.org ↩ ↩ ↩
- FDA — visão geral do conjunto de dados de recolhimento de dispositivos do openFDA e limitações de uso dos dados. open.fda.gov ↩
- FDA — fonte de ingestão de recolhimento de dispositivos do openFDA, mapeamento da causa determinada por FDA. github.com ↩
- União Europeia — Regulamento (UE) 2017/745, Anexos I–III e Artigo 86. eur-lex.europa.eu ↩ ↩
- Comissão Europeia — Normas harmonizadas para dispositivos médicos. health.ec.europa.eu ↩
- FDA — Regulamento do Sistema de Gestão da Qualidade: perguntas frequentes. fda.gov ↩
- FDA — Reconhecimento 5-125, ISO 14971 Terceira Edição 2019-12. Entrada revisada em 18 de setembro de 2026, incluindo sua qualificação de cibersegurança. accessdata.fda.gov ↩ ↩
- FDA — Aplicação de fatores humanos e engenharia de usabilidade a dispositivos médicos, 2016. fda.gov ↩ ↩
- FDA — Conteúdo de submissões pré-mercado para funções de software de dispositivos, junho de 2023. fda.gov ↩ ↩ ↩
- FDA — Cibersegurança em dispositivos médicos: considerações sobre o sistema de gestão da qualidade e conteúdo de submissões pré-mercado, 3 de fevereiro de 2026. fda.gov ↩ ↩
- FDA — Carta de advertência da Royal Philips 709948, 9 de setembro de 2025. fda.gov ↩
- FDA — Fatores de benefício-risco na disponibilidade de produtos de dispositivos médicos, decisões de conformidade e fiscalização. fda.gov ↩
- Medical Device Coordination Group — MDCG 2022-21, orientações sobre relatórios periódicos de atualização de segurança. health.ec.europa.eu ↩
- FDA — Notificação de dispositivos médicos: relato de problemas com dispositivos médicos. fda.gov ↩
- FDA — Recolhimentos, correções e remoções de dispositivos. fda.gov ↩
- FDA — Decidindo quando submeter um 510(k) para uma alteração em um dispositivo existente, outubro de 2017. fda.gov ↩
 Mercado · 24 de jul. de 2026Registro de Dispositivos Médicos na FDA dos EUAMercado · 24 de jul. de 2026Classificação e Regulamentação de Dispositivos Médicos na UE (MDR/IVDR)Estudo de caso · 11 de ago. de 2026Agrupamento de UDI-DI Básico para ContrasteEstudo de caso · 11 de ago. de 2026Preenchedores Dérmicos Classe III no MDR da UEAtualização Regulatória · 17 de set. de 2026FDA - Guia de Sistemas de Buffy CoatAtualização Regulatória · 14 de set. de 2026COMBINE: Relato de Segurança em Estudos CombinadosAtualização Regulatória · 14 de set. de 2026Regra 7 do MDCG: Controles de Qualidade de DIVAtualização Regulatória · 26 de ago. de 2026Data do Anexo I do EU AI Act 2028Vídeo · 11 de set. de 2026ISO 15223-1: O que os rótulos de dispositivos precisam dizerVídeo · 12 de mar. de 2026Como registrar um dispositivo médico na FDA dos EUA
Representantes Locais e Detentores de Registro: Guia 2026
Quem detém o dossiê importa quando um distribuidor muda. Compare papéis locais, documentos de transição, condições de transferência e o custo anual total antes de nomear um parceiro.
Um dispositivo, três bases UDI: EUA, UE e China (2026)
Identificadores compartilhados precisam de mapeamentos regulatórios separados. Use evidências corrigidas de bancos de dados, calendários específicos por produto e um detalhamento de custos por escopo para planejar o trabalho.
Custo do Dossiê Técnico (2026): Fazer, Comprar ou Híbrido?
As cotações de dossiês técnicos são incomparáveis até que escopo, redação, resolução de pendências, respostas aos revisores, manutenção do ciclo de vida e taxas das autoridades sejam separados. Este relatório combina tabelas de preços públicas, dados de carga de trabalho de FDA, evidências de pesquisas da UE e um modelo de ponto de equilíbrio para mostrar quando desenvolver internamente, contratar um projeto ou utilizar uma equipe híbrida.
Vamos conversar,
Onde quer que você esteja.
Quer esteja procurando mais informações ou pronto para ser nosso parceiro, estamos aqui para orientá-lo em todas as etapas do processo regulatório.
Fale conosco