Classificação e evidência clínica em quatro mercados em 2026
Avalie a classificação de dispositivos e as vias de dados clínicos no Japão, Vietnã, EUA e UE, com evidências datadas de registro e custos.
TL;DR
Uma classe de risco doméstica ou uma aprovação existente é um dado de entrada para a avaliação do próximo mercado, em vez de uma autorização portável. As questões determinantes são a finalidade pretendida, a regra aplicável, a lacuna de evidências, o solicitante local e a via administrativa.
As listas de dispositivos aprimorados publicadas pelo Japão para os anos fiscais FY2017–FY2025 contêm 2,051 registros sem resultados de estudos clínicos anexados e 442 com dados clínicos. Esses são registros de listas de aprovados, incluindo novas aprovações e alterações parciais, e não uma probabilidade de que um dispositivo proposto possa evitar um ensaio clínico 1.
O extrato retido de classificação do Vietnã contém 179,902 resultados, com 10.28% rotulados como revogados. Seu campo de status não registra motivo nem solicitante, portanto uma alegação específica de subclassificação exige a decisão real e o registro comprobatório. Da mesma forma, as isenções por código de produto nos EUA exigem a verificação de suas condições; a classificação sob o MDR da UE depende da finalidade pretendida e das regras aplicáveis do Anexo VIII 2 3 4 5.
Para as operações atuais na UE, distinga o uso obrigatório de módulos dos prazos de backlog: 28 de maio de 2026; 28 de novembro de 2026 para os dispositivos relevantes colocados anteriormente no mercado; e 28 de maio de 2027 para certificados preexistentes. Mantenha as taxas governamentais, a representação e os custos de preparação de evidências em linhas orçamentárias separadas 6 7 8.
Vias Não Clínicas Pré-Mercado da PMDA no Japão: Quando um Dispositivo Aprimorado se Qualifica para Aprovação sem Dados Clínicos
A categoria de análise, a classe de risco e o tipo de aprovação do Japão respondem a perguntas diferentes. Uma liberação estrangeira pode ajudar a identificar evidências relevantes, enquanto a finalidade pretendida proposta e as diferenças tecnológicas determinam quais questões a avaliação japonesa deve resolver. A PMDA publica aprovações de dispositivos aprimorados tanto com quanto sem resultados de estudos clínicos anexados; a comparação abaixo mantém ambas as categorias visíveis 1 9 10.
Arquitetura legal e o escopo dos critérios de dados clínicos
A PMD Act do Japão distingue três categorias de controle legal em quatro classes de risco: Dispositivos Médicos Gerais correspondem à Classe I; Dispositivos Médicos Controlados à Classe II; e Dispositivos Médicos Especialmente Controlados abrangem as Classes III e IV. A Classe IV é o nível de risco mais elevado dentro dessa última categoria. A avaliação de entrada no mercado requer a designação do dispositivo, as normas de certificação aplicáveis e a categoria de aprovação, em vez de apenas a classe de risco 11:
Notificação de Comercialização (Todokede, Classe I): Dispositivos médicos gerais não passam por análise técnica. Um Detentor de Autorização de Comercialização (MAH) licenciado submete a notificação sob os Artigos 23-2-12–13. A aprovação especial para estrangeiros do Artigo 23-2-17 e seu mecanismo de DMAH constituem uma via separada 11.
Certificação de Terceiros por Organismo de Certificação Registrado (Ninsho, Artigo 23-2-23 da PMD Act): A certificação pode abranger dispositivos designados de Classe II e dispositivos elegíveis designados de Classe III que atendam aos padrões ministeriais de certificação aplicáveis. Organismos de Certificação Registrados (RCBs) privados avaliam os dispositivos elegíveis; uma norma JIS existente por si só não estabelece elegibilidade para certificação. Se um dispositivo se desviar do escopo ou dos parâmetros técnicos de um padrão de certificação aplicável, ele será desqualificado do Ninsho por terceiros e deverá ser submetido à PMDA para Aprovação de Comercialização do Ministro (Shonin) sob o Artigo 23-2-5 da PMD Act 11.
Aprovação do Ministro pela PMDA (Shonin, Artigo 23-2-5 da PMD Act): Dispositivos sujeitos à análise regulatória direta pela PMDA são divididos em quatro categorias de análise pré-mercado, com categorias explicadas pela PMDA e pela notificação de escopo de dados clínicos 9 10:
- Via A — Dispositivos Médicos Novos (Shin Iryokiki): Dispositivos que apresentam estrutura distintamente inovadora, princípio de funcionamento, indicação ou desempenho clínico sem precedentes no Japão. Essas submissões normalmente exigem dados de investigação clínica prospectiva, com a relevância de evidências do exterior avaliada para o dispositivo e para a população 9 10.
- Via B — Dispositivos Médicos Aprimorados com Dados Clínicos (Kaizen Iryokiki [Rinsho Ari]): Dispositivos que modificam o desempenho clínico, a indicação de uso ou o sítio anatômico de um dispositivo existente de maneira que não possa ser totalmente comprovada apenas por ensaios de bancada ou modelos animais, necessitando de avaliação clínica em humanos 9 10.
- Via C — Dispositivos Médicos Aprimorados sem Dados Clínicos (Kaizen Iryokiki [Rinsho Nashi]): Dispositivos que diferem de predicados estabelecidos em design técnico, materiais, geometria, algoritmos de software ou fluxo de trabalho, mas cujas diferenças de segurança e desempenho clínicos podem ser amplamente verificadas por meio de ensaios não clínicos (como fadiga mecânica, biocompatibilidade segundo a ISO 10993, segurança elétrica e de software segundo a IEC 60601/62304, desempenho pré-clínico em animais ou concordância analítica) dentro da categoria de análise aplicável e dos critérios gerais de escopo de dados clínicos 10 9.
- Via D — Dispositivos Médicos Genéricos (Kohatsu Iryokiki): Dispositivos diretamente equivalentes (Jisshitsu-teki ni Doto) que correspondem a um predicado japonês já aprovado em indicação de uso, design estrutural, materiais e especificações, avaliados em relação aos critérios de equivalência aplicáveis 1 9.
A Notificação 1117-1 de 17 de novembro de 2017 aborda condutas pré/pós-mercado especificadas para evitar novos ensaios clínicos e faz referência à notificação de escopo de dados clínicos 0804001 de 4 de agosto de 2008. Leia-a dentro desse escopo juntamente com a explicação das categorias de análise da PMDA e os critérios gerais de dados clínicos. Ela é distinta da existência da categoria de análise de dispositivos aprimorados sem dados clínicos 9 10 12.
O denominador da lista de aprovados, com categorias clínicas e não clínicas mantidas visíveis
As planilhas de nove anos retidas listam 2,051 registros de dispositivos aprimorados sem dados clínicos e 6,777 registros de dispositivos genéricos. Dentro dos primeiros, 1,383 são novas aprovações e 668 são alterações parciais. A categoria genérica contém 2,428 novas aprovações e 4,349 alterações parciais. A distinção é útil: contabilizar cada alteração parcial como uma nova entrada no mercado alteraria substancialmente a questão que está sendo respondida 1.
Para fins de comparação, as listas oficiais de aprimorados com dados clínicos foram recuperadas e contabilizadas separadamente. Seu total de nove anos é de 442 itens listados: 308 novas aprovações e 134 alterações parciais. A tabela mostra as contagens anuais para ambas as categorias de aprimorados. 1.
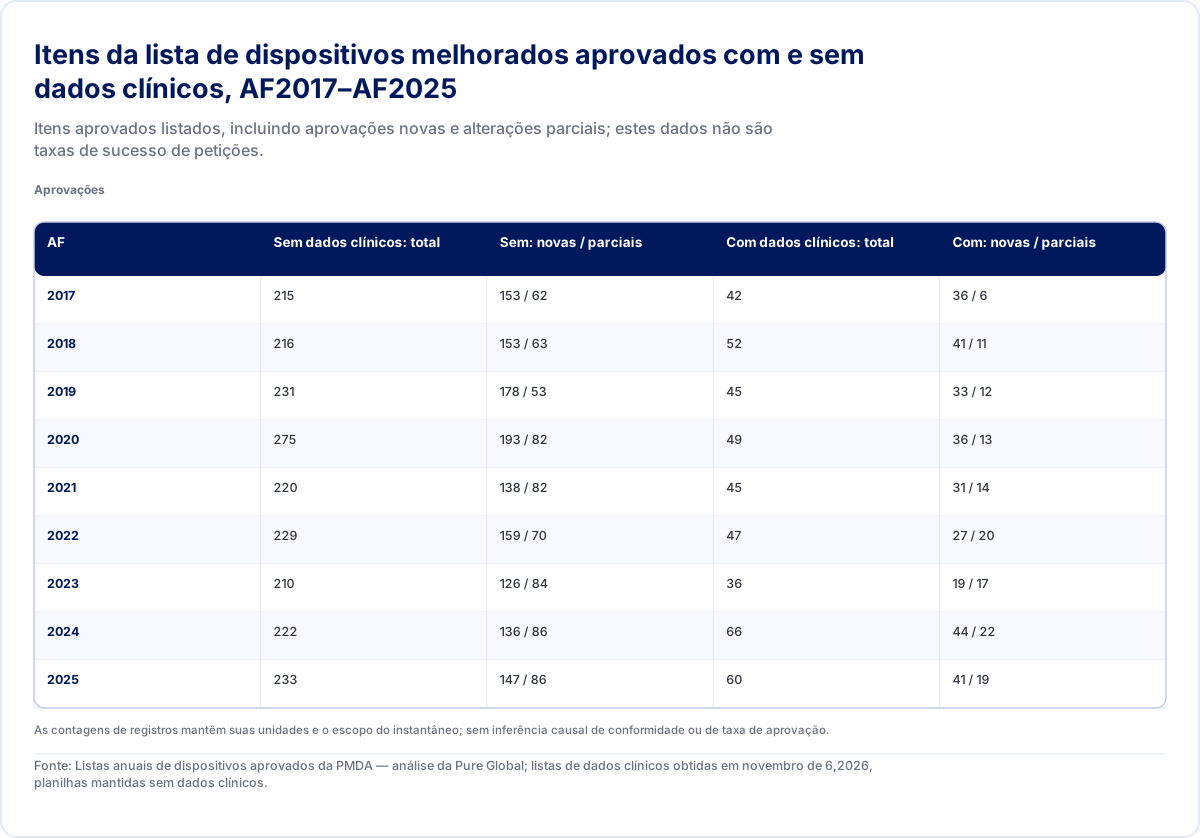
| AF | Sem dados clínicos: total | Sem: novas / parciais | Com dados clínicos: total | Com: novas / parciais |
|---|---|---|---|---|
| 2017 | 215 | 153 / 62 | 42 | 36 / 6 |
| 2018 | 216 | 153 / 63 | 52 | 41 / 11 |
| 2019 | 231 | 178 / 53 | 45 | 33 / 12 |
| 2020 | 275 | 193 / 82 | 49 | 36 / 13 |
| 2021 | 220 | 138 / 82 | 45 | 31 / 14 |
| 2022 | 229 | 159 / 70 | 47 | 27 / 20 |
| 2023 | 210 | 126 / 84 | 36 | 19 / 17 |
| 2024 | 222 | 136 / 86 | 66 | 44 / 22 |
| 2025 | 233 | 147 / 86 | 60 | 41 / 19 |
As contagens de registros mantêm suas unidades e o escopo do instantâneo; sem inferência causal de conformidade ou de taxa de aprovação.
Fonte: Listas anuais de dispositivos aprovados da PMDA — análise da Pure Global; listas de dados clínicos obtidas em novembro de 6,2026, planilhas mantidas sem dados clínicos.
Essas listas descrevem itens aprovados sob suas categorias publicadas. Elas excluem o denominador de petições indeferidas, retiradas ou não aprovadas por outros motivos, e podem incluir vários nomes comerciais aprovados conjuntamente. Portanto, uma razão entre as categorias afere a atividade de aprovação listada. Um solicitante com tecnologia diferente, indicação de uso distinta ou questões de desempenho não resolvidas necessita de uma avaliação de evidências específica para o dispositivo.
A aprovação de um novo produto nesta tabela também se distingue da categoria “Dispositivo Médico Novo”. A primeira é um tipo de aprovação dentro de uma categoria de análise; a segunda é uma categoria de análise japonesa. Essa distinção ajuda uma equipe regulatória a evitar interpretar a parcela substancial de novas aprovações de dispositivos aprimorados como prova de que uma alegação clínica totalmente inédita não requer evidências clínicas 1 9 10.
A comparação de nove anos registra 83 observações de sobreposição de ano fiscal/número de aprovação entre as listas de genéricos e de aprimorados sem dados clínicos. Um número pode se repetir ao longo dos anos, portanto 83 não é uma contagem de licenças distintas. No FY2025, as 449 linhas de novas aprovações entre essas duas listas não apresentam números de aprovação duplicados. Essas observações dizem respeito às listas retidas e aos seus tipos de aprovação. Os motivos para cada número de licença compartilhado exigiriam a análise das alterações correspondentes, em vez de atribuir uma explicação causal unicamente a partir da sobreposição 1.
Para uma submissão japonesa proposta, o próximo passo útil é identificar a diferença pretendida em relação ao dispositivo aprovado relevante e as evidências que resolvem essa diferença. Desempenho mecânico, segurança dos materiais, comportamento do software e desempenho clínico são questões distintas. Um resultado favorável em um domínio deixa as questões relevantes restantes a serem avaliadas sob o arcabouço aplicável. As listas publicadas ajudam a localizar precedentes; a notificação e o guia de análise definem a avaliação das evidências 9 10.
O que a lista de categorias do FY2025 acrescenta
A planilha retida de aprimorados sem dados clínicos contém 233 aprovações do FY2025, divididas em 147 novas e 86 alterações parciais. Suas categorias nomeadas de dispositivos genéricos mostram a gama de alterações técnicas analisadas dentro dessa categoria. O gráfico apresenta essas contagens de categorias listadas 1.
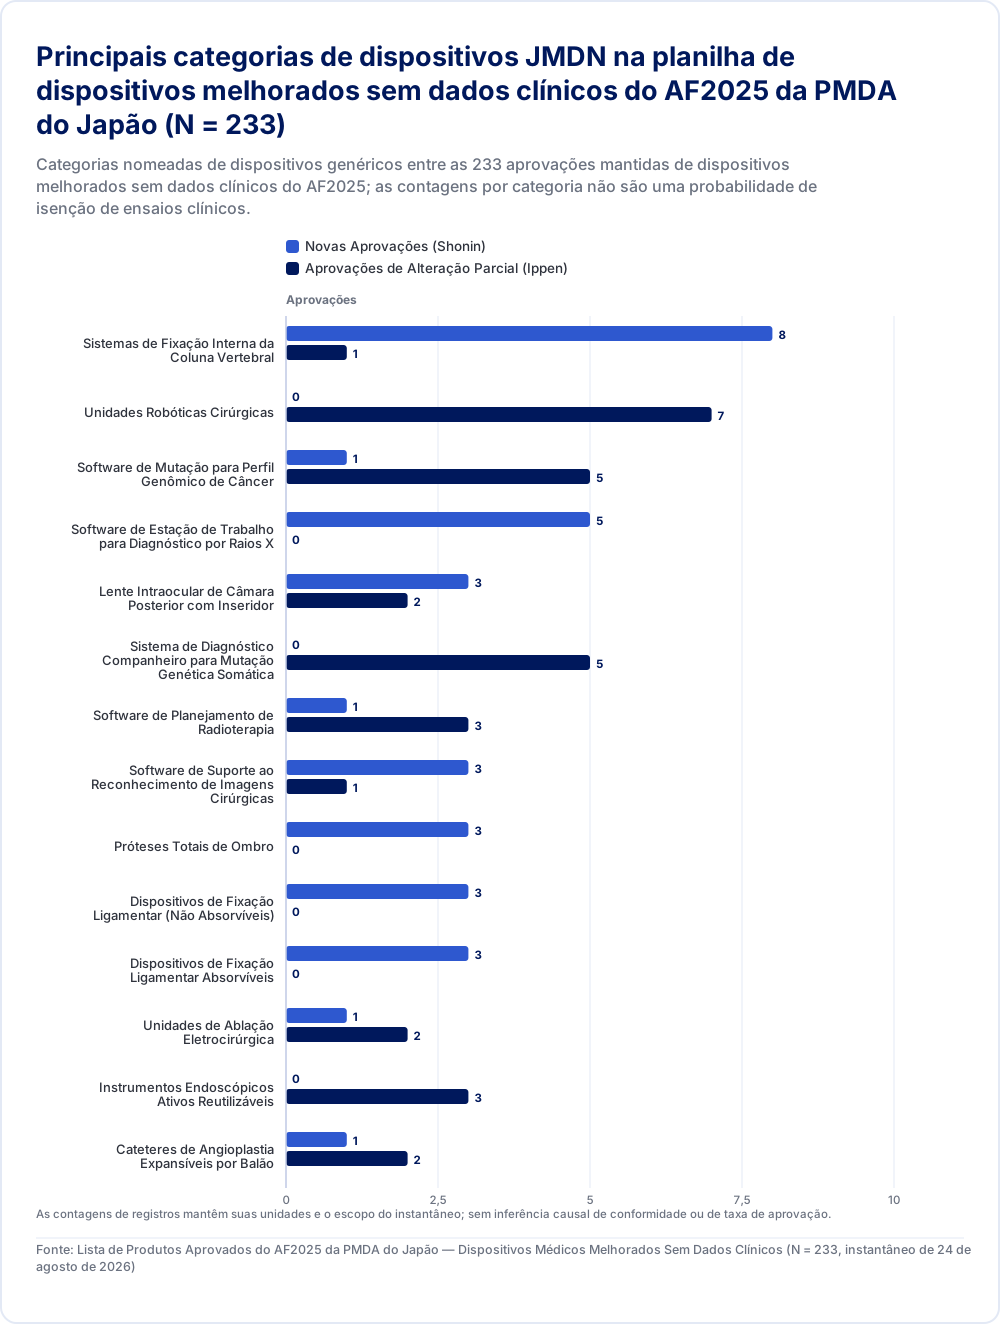
| Novas Aprovações (Shonin) | Aprovações de Alteração Parcial (Ippen) | |
|---|---|---|
| Sistemas de Fixação Interna da Coluna Vertebral | 8 | 1 |
| Unidades Robóticas Cirúrgicas | 0 | 7 |
| Software de Mutação para Perfil Genômico de Câncer | 1 | 5 |
| Software de Estação de Trabalho para Diagnóstico por Raios X | 5 | 0 |
| Lente Intraocular de Câmara Posterior com Inseridor | 3 | 2 |
| Sistema de Diagnóstico Companheiro para Mutação Genética Somática | 0 | 5 |
| Software de Planejamento de Radioterapia | 1 | 3 |
| Software de Suporte ao Reconhecimento de Imagens Cirúrgicas | 3 | 1 |
| Próteses Totais de Ombro | 3 | 0 |
| Dispositivos de Fixação Ligamentar (Não Absorvíveis) | 3 | 0 |
| Dispositivos de Fixação Ligamentar Absorvíveis | 3 | 0 |
| Unidades de Ablação Eletrocirúrgica | 1 | 2 |
| Instrumentos Endoscópicos Ativos Reutilizáveis | 0 | 3 |
| Cateteres de Angioplastia Expansíveis por Balão | 1 | 2 |
As contagens de registros mantêm suas unidades e o escopo do instantâneo; sem inferência causal de conformidade ou de taxa de aprovação.
Fonte: Lista de Produtos Aprovados do AF2025 da PMDA do Japão — Dispositivos Médicos Melhorados Sem Dados Clínicos (N = 233, instantâneo de 24 de agosto de 2026)
A evidência separada de dispositivos de uso único remanufaturados necessita de uma descrição igualmente delimitada. Dezesseis entradas aparecem nas quatro pastas de trabalho retidas, com três alterações parciais no FY2025. O índice oficial abrange o FY2019–FY2026 e lista explicitamente o FY2024/FY2026 como não tendo itens aprovados. A declaração sobre essas dezesseis entradas retidas não estabelece todas as aprovações de remanufaturados ao longo de todos os anos publicados. Os períodos de análise em uma lista individual são observações para essas entradas, distintos de um prazo garantido para uma futura solicitação 1.
Uma equipe de dispositivos pode usar o nome genérico, o tipo de aprovação, a empresa e o ano da lista para localizar um precedente relevante. Ela deve, então, comparar o uso pretendido e as alterações no pacote de evidências real. A ausência de um nome genérico correspondente nesta lista selecionada também pode refletir os limites da categoria de análise selecionada; as listas de aprovação ministerial são separadas das vias de notificação e certificação 10 11.
Auditorias de Classificação da IMDA no Vietnã: Mecânica Regulatória e Evidências de Coorte
No Vietnã, a classificação de risco sob os critérios da Diretiva de Dispositivos Médicos da ASEAN (AMDD) constitui um determinante da via aplicável de declaração ou registro 2 13 14 15.
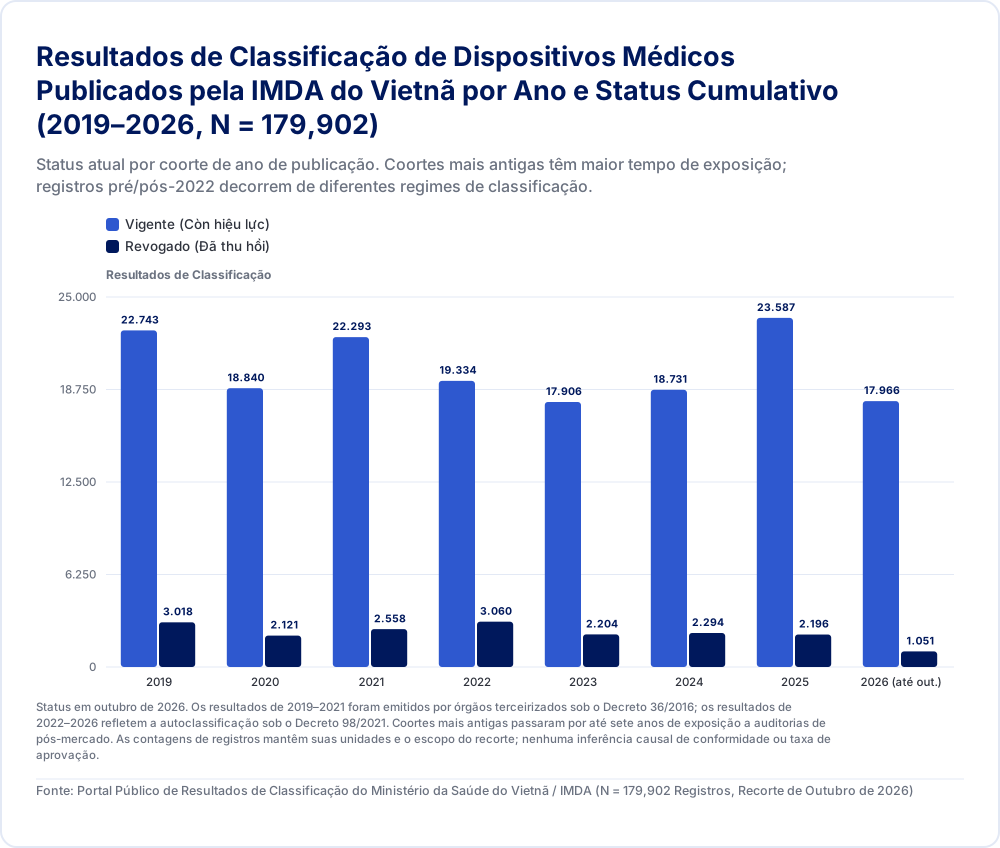
| Vigente (Còn hiệu lực) | Revogado (Đã thu hồi) | |
|---|---|---|
| 2019 | 22.743 | 3.018 |
| 2020 | 18.840 | 2.121 |
| 2021 | 22.293 | 2.558 |
| 2022 | 19.334 | 3.060 |
| 2023 | 17.906 | 2.204 |
| 2024 | 18.731 | 2.294 |
| 2025 | 23.587 | 2.196 |
| 2026 (até out.) | 17.966 | 1.051 |
Status em outubro de 2026. Os resultados de 2019–2021 foram emitidos por órgãos terceirizados sob o Decreto 36/2016; os resultados de 2022–2026 refletem a autoclassificação sob o Decreto 98/2021. Coortes mais antigas passaram por até sete anos de exposição a auditorias de pós-mercado. As contagens de registros mantêm suas unidades e o escopo do recorte; nenhuma inferência causal de conformidade ou taxa de aprovação.
Fonte: Portal Público de Resultados de Classificação do Ministério da Saúde do Vietnã / IMDA (N = 179,902 Registros, Recorte de Outubro de 2026)
Marco Legal sob o Decreto 98/2021/ND-CP e a Circular 05/2022/TT-BYT
O sistema regulatório de dispositivos médicos do Vietnã está ancorado no Decreto n.º 98/2021/ND-CP (vigente a partir de 1 de janeiro de 2022) 13, conforme alterado pelo Decreto n.º 07/2023/ND-CP (vigente a partir de 3 de março de 2023) 14, Decreto n.º 96/2023/ND-CP e Decreto n.º 04/2025/ND-CP (vigente a partir de 1 de janeiro de 2025, consolidado como 08/VBHN-BYT em 6 de março de 2026) 15. As regras técnicas de classificação são promulgadas sob a Circular n.º 05/2022/TT-BYT 16, alterada pela Circular n.º 24/2026/TT-BYT (emitida em 30 de junho de 2026, vigente a partir de 1 de julho de 2026, consolidada como 12/2026/VBHN-TT-BYT em 10 de julho de 2026) 17. A Circular 24/2026/TT-BYT atualizou o cronograma de inspeções no Artigo 8, mantendo as regras de classificação do Apêndice I completamente inalteradas a partir de 1 de julho de 2026 16 17.
A mecânica operacional dessa estrutura estabelece vias distintas por classe de risco 13 14 15 16:
Responsabilidades de Classificação e do Solicitante de Registro: Nos termos do Artigo 5(6) do Decreto 98/2021/ND-CP, os dispositivos médicos devem ser classificados em Classe A (baixo risco), Classe B (baixo a moderado risco), Classe C (moderado a alto risco) ou Classe D (alto risco) pelo próprio estabelecimento declarante ou registrante. Nos termos do Artigo 25(1), a entidade elegível para atuar como Detentora da Autorização de Comercialização (CSDKLH) inclui empresas, cooperativas e empresas familiares vietnamitas proprietárias do dispositivo; estabelecimentos vietnamitas autorizados pelo proprietário; e o escritório de representação residente qualificado de um comerciante estrangeiro que seja proprietário ou autorizado pelo proprietário. Aplique as disposições de propriedade/autorização e garantia do Artigo 25 ao solicitante real 13.
Declarações das Classes A e B (PCBA/PCBB): O estabelecimento declarante local submete o dossiê aplicável à autoridade provincial por meio do processo pertinente. As declarações de produtos e as declarações de elegibilidade comercial de estabelecimentos são procedimentos e unidades distintos. Planeje o dossiê real, o estabelecimento responsável e os requisitos de publicação nos termos do decreto vigente 13.
Registro de Classe C/D: Avalie a via e o dossiê reais. O Artigo 29(2)(a) estabelece a elegibilidade de referência pertinente utilizando um CFS ou autorização de comercialização emitida pelas autoridades indicadas; o Artigo 30 trata do dossiê. Verifique o produto exato, o emissor do documento e as condições, em vez de inferir a elegibilidade a partir de uma marca ou de uma liberação estrangeira genérica 13.
Motivo de revogação e destinação de dispositivos: O Artigo 6(1) distingue a classificação incorreta que reduz a classe de risco de um resultado de classificação falsificado. O Ministério emite a revogação e remove o resultado do portal; os números de circulação dependentes são revisados para fins de revogação. O Artigo 7 distingue, em seguida, petições pendentes, importações não desembaraçadas, unidades desembaraçadas mas não comercializadas e unidades já vendidas a estabelecimentos de assistência à saúde. As ações aplicáveis incluem a interrupção da petição ou do processo aduaneiro, a suspensão da circulação e o recolhimento das unidades não vendidas. Para unidades já vendidas, o detentor deve relatar as quantidades à autoridade emissora e notificar os estabelecimentos por escrito. O Artigo 7(4)(b) permite a continuidade de uso pelos estabelecimentos especificamente para dispositivos com classificação de risco incorreta sem dano potencial à saúde do paciente, sendo exigido do detentor que complete o dossiê de circulação do estabelecimento após a obtenção de um novo número de circulação. Sob 7(4)(c), dispositivos classificados incorretamente com potencial lesivo devem ter seu uso interrompido e o detentor deve remediar as consequências para as operações dos estabelecimentos. Um motivo de revogação desconhecido ou um resultado falsificado não estabelece nenhuma exceção automática para a continuidade do uso 13.
Auditoria Empírica de 179,902 Resultados de Classificação Publicados (2019–2026)
O extrato público retido de resultados de classificação no portal da IMDA (vimda.moh.gov.vn, captura instantânea de outubro de 2026) engloba 179,902 registros publicados. A normalização das cadeias de classificação em vietnamita resulta na seguinte distribuição basal 2:
Classe B: 78,198 resultados (43.47%)
Classe A: 50,468 resultados (28.05%)
Classe C: 36,647 resultados (20.37%)
Classe D: 14,571 resultados (8.10%)
Entradas não mapeadas ou com múltiplos componentes: 18 resultados (0.01%)
Os resultados de Classe A e Classe B representam 71.52% de todas as classificações publicadas (128,666 registros) 2.
Em todo o banco de dados, 161,400 resultados (89.72%) estão listados como Vigentes (Còn hiệu lực), enquanto 18,502 resultados (10.28%) estão listados como Revogados (Đã thu hồi) 2. Links diretos em PDF para decisões administrativas estão anexados a 17,105 dos registros revogados (92.45%) 2. Crucialmente, o exame das taxas de revogação entre as classes de risco revela uma distribuição quase uniforme em todas as quatro classes 2:
Classe B: 8,781 revogações de 78,198 resultados (11.23%)
Classe D: 1,613 revogações de 14,571 resultados (11.07%)
Classe A: 4,814 revogações de 50,468 resultados (9.54%)
Classe C: 3,282 revogações de 36,647 resultados (8.96%)
Não mapeadas / Múltiplas classes: 12 revogações de 18 resultados (66.67%)
Juntas, a Classe A e a Classe B respondem por 73.48% de todas as revogações (13,595 de 18,502), uma proporção que reflete diretamente sua participação de 71.52% no total de petições 2.
Os registros publicados entre 2019 e 2021 (71,573 resultados, ou 39.78% do cadastro) foram classificados por organismos de certificação terceirizados sob a estrutura do Decreto n.º anterior 36/2016/ND-CP 2. A partir de 2022, as classificações passaram a ser realizadas pelos próprios declarantes e registrantes sob o Decreto 98/2021/ND-CP 13. As coortes mais antigas tiveram mais tempo para que seu status mudasse. A seguir estão as frações cumulativas por ano de publicação na data da captura instantânea, não revogações ocorridas naquele ano: os resultados de 2019 mostram 3,018 revogações de 25,761 (11.72%); os resultados de 2020 mostram 2,121 de 20,961 (10.12%); os resultados de 2021 mostram 2,558 de 24,851 (10.29%); e os resultados de 2022 mostram 3,060 de 22,394 (13.66%) 2. Em contraste, coortes mais recentes exibem taxas cumulativas de revogação mais baixas: 2023 em 10.96% (2,204 de 20,110), 2024 em 10.91% (2,294 de 21,025), 2025 em 8.52% (2,196 de 25,783) e 2026 até outubro em 5.53% (1,051 de 19,017) 2.
O campo de status não identifica o motivo da revogação nem o solicitante. Portanto, ele suporta uma descrição de status, sem classificar as organizações citadas como intermediárias disciplinadas ou de alto risco. Os registros de 2019–2021 também surgiram sob o regime anterior de classificação por terceiros, enquanto a estrutura atual atribui a classificação ao declarante ou registrante. Tanto o regime quanto o tempo de exposição são relevantes antes de comparar organizações ou anos 2 13.
As coortes por palavras-chave são recortes exploratórios, não decisões de classificação verificadas
A análise original utilizou cinco padrões de palavras-chave sem diferenciação entre maiúsculas e minúsculas aplicados aos nomes dos dispositivos. Eles retornam 375 correspondências de consultas relacionadas a feridas, 381 correspondências ortopédicas, 164 correspondências cardiovasculares, 12,592 correspondências relacionadas a IVD e 1,766 correspondências de imagem. Os rótulos são abreviações para expressões de busca; as consultas podem se sobrepor. Somá-las não produz uma população distinta de dispositivos 2.
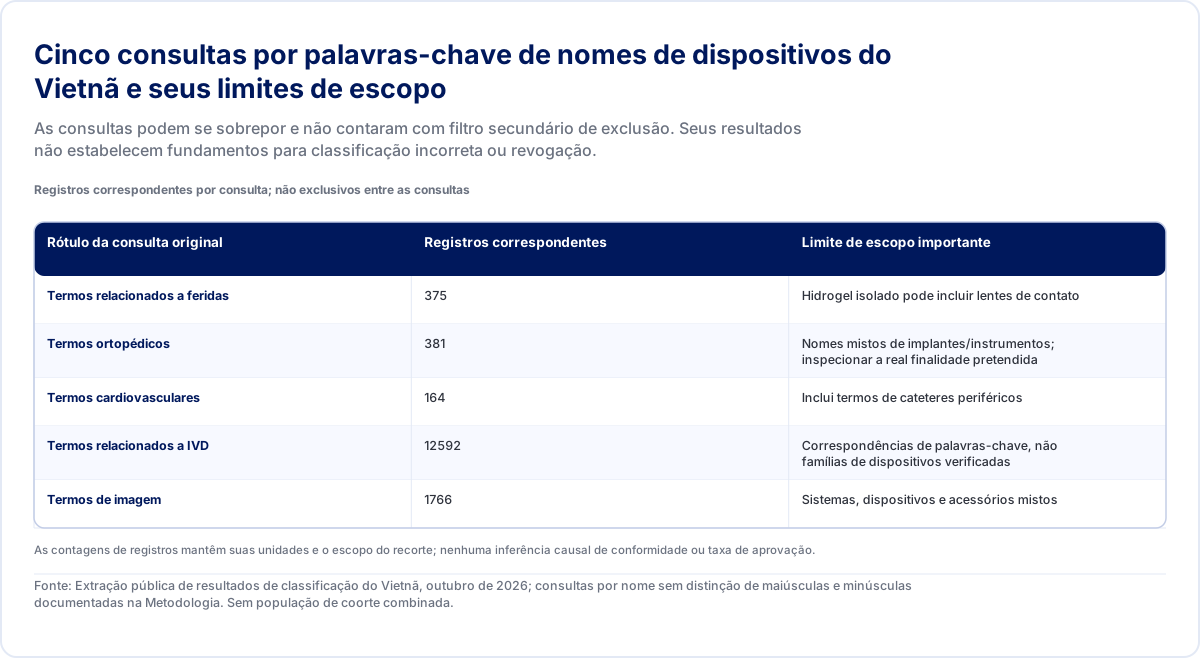
| Rótulo da consulta original | Registros correspondentes | Limite de escopo importante |
|---|---|---|
| Termos relacionados a feridas | 375 | Hidrogel isolado pode incluir lentes de contato |
| Termos ortopédicos | 381 | Nomes mistos de implantes/instrumentos; inspecionar a real finalidade pretendida |
| Termos cardiovasculares | 164 | Inclui termos de cateteres periféricos |
| Termos relacionados a IVD | 12592 | Correspondências de palavras-chave, não famílias de dispositivos verificadas |
| Termos de imagem | 1766 | Sistemas, dispositivos e acessórios mistos |
As contagens de registros mantêm suas unidades e o escopo do recorte; nenhuma inferência causal de conformidade ou taxa de aprovação.
Fonte: Extração pública de resultados de classificação do Vietnã, outubro de 2026; consultas por nome sem distinção de maiúsculas e minúsculas documentadas na Metodologia. Sem população de coorte combinada.
A expressão para feridas inclui a palavra isolada “hydrogel”, de modo que pode capturar lentes de contato de silicone-hidrogel. A expressão cardiovascular inclui termos para cateteres vasculares periféricos. Nenhuma exclusão manual secundária foi realizada na análise retida. O recurso visual mantém visíveis as definições abrangentes de consulta e suas limitações.
Dentre os resultados para a palavra-chave de feridas, 143 registros são Classe A, 111 B, 70 C e 51 D. Quarenta e dois têm status revogado. Esses números descrevem o resultado da consulta. O registro individual e a decisão regente são necessários para avaliar a correção da classificação, os fundamentos da revogação e a regra aplicável. O dossiê de classificação atual, a finalidade pretendida e qualquer decisão administrativa vinculada são as próximas evidências a serem examinadas 2 16.
A lição operacional útil é uma tarefa de verificação: os termos de busca localizam possíveis precedentes, e então um revisor verifica o produto real e a regra aplicável. A coorte é um auxílio de navegação. Um limite que aparece em uma porcentagem do grupo deve ser verificado em relação às finalidades pretendidas individuais antes de orientar uma estratégia de registro.
Classificação de Produtos da FDA dos EUA vs. Reclassificação para Cima pelo Anexo VIII do MDR da UE e Prazos Obrigatórios do EUDAMED
A comparação a seguir abrange dispositivos médicos do MDR da UE. A classificação de DIV e a avaliação de desempenho exigem uma avaliação separada sob o IVDR 18. Para a avaliação de dispositivos nos EUA, verifique o código de produto e suas condições de isenção. Para a avaliação na UE, aplique as regras de classificação do MDR quanto à invasividade, finalidade pretendida e mecanismo de ação 19 20 4 5.
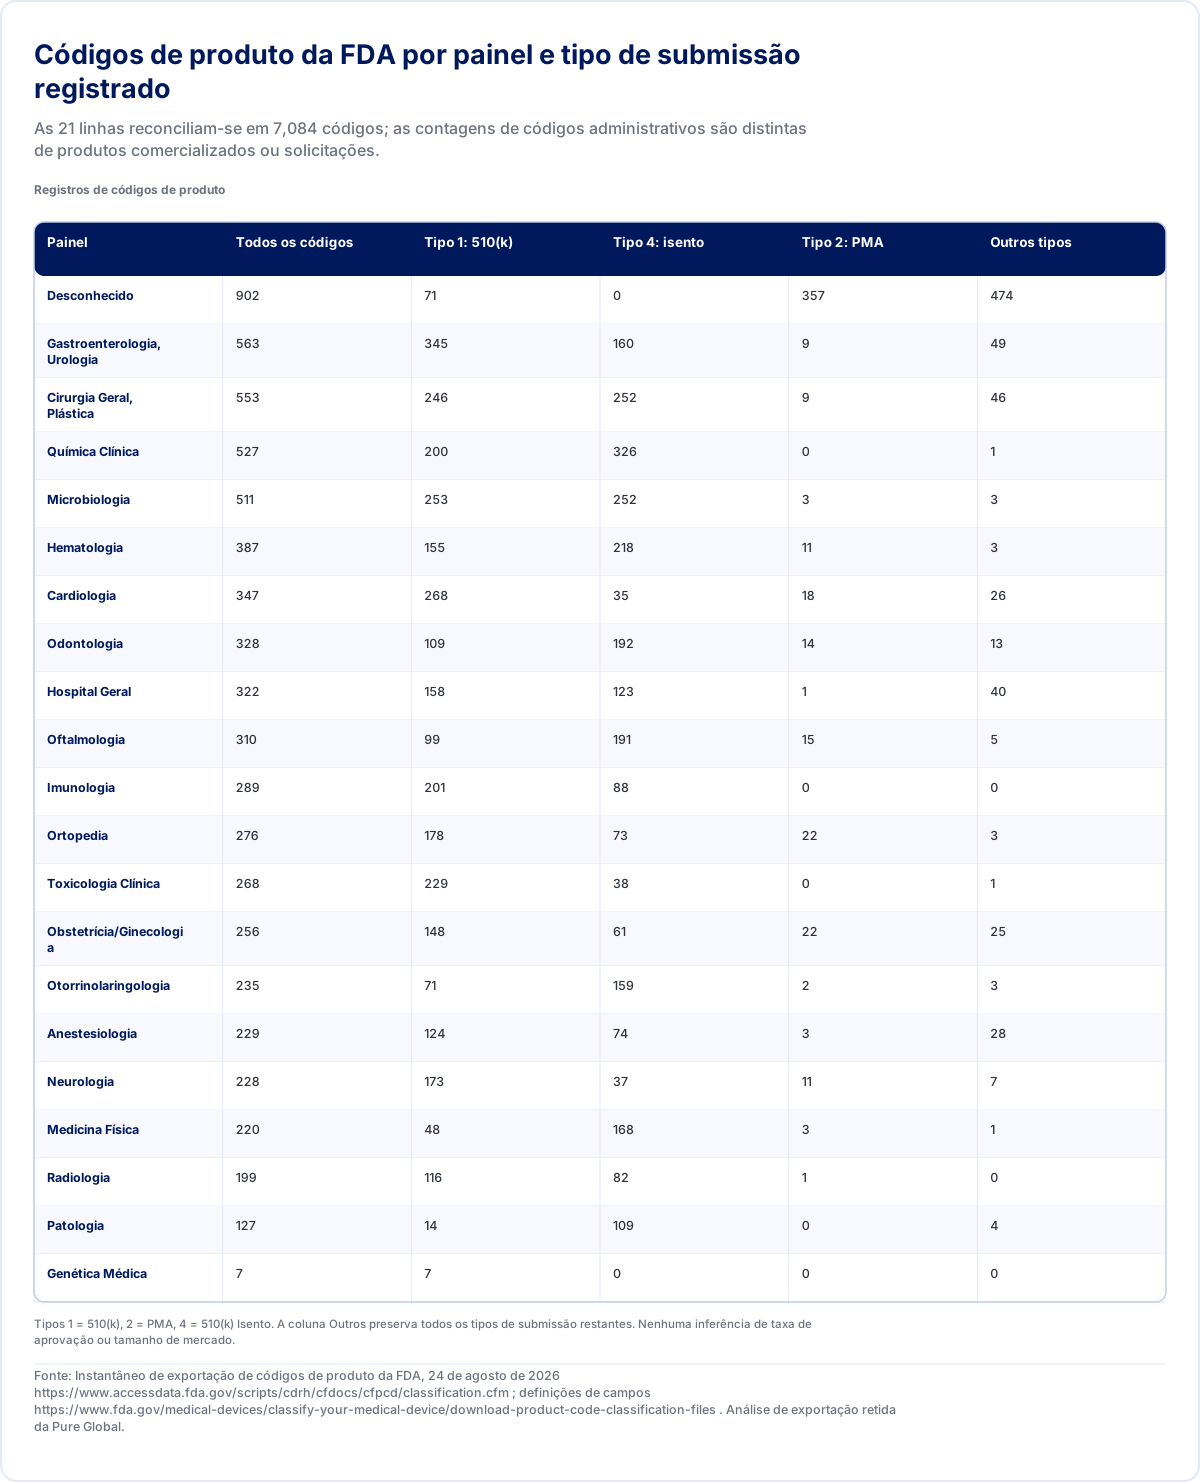
| Painel | Todos os códigos | Tipo 1: 510(k) | Tipo 4: isento | Tipo 2: PMA | Outros tipos |
|---|---|---|---|---|---|
| Desconhecido | 902 | 71 | 0 | 357 | 474 |
| Gastroenterologia, Urologia | 563 | 345 | 160 | 9 | 49 |
| Cirurgia Geral, Plástica | 553 | 246 | 252 | 9 | 46 |
| Química Clínica | 527 | 200 | 326 | 0 | 1 |
| Microbiologia | 511 | 253 | 252 | 3 | 3 |
| Hematologia | 387 | 155 | 218 | 11 | 3 |
| Cardiologia | 347 | 268 | 35 | 18 | 26 |
| Odontologia | 328 | 109 | 192 | 14 | 13 |
| Hospital Geral | 322 | 158 | 123 | 1 | 40 |
| Oftalmologia | 310 | 99 | 191 | 15 | 5 |
| Imunologia | 289 | 201 | 88 | 0 | 0 |
| Ortopedia | 276 | 178 | 73 | 22 | 3 |
| Toxicologia Clínica | 268 | 229 | 38 | 0 | 1 |
| Obstetrícia/Ginecologia | 256 | 148 | 61 | 22 | 25 |
| Otorrinolaringologia | 235 | 71 | 159 | 2 | 3 |
| Anestesiologia | 229 | 124 | 74 | 3 | 28 |
| Neurologia | 228 | 173 | 37 | 11 | 7 |
| Medicina Física | 220 | 48 | 168 | 3 | 1 |
| Radiologia | 199 | 116 | 82 | 1 | 0 |
| Patologia | 127 | 14 | 109 | 0 | 4 |
| Genética Médica | 7 | 7 | 0 | 0 | 0 |
Tipos 1 = 510(k), 2 = PMA, 4 = 510(k) Isento. A coluna Outros preserva todos os tipos de submissão restantes. Nenhuma inferência de taxa de aprovação ou tamanho de mercado.
Fonte: Instantâneo de exportação de códigos de produto da FDA, 24 de agosto de 2026 https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfpcd/classification.cfm ; definições de campos https://www.fda.gov/medical-devices/classify-your-medical-device/download-product-code-classification-files . Análise de exportação retida da Pure Global.
Arquitetura de Classificação Pré-Mercado da FDA dos EUA em 20 Painéis de Especialidades
Uma auditoria dos 7,084 códigos de produto de dispositivos médicos retidos no banco de dados da FDA demonstra que 2,638 códigos (37.24%) são isentos de notificação pré-mercado sob as Seções 510(l) e 510(m) do FD&C Act (Tipo de Submissão 4) 19 3. Outros 306 códigos (4.32%) possuem o Tipo de Submissão 7, que a FDA define como Enforcement Discretion; esse campo por si só não identifica cada registro como um kit de conveniência 19 21.
O cruzamento entre classe estatutária e tipo de submissão ilustra essa distribuição 19:
Códigos de Produto de Classe I (2,401 códigos, 33.89% do catálogo): 2,154 códigos (89.71% da Classe I) são isentos de 510(k); 155 códigos (6.46%) são códigos reservados de Classe I que exigem um 510(k); 91 códigos (3.79%) possuem Enforcement Discretion; e 1 possui Contact ODE, demandando esclarecimentos junto à FDA em vez de indicar uma via de análise 19.
Códigos de Produto de Classe II (3,632 códigos, 51.27% do catálogo): 2,992 códigos (82.38% da Classe II) exigem um 510(k); 484 códigos (13.33%) são isentos de 510(k); 155 códigos (4.27%) possuem Enforcement Discretion; e 1 possui Contact ODE 19.
Classe III (531 códigos, 7.50%), Não Classificados (86 códigos, 1.21%), Sem Classificação (383 códigos, 5.41%) e Isenções para Dispositivos Humanitários (51 códigos, 0.72%): Entre os códigos de Classe III, 500 (94.16%) exigem uma Aprovação Pré-Mercado (PMA, Tipo de Submissão 2) 19. Crucialmente, 66 dos 86 códigos não classificados (76.74%) exigem um 510(k), incluindo importantes códigos comerciais de tratamento de feridas, como FRO (Dressing, Wound, Drug), KGN (Wound Dressing With Animal-Derived Material) e QSY (Hemostatic Wound Dressing) 19 20.
As taxas de isenção de notificação pré-mercado variam amplamente entre os 20 painéis de especialidades nomeados do CDRH (que abrangem 6,182 códigos, além de 902 códigos de produtos não atribuídos a um painel nomeado) 19. As parcelas de isenção atingem 85.83% em Patologia (109 de 127 códigos), 76.36% em Medicina Física (168 de 220), 67.66% em Otorrinolaringologia (159 de 235), 61.86% em Química Clínica (326 de 527), 61.61% em Oftalmologia (191 de 310), 58.54% em Odontologia (192 de 328), 56.33% em Hematologia (218 de 387), 49.32% em Microbiologia (252 de 511) e 45.57% em Cirurgia Geral e Plástica (252 de 553) 19. Em contrapartida, as taxas de isenção caem para 28.42% em Gastroenterologia e Urologia (160 de 563), 26.45% em Ortopedia (73 de 276), 23.83% em Obstetrícia/Ginecologia (61 de 256), 16.23% em Neurologia (37 de 228), 14.18% em Toxicologia Clínica (38 de 268) e 10.09% em Cardiovascular (35 de 347) 19.
Uma tabela de correspondência condicional por finalidade pretendida
O MDCG 2021-24 Rev.1 adverte que a classificação de curativos não pode ser determinada a priori apenas a partir do material ou tipo isoladamente. Os itens a seguir são padrões ilustrativos de regras, e não classificações vinculantes atribuídas a cada dispositivo que compartilhe um código de produto dos EUA. Obtenha a finalidade pretendida exata, a composição e a ação antes de aplicar a regra 5.
| Padrão proposto de finalidade pretendida | Pergunta para os EUA | Pergunta para a UE | Evidências necessárias antes de decidir |
|---|---|---|---|
| Curativo utilizado como barreira mecânica ou para absorver exsudato | Verifique o código de produto exato e as condições de isenção sob a Parte 878. | Aplique a ramificação de finalidade pretendida relevante da Regra 4; o fornecimento estéril possui seu próprio escopo junto ao organismo notificado. | Indicação de uso, tipo de ferida, desempenho e condição de esterilidade. |
| Curativo para o controle do microambiente da ferida | Uma isenção nos EUA, quando aplicável, ainda possui seus limites estabelecidos. | A Regra 4 pode levar à Classe IIa; a ramificação de lesão na derme por segunda intenção conduz à IIb. | Finalidade para a ferida indicada em rotulagem e ação declarada. |
| Produto que incorpora uma substância acessória potencialmente medicinal | Verifique a classificação e a jurisdição para o produto real. | Determine se a substância atende às condições de substância medicinal da Regra 14. | Composição, ação principal/acessória e caracterização relevante. |
| Dispositivo fabricado com tecidos/derivados animais não viáveis | Leia a classificação nos EUA e os requisitos de comprovação para esse dispositivo. | Avalie a Regra 18, incluindo seu escopo declarado e exceções. | Origem do tecido, condições de contato e de uso; qualquer outro instrumento aplicável. |
| Bomba de sucção ativa | Verifique a classificação da bomba nos EUA, independentemente dos códigos de curativos. | Considere a Regra 12 e se as condições potencialmente perigosas alteram a classe. | Aplicação pretendida, energia e contexto de risco. |
A análise da tabela deriva do Anexo VIII do MDR e das explicações do MDCG. Ela deixa deliberadamente em aberto questões sobre substâncias, absorção e anatomia onde as evidências do produto estiverem ausentes. Um gel, uma esponja hemostática e uma bomba de sucção não devem receber uma classe definitiva da UE meramente a partir de seus nomes 20 4 5.
O Vietnã necessita de sua própria avaliação do Apêndice I sob a Circular 05/2022, conforme alterada, em vez de uma substituição da letra ou do número da classe da UE. Seu resultado então informa a rota atual de declaração/registro e os requisitos para o solicitante local. As equipes que preparam uma submissão podem consultar o glossário regulatório do Vietnã da Pure Global como um recurso explicativo junto ao texto legal principal 16 17.
Principais Divergências Estruturais Entre Liberações 510(k) dos EUA e a Avaliação de Conformidade do MDR da UE
Traduzir a documentação regulatória dos EUA em documentação técnica em conformidade com o MDR da UE revela três armadilhas estruturais recorrentes 20 4 5 22:
Regra 4 e precedência de regras: A função pretendida determina a ramificação relevante para curativos, sujeita à regra aplicável mais rigorosa. A ramificação de microambiente é IIa; a IIb se aplica quando o dispositivo for destinado principalmente a feridas com ruptura da derme que só possam cicatrizar por segunda intenção. Avalie a alegação precisa e outras regras aplicáveis antes de atribuir uma classe. O status de isenção nos EUA ainda necessita de sua própria avaliação de limitações 20 4 5.
Substâncias e origem do tecido: A Regra 14 depende da incorporação de uma substância que seria considerada um medicamento se utilizada separadamente e cuja ação seja acessória. A Regra 18 depende da origem animal/humana do tecido/célula ou derivado, da não viabilidade e da exceção estabelecida para pele íntegra na ramificação de origem animal. O nome de um material como colágeno ou ECM, por si só, deixa essas variáveis não resolvidas. O Artigo 1 do Regulamento 722/2012 abrange os tecidos/derivados não viáveis especificados provenientes de bovinos, ovinos, caprinos, cervos, alces, visons e gatos; suas exclusões incluem a ausência de contato com o corpo humano ou o contato exclusivo com a pele íntegra e derivados específicos de sebo processado. Avalie esse escopo separado de TSE 4 5 23.
Equivalência e isenções de investigação: A equivalência técnica, biológica e clínica é distinta da isenção de investigação obrigatória. O Artigo 61(4)–(6) aborda dispositivos implantáveis e de Classe III. Sob o 61(4), a modificação de um dispositivo comercializado do mesmo fabricante exige a demonstração de equivalência nos termos do Anexo XIV endossada pelo organismo notificado, avaliação clínica suficiente do dispositivo comercializado e um plano de PMCF adequado, incluindo estudos pós-comercialização. Sob o 61(5), o embasamento no dispositivo de outro fabricante exige adicionalmente o contrato especificado que conceda acesso contínuo e integral à documentação técnica, uma avaliação clínica do comparador em conformidade com o MDR e evidências claras ao organismo notificado. Os requisitos aplicáveis do 61(4), incluindo o endosso de equivalência, dados clínicos suficientes e estudos de PMCF, continuam se aplicando; um contrato, por si só, não estabelece nenhuma isenção. O parágrafo 61(6) prevê casos independentes para dispositivos elegíveis comercializados sob as Diretivas e para as tecnologias listadas, sujeitos a dados clínicos suficientes e às especificações comuns aplicáveis; não importe a exigência contratual do 61(5) para esses casos. Para outros dispositivos, as necessidades de investigação dependem dos objetivos da avaliação clínica e de as evidências existentes os atenderem. Estabeleça acesso suficiente nos termos do Anexo XIV para qualquer alegação de equivalência. O MDCG 2023-7 explica essas avaliações distintas 4 22 24.
Datas obrigatórias do EUDAMED e uploads de certificados
Somando-se às alterações de classificação do Anexo VIII, a transição da União Europeia para o registro obrigatório no EUDAMED entrou em vigor legalmente sob o Regulamento (UE) 2024/1860 (adotado em 13 de junho de 2024) 6 e pela Decisão da Comissão (UE) 2025/2371 (publicada no Jornal Oficial da União Europeia em 27 de novembro de 2025) 7 8.
| Obrigação Regulatória do EUDAMED / EU MDR | Base Legal (Regulamento (UE) 2024/1860 e Decisão 2025/2371) | Data de Entrada em Vigor | Prazo de Conformidade | Escopo Operacional e Requisitos |
|---|---|---|---|---|
| 1. Uso Obrigatório dos Primeiros Quatro Módulos do EUDAMED | MDR Art. 34(3) e Art. 123(3)(d); Decisão (UE) 2025/2371 | 28 de maio de 2026 | Ativo Agora (Desde 28 de maio de 2026) | O registro de atores aplica-se aos operadores econômicos pertinentes; fabricantes/produtores de SPP registram dispositivos/SPPs elegíveis do Regulamento antes da primeira colocação sob um UDI-DI em ou após 28 de maio de 2026. Dispositivos sob medida, para investigação e para estudo de desempenho estão excluídos do UDI/DEV. NBs usam NB/CRF; autoridades competentes gerenciam a vigilância de mercado. Os módulos de Vigilância/CI possuem implementação separada. 6 7 8 |
| 2. Janela de Registro de Dispositivos para Dispositivos Colocados Anteriormente com Colocações Contínuas | MDR Art. 123(3)(e); Q&A da Comissão sobre o Roll-Out (eudamed-qa_en.pdf) | 28 de maio de 2026 | 28 de novembro de 2026 (12 meses a partir do aviso no OJEU) | Dispositivos elegíveis do Regulamento/legados ou SPPs colocados anteriormente com colocações contínuas: registrar até 28 de novembro de 2026. A exceção de mesmo dispositivo para legados utiliza o teste de identidade/características compartilhadas da Q8; uma alteração que exija um novo UDI-DI afasta essa identidade. Colocações descontinuadas mantêm o gatilho posterior da Q14 quando uma ação de PMSV de notificação obrigatória precisar utilizar o módulo de vigilância, incluindo ações específicas para dispositivos legados. 6 8 |
| 3. Backlog de Upload de Certificados pelos Organismos Notificados | MDR Art. 123(3)(ea); Q&A da Comissão sobre o Roll-Out (eudamed-qa_en.pdf) | 28 de maio de 2026 | 28 de maio de 2027 (18 meses a partir do aviso no OJEU) | NBs registram informações pertinentes de certificados anteriores do MDR/IVDR até 28 de maio de 2027 apenas para dispositivos do Regulamento registrados ou que exijam registro no UDI/DEV; versão mais recente do certificado e decisão aplicável mais recente. Novos certificados/atualizações após o uso obrigatório seguem as obrigações atuais do módulo. 6 8 |
A interpretação dos 3,937 certificados registrados no EUDAMED em 25 de julho de 2026 exige a compreensão de que esse módulo funcionou de forma voluntária até 28 de maio de 2026, e os organismos notificados têm até 28 de maio de 2027 para concluir o upload de certificados pré-existentes 6 7 25. Em comparação, a pesquisa de 2025 da Team-NB relata que seus 41 organismos notificados membros haviam emitido 13,953 certificados do MDR até o final de 2025 26. Os 3,937 certificados no EUDAMED constituem um instantâneo do módulo público com alimentação retroativa incompleta, e não o universo total de certificações europeias ativas 25 26.
Orçamento Comercial e Prazos de Análise em Quatro Jurisdições
O planejamento orçamentário para o acesso ao mercado regulatório global exige o desmembramento dos custos em três camadas distintas: (1) taxas governamentais compulsórias de avaliação e cobranças de usuários, (2) representação legal anual no país e (3) elaboração pontual de dossiê técnico e redação de avaliação clínica 10 27 28 Tabela de Preços Regulatórios e Serviços Comerciais 2026–2027 Plataforma Regulatória Internacional de Dispositivos Médicos e IVD e Representação no País.
Mantenha separadas as linhas orçamentárias legais e comerciais
Para o FY2027 da FDA, com vigência de 1 de outubro de 2026 a 30 de setembro de 2027, a taxa padrão publicada para o 510(k) é de $28,653 e a taxa para pequenas empresas é de $7,163. A taxa anual de registro de estabelecimento é de $13,785. A FDA pode conceder isenção da taxa de registro, excluindo o registro inicial, a pequenas empresas qualificadas que comprovem dificuldades financeiras. A qualificação e os prazos são regidos pelo programa real de SBD; a existência de uma taxa reduzida não deve ser tratada como elegibilidade automática 28 29.
A tabela de taxas da Circular 59/2023 do Vietnã estabelece VND 1,000,000 para declaração de Classe A, VND 3,000,000 para Classe B e VND 6,000,000 para novo registro de Classe C/D. A redução temporária de 50% sob a Circular 64/2025 vigora até 31 de dezembro de 2026, resultando em VND 500,000, VND 1,500,000 e VND 3,000,000, respectivamente. Um orçamento para 2027 precisa que a tabela aplicável na ocasião seja verificada, em vez de presumir a continuidade de uma redução temporária 27 30.
A página de preços atual da Pure Global estabelece um contrato de três anos, rescisão antecipada a 50% do valor restante do contrato e uma opção de um ano com uma taxa de primeiro ano 50% mais alta. Seus pacotes para os EUA/UE excluem a compilação do dossiê; o Vietnã a inclui. A seguinte comparação de escopo combina termos públicos vigentes com a planilha Master Price List identificada, fornecida pela empresa. Os valores de compilação da planilha exigem confirmação de especialistas e uma cotação específica para o dispositivo Tabela de Preços Regulatórios e Serviços Comerciais 2026–2027 (Pure Global. Master Price List, planilha comercial fornecida pela empresa, versão EUA/UE 1.1, 12 de janeiro de 2026; Vietnã, 15 de abril de 2026. O escopo/valores de preparação comercial exigem confirmação de cotação por especialistas. As cobranças governamentais atuais utilizam as fontes oficiais citadas separadamente de 2026–2027.).
| Mercado / escopo presumido | Cobranças governamentais ou de terceiros | Representação recorrente | Preparação pontual |
|---|---|---|---|
| EUA, um dispositivo 510(k) | 510(k) padrão para o FY2027 $28,653; taxa anual de estabelecimento $13,785 onde aplicável | A partir de $1,000/ano | Planilha EUA: compilação/submissão de 510(k) $15,000–$20,000 por submissão; necessária cotação de especialista |
| UE, um grupo de dispositivos do MDR | Cobranças de NB/testes cotadas separadamente; sem taxa governamental de registro geral no EUDAMED neste pacote | A partir de $2,000/ano; cinco grupos $4,000 | Planilha UE: compilação de documentação técnica para IIa $12,000 por dispositivo/família; exclui redação, fechamento de lacunas, interação com NB; necessária cotação de especialista |
| Vietnã, um registro | Cobranças reduzidas de 2026 para A/B/C–D VND 500,000/1,500,000/3,000,000 | A partir de $2,000/ano | Preparação de dossiê incluída no pacote avaliado; escopo adicional exige cotação |
| Japão | Cobranças da autoridade/RCB específicas da via: necessária cotação/tabela atual | Escopo personalizado e cotação necessários | Preparação/tradução/consultas: necessária cotação |
Subtotal hipotético para os EUA: assuma um 510(k) com taxa padrão, um estabelecimento sujeito à taxa anual do FY2027, representação nos EUA no primeiro ano pela taxa inicial do contrato de três anos e a faixa de compilação cotada na planilha. Essas linhas discriminadas totalizam $58,438–$63,438 ($28,653+$13,785+$1,000+$15,000–$20,000). Isso exclui testes, estudos, traduções adicionais, trabalho de Q-Sub/pós-submissão e outros escopos não precificados. Trata-se de um orçamento parcial de primeiro ano, não de um custo total consolidado de entrada no mercado. Um contrato de prestação de serviços de um ano altera a linha de representação para $1,500 sob o acréscimo publicado de 50%; confirme o contrato real e a cotação Tabela de Preços Regulatórios e Serviços Comerciais 2026–2027 28 (Pure Global. Master Price List, planilha comercial fornecida pela empresa, versão EUA/UE 1.1, 12 de janeiro de 2026; Vietnã, 15 de abril de 2026. O escopo/valores de preparação comercial exigem confirmação de cotação por especialistas. As cobranças governamentais atuais utilizam as fontes oficiais citadas separadamente de 2026–2027.).
A planilha Market Timelines 2026 fornecida pela empresa é uma fonte de planejamento comercial, não uma norma legal nem um registro estatístico de projetos concluídos. Sua aba do Vietnã apresenta estimativas de planejamento de 1–2 semanas para as duas linhas de notificação e 4–5 meses na coluna “Realista” para as linhas de registro; separadamente, lista 12–18+ meses sem uma aprovação em país de referência. Utilize a elegibilidade legal aplicável e o dossiê real para avaliar a via de referência; essas estimativas não garantem qualquer resultado (Pure Global. Market Timelines 2026 — Pure Markets, planilha de planejamento fornecida pela empresa, abas Vietnã/Japão/UE/EUA. Estimativas de planejamento comercial, não prazos legais.).
Para o Japão, a categoria de análise e os prazos de orientação relevantes da PMDA devem constar no plano, com o tempo de resposta do requerente, as consultas e a preparação de evidências acompanhados separadamente. Para a UE, a avaliação pelo organismo notificado também é distinta da preparação do arquivo técnico do fabricante. A pesquisa da Team-NB relata faixas de tempo e a experiência com submissões incompletas, não uma data de conclusão garantida para o produto em questão 10 26 31.
Sequencie o orçamento em torno das dependências de evidências
As linhas não precificadas do subtotal devem direcionar a próxima revisão de evidências. Para um dispositivo sem evidências clínicas adequadas, uma cotação atraente de representação deixa pendente uma questão de estudo ou de avaliação. Para um dispositivo com um dossiê de origem completo, a regra do mercado-alvo e o escopo específico ainda podem exigir adaptação. Atribua o entregável, o responsável e o critério de aceitação antes de incluí-lo no orçamento. Essa é a abordagem de planejamento editorial da Pure Global.
Mantenha separados o tempo de análise para aprovação, a preparação e as respostas do requerente, os testes e a integração comercial. As metas de categoria de análise do Japão e as faixas de planejamento de uma empresa descrevem intervalos diferentes. Uma cotação de organismo notificado da UE deve identificar quais rodadas de avaliação e revisão estão cobertas. Um plano de reliance para o Vietnã necessita tanto da decisão de elegibilidade legal quanto do dossiê real. Registre o que pode começar agora e qual trabalho depende de uma decisão de enquadramento, de evidências ou da autoridade sanitária 10 13 26 (Pure Global. Market Timelines 2026 — Pure Markets, planilha de planejamento fornecida pela empresa, abas Vietnã/Japão/UE/EUA. Estimativas de planejamento comercial, não prazos legais.).
Uma proposta de registro de decisão em quatro etapas
O fluxo de trabalho a seguir é uma recomendação editorial da Pure Global. Sua classificação de dispositivos médicos na UE e a comparação de evidências clínicas dizem respeito a dispositivos do MDR; um IVD requer classificação separada sob o IVDR e avaliação de desempenho 18.
- Defina o produto e a alegação. Registre a finalidade pretendida, o usuário, a população, o contato anatômico, a composição, a duração e o mecanismo. Preserve a versão analisada do rótulo/IFU. Uma conclusão sobre a classe necessita dessas informações de entrada, e não apenas do nome de um material ou de um código de produto estrangeiro 4 5.
- Identifique o arcabouço e a via pretendidos. Registre a regra e suas condições, o solicitante responsável e a categoria de evidência. Para o Japão, mantenha separadas a categoria de revisão e o tipo de aprovação; para o Vietnã, identifique o regime legal vigente aplicável e a via de declaração/registro 9 10 13 16.
- Avalie a lacuna de evidências. Localize o precedente relevante e, em seguida, compare sua alegação, tecnologia e informações de suporte com o dispositivo proposto. Trate o status no registro como um indicador para o processo, e não como um substituto para a avaliação técnica ou clínica. Mantenha clara a fonte do argumento de equivalência 5 22.
- Registre o cronograma e a base orçamentária. Separe as datas de vigência legal, os prazos de represamento de registros, as diretrizes de análise e as estimativas comerciais. Para dispositivos relevantes introduzidos anteriormente na UE, o prazo de registro de 28 de novembro de 2026 é uma dependência operacional atual. As taxas governamentais e os custos de representação/dossiê necessitam, cada um, de seu próprio escopo e período 6 7 8 Tabela de Preços de Serviços Comerciais e Regulatórios 2026–2027.
O registro resultante deve facilitar a identificação de questões não resolvidas: qual fato poderia alterar a classificação ou a via de submissão, quais evidências são necessárias e quem é o responsável pela próxima decisão. As equipes podem entrar em contato com a Pure Global para discutir essa análise e solicitar uma proposta orçamentária específica para o escopo. Os serviços da empresa apoiam a avaliação; o órgão regulador ou o processo aplicável de avaliação da conformidade mantém seu papel de tomada de decisão Plataforma Regulatória Internacional de Dispositivos Médicos e IVD e Representação no País.
Metodologia e limites
As contagens de itens genéricos e sem dados clínicos da PMDA provêm das planilhas retidas dos exercícios FY2017–FY2025. As listas com dados clínicos foram obtidas em 6 de novembro de 2026: as contagens por tipo de aprovação nos PDFs dos exercícios FY2017–FY2020 conciliam-se entre tokens de texto isolados e a extração independente de células de tabelas em todas as páginas; as planilhas dos exercícios FY2021–FY2025 foram contabilizadas a partir da coluna de tipo de aprovação. As listas publicadas podem incluir múltiplos nomes comerciais simultâneos. Trata-se de itens aprovados listados, distintos de petições submetidas, tecnologias exclusivas e probabilidades de sucesso 1.
As contagens do Vietnã referem-se ao extrato público de resultados retido. O status atual está vinculado a coortes por ano de publicação, com diferentes tempos de observação e uma mudança da classificação por terceiros para a classificação pelo declarante/registrante em 2022. O status não traz motivo de revogação nem solicitante. Os resultados de classificação retidos são a unidade aqui 2 13.
As cinco expressões originais de coorte são buscas por nome insensíveis a maiúsculas e minúsculas, sem filtro de exclusão pós-consulta. Seus termos são apresentados abaixo. Um registro pode corresponder a mais de uma expressão. Portanto, as distribuições por classe descrevem os resultados dessas consultas, sem estabelecer se qualquer entrada foi classificada juridicamente de forma correta ou incorreta.
wound_dressings_topical: băng vết thương|gạc vết thương|wound dressing|hydrocolloid|hydrogel|alginate|foam dressing|băng gạc|collagen dressing|silver dressing
orthopedic_implants_fixation: vít xương|nẹp xương|khớp nhân tạo|bone screw|bone plate|hip prosthesis|knee prosthesis|spinal cage|intramedullary nail
cardiovascular_stents_catheters: stent mạch vành|stent động mạch|coronary stent|guiding catheter|balloon catheter|ống thông tim|ống thông mạch
ivd_reagents_analyzers: bộ xét nghiệm ivd|chất chuẩn|chất kiểm chứng|máy phân tích huyết học|máy xét nghiệm miễn dịch|ivd|immunoassay|calibrator
diagnostic_ultrasound_imaging: máy siêu âm|đầu dò siêu âm|ultrasound system|máy chụp cắt lớp|ct scanner|mri system|máy x-quang
Os dados da FDA referem-se a códigos de produto e a seus campos administrativos, não a SKUs comercializados, volumes de petições ou desfechos clínicos. Vinte painéis designados cobrem 6,182 códigos; 902 não possuem painel atribuído na exportação retida. O recurso visual exibe todos os 20 painéis designados e os 902 códigos não atribuídos, com tipos residuais de submissão explícitos 19.
Os carregamentos de certificados no EUDAMED estão incompletos durante o período de transição; as análises de emissões totais e vencimentos exigem conjuntos de dados correspondentes completos. As métricas da Team-NB relativas a certificados emitidos e respostas a pesquisas possuem suas próprias populações. O mapeamento cruzado de regras condicionais é uma interpretação editorial dos padrões de finalidade pretendida declarados; um produto real necessita de sua própria avaliação 4 5 25 26.
Conclusão
A unidade prática do planejamento entre múltiplos mercados é a finalidade pretendida do produto e suas evidências, avaliadas sob o arcabouço do mercado de destino. Utilize aprovações publicadas e resultados de registros para identificar precedentes e questionamentos. Preserve a distinção entre um registro listado, uma via administrativa e as evidências que sustentam uma nova alegação.
Um pacote de decisão útil identifica, então, a regra aplicável, as evidências remanescentes, a função local, o prazo e o orçamento delimitado por escopo. As categorias de dados clínicos do Japão, o histórico de publicação/status do Vietnã e a comparação das regras dos EUA/UE contribuem, cada um, com uma parte diferente. Manter essas delimitações visíveis fornece à equipe uma base passível de revisão para sua próxima decisão de submissão.
Referências
- Agência de Produtos Farmacêuticos e Dispositivos Médicos do Japão (PMDA). Listas de Dispositivos Médicos Aprovados (FY2017–FY2025): Dispositivos Médicos Aprimorados Com e Sem Dados Clínicos, Dispositivos Médicos Genéricos e Dispositivos Médicos de Uso Único Remanufaturados, listas oficiais de aprovação da PMDA; pastas de trabalho não clínicas retidas e listas de dados clínicos obtidas em 6 de novembro de 2026. — Listas de Dispositivos Médicos Aprovados (FY2017–FY2025): Dispositivos Médicos Aprimorados Com e Sem Dados Clínicos, Dispositivos Médicos Genéricos e Dispositivos Médicos de Uso Único Remanufaturados pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Ministério da Saúde do Vietnã (MoH) — Administração de Infraestrutura e Dispositivos Médicos (IMDA). Portal Público de Resultados de Classificação de Dispositivos Médicos (Công khai phân loại trang thiết bị y tế, N = 179,902 registros de classificação publicados), registro oficial de resultados (instantâneo verificado em outubro de 2026). — Portal Público de Resultados de Classificação de Dispositivos Médicos (Công khai phân loại trang thiết bị y tế, N = 179,902 registros de classificação publicados) vimda.moh.gov.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- U.S. Food and Drug Administration (FDA). Isenções de 510(k) para Dispositivos Médicos e Requisitos de BPF (Seções 510(l) e 510(m) da Lei FD&C), regras de isenção de notificação pré-mercado de Classe I e Classe II. — Isenções de 510(k) para Dispositivos Médicos e Requisitos de BPF (Seções 510(l) e 510(m) da Lei FD&C) fda.gov ↩ ↩
- Parlamento Europeu e Conselho da União Europeia. Regulamento (UE) 2017/745 de 5 de abril de 2017 sobre Dispositivos Médicos (EU MDR), Versão Consolidada até 9 de julho de 2024: Artigos 22, 51, 61 e Anexo VIII (Regras 1–22), Jornal Oficial da União Europeia. — Regulamento (UE) 2017/745 de 5 de abril de 2017 sobre Dispositivos Médicos (EU MDR), Versão Consolidada até 9 de julho de 2024: Artigos 22, 51, 61 e Anexo VIII (Regras 1–22) eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Grupo de Coordenação de Dispositivos Médicos (MDCG). MDCG 2021-24 Rev.1: Guia sobre Classificação de Dispositivos Médicos nos termos do Regulamento (UE) 2017/745 (abril de 2026), Comissão Europeia DG SANTE. — MDCG 2021-24 Rev.1: Guia sobre Classificação de Dispositivos Médicos nos termos do Regulamento (UE) 2017/745 (abril de 2026) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Parlamento Europeu e Conselho da União Europeia. Regulamento (UE) 2024/1860 de 13 de junho de 2024 que Altera os Regulamentos (UE) 2017/745 e (UE) 2017/746 no que Diz Respeito à Implementação Gradual do EUDAMED, ao Aviso Prévio do Artigo 10a e às Disposições Transitórias, Jornal Oficial da União Europeia. — Regulamento (UE) 2024/1860 de 13 de junho de 2024 que Altera os Regulamentos (UE) 2017/745 e (UE) 2017/746 no que Diz Respeito à Implementação Gradual do EUDAMED, ao Aviso Prévio do Artigo 10a e às Disposições Transitórias eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Comissão Europeia. Cronograma de Transição: Registro de Dispositivos e Certificados nos termos do Regulamento (UE) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf), Diretoria-Geral da Saúde e Segurança dos Alimentos. — Cronograma de Transição: Registro de Dispositivos e Certificados nos termos do Regulamento (UE) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩
- Comissão Europeia. Implementação Gradual do EUDAMED: Perguntas e Respostas (eudamed-qa_en.pdf, Rev. novembro de 2025), Comissão Europeia DG SANTE. — Implementação Gradual do EUDAMED: Perguntas e Respostas (eudamed-qa_en.pdf, Rev. novembro de 2025) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩
- Ministério da Saúde, Trabalho e Bem-Estar do Japão (MHLW) e PMDA. Notificação PSEHB/MDED e PSEHB/PSD N.º 1117-1 (17 de novembro de 2017): documentos de resultados de estudos clínicos, Portal de Informações Regulatórias em Inglês da PMDA. — Notificação PSEHB/MDED e PSEHB/PSD N.º 1117-1 (17 de novembro de 2017): documentos de resultados de estudos clínicos pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Agência de Produtos Farmacêuticos e Dispositivos Médicos do Japão (PMDA). Sobre Avaliações de Dispositivos Médicos, Categorias de Aprovação Shonin e Prazos de Revisão das Diretrizes (承認について 大臣承認), categorias legais de avaliação e cronogramas de diretrizes para solicitantes. — Sobre Avaliações de Dispositivos Médicos, Categorias de Aprovação Shonin e Prazos de Revisão das Diretrizes (承認について 大臣承認) pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Governo do Japão (e-Gov). Lei sobre a Garantia da Qualidade, Eficácia e Segurança de Produtos, Incluindo Produtos Farmacêuticos e Dispositivos Médicos (Lei PMD, Lei N.º 145 de 1960, Artigos 23-2-5, 23-2-17 e 23-2-23), texto oficial da legislação japonesa. — Lei sobre a Garantia da Qualidade, Eficácia e Segurança de Produtos, Incluindo Produtos Farmacêuticos e Dispositivos Médicos (Lei PMD, Lei N.º 145 de 1960, Artigos 23-2-5, 23-2-17 e 23-2-23) laws.e-gov.go.jp ↩ ↩ ↩ ↩
- PMDA. Notificação 1117-1, 17 de novembro de 2017: abordagens especificadas de dados de ensaios clínicos. — Notificação 1117-1, 17 de novembro de 2017: abordagens especificadas de dados de ensaios clínicos pmda.go.jp ↩
- Governo do Vietnã. Decreto N.º 98/2021/ND-CP sobre a Gestão de Dispositivos Médicos (Publicado em 8 de novembro de 2021; Vigente a partir de 1 de janeiro de 2022), marco regulatório nacional para notificações de Classe A/B, autorizações de comercialização de Classe C/D e responsabilidades do registrante. — Decreto N.º 98/2021/ND-CP sobre a Gestão de Dispositivos Médicos (Publicado em 8 de novembro de 2021; Vigente a partir de 1 de janeiro de 2022) vanban.chinhphu.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Governo do Vietnã. Decreto N.º 07/2023/ND-CP que Altera e Suplementa Diversos Artigos do Decreto N.º 98/2021/ND-CP sobre a Gestão de Dispositivos Médicos (Publicado e em Vigor em 3 de março de 2023), disposições de auditoria de classificação pós-mercado e regras de confiança regulatória em países de referência. — Decreto N.º 07/2023/ND-CP que Altera e Suplementa Diversos Artigos do Decreto N.º 98/2021/ND-CP sobre a Gestão de Dispositivos Médicos (Publicado e em Vigor em 3 de março de 2023) vanban.chinhphu.vn ↩ ↩ ↩
- Governo do Vietnã. Decreto N.º 04/2025/ND-CP que Altera e Suplementa o Decreto N.º 98/2021/ND-CP (Consolidado como 08/VBHN-BYT, 6 de março de 2026), disposições legais consolidadas sobre a gestão de dispositivos médicos. — Decreto N.º 04/2025/ND-CP que Altera e Suplementa o Decreto N.º 98/2021/ND-CP (Consolidado como 08/VBHN-BYT, 6 de março de 2026) datafiles.chinhphu.vn ↩ ↩ ↩
- Ministério da Saúde do Vietnã (MoH). Circular N.º 05/2022/TT-BYT que Regulamenta a Implementação do Decreto N.º 98/2021/ND-CP (1 de agosto de 2022, Consolidada como 12/2026/VBHN-TT-BYT, 10 de julho de 2026), Anexo I Regras de Classificação de Dispositivos Médicos (16 Regras Não IVD e 7 Regras IVD). — Circular N.º 05/2022/TT-BYT que Regulamenta a Implementação do Decreto N.º 98/2021/ND-CP (1 de agosto de 2022, Consolidada como 12/2026/VBHN-TT-BYT, 10 de julho de 2026) vbpl.vn ↩ ↩ ↩ ↩ ↩ ↩
- Ministério da Saúde do Vietnã (MoH). Circular N.º 24/2026/TT-BYT que Altera e Suplementa o Artigo 8 da Circular N.º 05/2022/TT-BYT (Publicada em 30 de junho de 2026; Vigente a partir de 1 de julho de 2026), atualização ministerial sobre cronogramas de inspeção de dispositivos médicos. — Circular N.º 24/2026/TT-BYT que Altera e Suplementa o Artigo 8 da Circular N.º 05/2022/TT-BYT (Publicada em 30 de junho de 2026; Vigente a partir de 1 de julho de 2026) vanban.chinhphu.vn ↩ ↩ ↩
- MDCG. 2020-16 Rev.5: orientação sobre classificação de IVD. — 2020-16 Rev.5: orientação sobre classificação de IVD health.ec.europa.eu ↩ ↩
- U.S. Food and Drug Administration (FDA). Banco de Dados de Classificação de Produtos (7,084 Códigos de Produto em 20 Painéis Nomeados e Registros Não Atribuídos), exportação de classificação de produtos do CDRH/CBER (instantâneo verificado em 24 de agosto de 2026). — Banco de Dados de Classificação de Produtos (7,084 Códigos de Produto em 20 Painéis Nomeados e Registros Não Atribuídos) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- U.S. Food and Drug Administration (FDA) e Office of the Federal Register (eCFR). 21 CFR Parte 878 — Dispositivos de Cirurgia Geral e Plástica (Seções 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 e 878.4780), classificação legal e limitações das isenções de 510(k). — 21 CFR Parte 878 — Dispositivos de Cirurgia Geral e Plástica (Seções 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 e 878.4780) ecfr.gov ↩ ↩ ↩ ↩ ↩
- FDA. Exportação de classificação por código de produto e definições de ID do Tipo de Submissão. — Exportação de classificação por código de produto e definições de ID do Tipo de Submissão fda.gov ↩
- Grupo de Coordenação de Dispositivos Médicos (MDCG). MDCG2020-6: Evidência Clínica Necessária para Dispositivos Médicos Anteriormente com Marcação CE, Comissão Europeia DG SANTE. — MDCG2020-6: Evidência Clínica Necessária para Dispositivos Médicos Anteriormente com Marcação CE health.ec.europa.eu ↩ ↩ ↩
- UE. Regulamento 722/2012, Artigo 1: escopo de origem animal/TSE. — Regulamento 722/2012, Artigo 1: escopo de origem animal/TSE eur-lex.europa.eu ↩
- MDCG. 2023-7: isenções de investigação clínica nos termos do Artigo 61 do MDR. — 2023-7: isenções de investigação clínica nos termos do Artigo 61 do MDR health.ec.europa.eu ↩
- Comissão Europeia. Portal Público de Busca do EUDAMED — Módulo de Certificados (N = 3,937 Certificados Registrados em 49 SRNs de Organismos Notificados), captura verificada em 25 de julho de 2026. — Portal Público de Busca do EUDAMED — Módulo de Certificados (N = 3,937 Certificados Registrados em 49 SRNs de Organismos Notificados) ec.europa.eu ↩ ↩ ↩
- Associação Europeia de Organismos Notificados para Dispositivos Médicos (Team-NB). Pesquisa de Dispositivos Médicos da Team-NB 2025 (Publicada em maio de 2026), pesquisa com 41 organismos notificados membros cobrindo 13,953 certificados MDR emitidos e faixas de completude da documentação técnica. — Pesquisa de Dispositivos Médicos da Team-NB 2025 (Publicada em maio de 2026) team-nb.org ↩ ↩ ↩ ↩ ↩
- Ministério das Finanças do Vietnã (MoF). Circular nº 59/2023/TT-BTC (Taxas de Avaliação de Dispositivos Médicos), taxas legais para notificações de Classe A/B e autorizações de comercialização de Classe C/D. — Circular nº 59/2023/TT-BTC (Taxas de Avaliação de Dispositivos Médicos) vanban.chinhphu.vn ↩ ↩
- U.S. Food and Drug Administration (FDA). Taxas de Usuário do Medical Device User Fee Amendments (MDUFA V) para o FY2027, tabela legal de taxas de usuário vigente de 1 de outubro de 2026 a 30 de setembro de 2027 ($13,785 para registro de estabelecimento; $28,653 para 510(k) padrão; $7,163 para 510(k) de pequenas empresas). — Taxas de Usuário do Medical Device User Fee Amendments (MDUFA V) para o FY2027 fda.gov ↩ ↩ ↩
- U.S. FDA. Taxas de usuário de dispositivos médicos reduzidas ou isentas: Programa de Determinação de Pequenas Empresas, FY2027. — Taxas de usuário de dispositivos médicos reduzidas ou isentas: Programa de Determinação de Pequenas Empresas fda.gov ↩
- Ministério das Finanças do Vietnã. Circular64/2025/TT-BTC: reduções temporárias de taxas, 30 de junho de 2025. — Circular64/2025/TT-BTC: reduções temporárias de taxas vanban.chinhphu.vn ↩
- Associação Europeia de Organismos Notificados para Dispositivos Médicos (Team-NB). Guia de Boas Práticas para a Submissão de Documentação Técnica nos termos dos Anexos II e III do Regulamento de Dispositivos Médicos (UE) 2017/745, Versão 4 (Adotado em 21 de abril de 2026), documento de posicionamento que estabelece critérios de pré-avaliação para organismos notificados. — Guia de Boas Práticas para a Submissão de Documentação Técnica nos termos dos Anexos II e III do Regulamento de Dispositivos Médicos (UE) 2017/745, Versão 4 (Adotado em 21 de abril de 2026) team-nb.org ↩
 Mercado · 15 de out. de 2026FDA Registro de Dispositivos Médicos nos EUAMercado · 15 de out. de 2026Classificação e Regulação de Dispositivos Médicos na UE (MDR/IVDR)Mercado · 15 de out. de 2026PMDA Registro e Aprovação de Dispositivos Médicos no JapãoEstudo de caso · 11 de ago. de 2026Agrupamento de UDI-DI Básico para ContrasteEstudo de caso · 11 de ago. de 2026Preenchedores Dérmicos Classe III no MDR da UEAtualização Regulatória · 6 de nov. de 2026Evidência clínica de IVDs órfãosAtualização Regulatória · 1 de nov. de 2026Transição do upload de SSCP/SSP no EUDAMEDAtualização Regulatória · 17 de out. de 2026FDA: Isenções de 510(k) em ToxicologiaAtualização Regulatória · 11 de out. de 2026Primeira Seleção de JCA de Dispositivos da UEVídeo · 16 de out. de 2026FDA: Determinação de Pequena Empresa
Controle de mudanças: plano de liberação 2026 em 5 mercados
Classifique alterações de dispositivos em cinco mercados, identifique condições locais de liberação e separe taxas anuais de representação de taxas do governo.
Seleção de Via do 510(k) da FDA: Evidências, Prazos e Custos em 2026
Um guia embasado em dados para decisões de 510(k) Tradicional, Especial, Abreviado e de terceiros, com limites claros sobre o que os tempos históricos de liberação podem prever.
Documentação MDR Team-NB: Checagens de Completude (2026)
Interprete corretamente a pesquisa de completude da Team-NB e converta o guia de documentação técnica do MDR em checagem delimitada de evidências e submissão.
Vamos conversar,
Onde quer que você esteja.
Quer esteja procurando mais informações ou pronto para ser nosso parceiro, estamos aqui para orientá-lo em todas as etapas do processo regulatório.
Fale conosco