Classificazione dispositivi ed evidenze cliniche in 4 mercati nel 2026
Valuta la classificazione dei dispositivi e i percorsi dei dati clinici in Giappone, Vietnam, Stati Uniti e UE, con evidenze datate su registrazioni e costi.
In sintesi
Una classe di rischio nazionale o un'approvazione esistente costituisce un dato di ingresso per la valutazione del mercato successivo, anziché un'autorizzazione trasferibile. Le questioni determinanti sono la destinazione d'uso, la regola applicabile, il divario di evidenze, il richiedente locale e l'iter amministrativo.
Gli elenchi dei dispositivi migliorati pubblicati dal Giappone per gli esercizi FY2017–FY2025 contengono 2,051 record senza risultati di studi clinici allegati e 442 con dati clinici. Si tratta di record di elenchi di dispositivi approvati, comprese nuove approvazioni e modifiche parziali, e non della probabilità che un dispositivo proposto possa evitare una sperimentazione clinica 1.
L'estratto di classificazione del Vietnam conservato contiene 179,902 esiti, con il 10.28% contrassegnato come revocato. Il relativo campo di stato non riporta alcuna motivazione né richiedente, pertanto una specifica contestazione di sottoclassificazione richiede la decisione effettiva e la documentazione di supporto. Allo stesso modo, le esenzioni relative ai codici prodotto statunitensi richiedono la verifica delle rispettive condizioni; la classificazione ai sensi dell'EU MDR dipende dalla destinazione d'uso e dalle regole applicabili dell'Allegato VIII 2 3 4 5.
Per le attuali operazioni nell'UE, distinguere l'uso obbligatorio dei moduli dalle scadenze per l'arretrato: 28 maggio 2026; 28 novembre 2026 per i pertinenti dispositivi immessi in precedenza; e 28 maggio 2027 per i certificati preesistenti. Mantenere le tariffe governative, i costi di rappresentanza e di predisposizione delle evidenze in voci di bilancio distinte 6 7 8.
Percorsi pre-market non clinici della PMDA in Giappone: quando un dispositivo migliorato si qualifica per l'approvazione senza dati clinici
In Giappone, la categoria di revisione, la classe di rischio e il tipo di approvazione rispondono a quesiti diversi. Un'autorizzazione estera può aiutare a identificare le evidenze pertinenti, mentre la destinazione d'uso proposta e le differenze tecnologiche determinano quali questioni la valutazione giapponese debba risolvere. La PMDA pubblica le approvazioni dei dispositivi migliorati sia con sia senza risultati di studi clinici allegati; il confronto sottostante mantiene visibili entrambe le categorie 1 9 10.
Architettura normativa e ambito dei criteri relativi ai dati clinici
Il PMD Act giapponese distingue tre categorie di controllo normativo su quattro classi di rischio: i dispositivi medici generali corrispondono alla Classe I; i dispositivi medici controllati alla Classe II; e i dispositivi medici a controllo speciale comprendono le Classi III e IV. La Classe IV rappresenta il livello di rischio più elevato all'interno di quest'ultima categoria. La valutazione dell'accesso al mercato richiede la designazione del dispositivo, gli standard di certificazione applicabili e la categoria di approvazione, anziché la sola classe di rischio 11:
Notifica di immissione in commercio (Todokede, Classe I): i dispositivi medici generali non sono sottoposti a revisione tecnica. Un titolare di autorizzazione all'immissione in commercio (MAH) provvisto di licenza presenta la notifica ai sensi degli Articoli 23-2-12–13. L'approvazione speciale per soggetti esteri ai sensi dell'Articolo 23-2-17 e il relativo meccanismo DMAH costituiscono una via separata 11.
Certificazione di terze parti da parte di un organismo di certificazione registrato (Ninsho, Articolo 23-2-23 del PMD Act): la certificazione può coprire i dispositivi designati di Classe II e i dispositivi designati idonei di Classe III conformi agli standard ministeriali di certificazione applicabili. Gli organismi di certificazione registrati (RCB) privati valutano i dispositivi idonei; una norma JIS esistente da sola non conferisce alcuna idoneità alla certificazione. Se un dispositivo devia dall'ambito di applicazione o dai parametri tecnici di uno standard di certificazione applicabile, viene escluso dal Ninsho di terze parti e deve essere presentato alla PMDA per l'approvazione all'immissione in commercio del Ministro (Shonin) ai sensi dell'Articolo 23-2-5 del PMD Act 11.
Approvazione ministeriale PMDA (Shonin, Articolo 23-2-5 del PMD Act): i dispositivi soggetti a revisione regolatoria diretta da parte della PMDA sono suddivisi in quattro categorie di revisione pre-market, con categorie illustrate dalla PMDA e dalla notifica sull'ambito dei dati clinici 9 10:
- Percorso A — Nuovi dispositivi medici (Shin Iryokiki): dispositivi caratterizzati da struttura, principio di funzionamento, indicazione o prestazioni cliniche nettamente innovativi e privi di precedenti in Giappone. Tali domande richiedono tipicamente dati provenienti da indagini cliniche prospettiche, con la pertinenza delle evidenze estere valutata in relazione al dispositivo e alla popolazione 9 10.
- Percorso B — Dispositivi medici migliorati con dati clinici (Kaizen Iryokiki [Rinsho Ari]): dispositivi che modificano le prestazioni cliniche, la destinazione d'uso o il sito anatomico di un dispositivo esistente in modo tale da non poter essere pienamente comprovato solo mediante prove al banco o modelli animali, rendendo necessaria una valutazione clinica sull'uomo 9 10.
- Percorso C — Dispositivi medici migliorati senza dati clinici (Kaizen Iryokiki [Rinsho Nashi]): dispositivi che differiscono dai predicati consolidati per progettazione tecnica, materiali, geometria, algoritmi software o flusso di lavoro, ma le cui differenze di sicurezza e prestazione clinica possono essere verificate in modo esaustivo mediante test non clinici (come fatica meccanica, biocompatibilità ISO 10993, sicurezza elettrica e del software IEC 60601/62304, prestazioni precliniche su animali o concordanza analitica) nell'ambito della categoria di revisione applicabile e dei criteri generali sull'ambito dei dati clinici 10 9.
- Percorso D — Dispositivi medici generici (Kohatsu Iryokiki): dispositivi direttamente equivalenti (Jisshitsu-teki ni Doto) che corrispondono a un predicato giapponese già approvato per destinazione d'uso, progettazione strutturale, materiali e specifiche, valutati a fronte dei criteri di equivalenza applicabili 1 9.
La Notifica 1117-1 del 17 novembre 2017 tratta approcci specifici pre/post-commercializzazione per evitare nuove sperimentazioni cliniche e fa riferimento alla notifica sull'ambito dei dati clinici del 4 agosto 2008 0804001. Tale notifica va letta all'interno di tale ambito insieme alla spiegazione delle categorie di revisione della PMDA e ai criteri generali sui dati clinici. Essa è distinta dall'esistenza della categoria di revisione per dispositivi migliorati senza dati clinici 9 10 12.
Il denominatore degli elenchi dei dispositivi approvati, con categorie cliniche e non cliniche mantenute visibili
Le cartelle di lavoro conservate relative a nove anni elencano 2,051 record di dispositivi migliorati senza dati clinici e 6,777 record di dispositivi generici. All'interno dei primi, 1,383 sono nuove approvazioni e 668 modifiche parziali. La categoria dei generici contiene 2,428 nuove approvazioni e 4,349 modifiche parziali. La distinzione è utile: conteggiare ogni modifica parziale come un nuovo ingresso sul mercato altererebbe sostanzialmente il quesito a cui si sta rispondendo 1.
A titolo di confronto, gli elenchi ufficiali dei dispositivi migliorati con dati clinici sono stati estratti e conteggiati separatamente. Il loro totale sui nove anni è di 442 elementi elencati: 308 nuove approvazioni e 134 modifiche parziali. La tabella mostra i conteggi annuali per entrambe le categorie di dispositivi migliorati. 1.
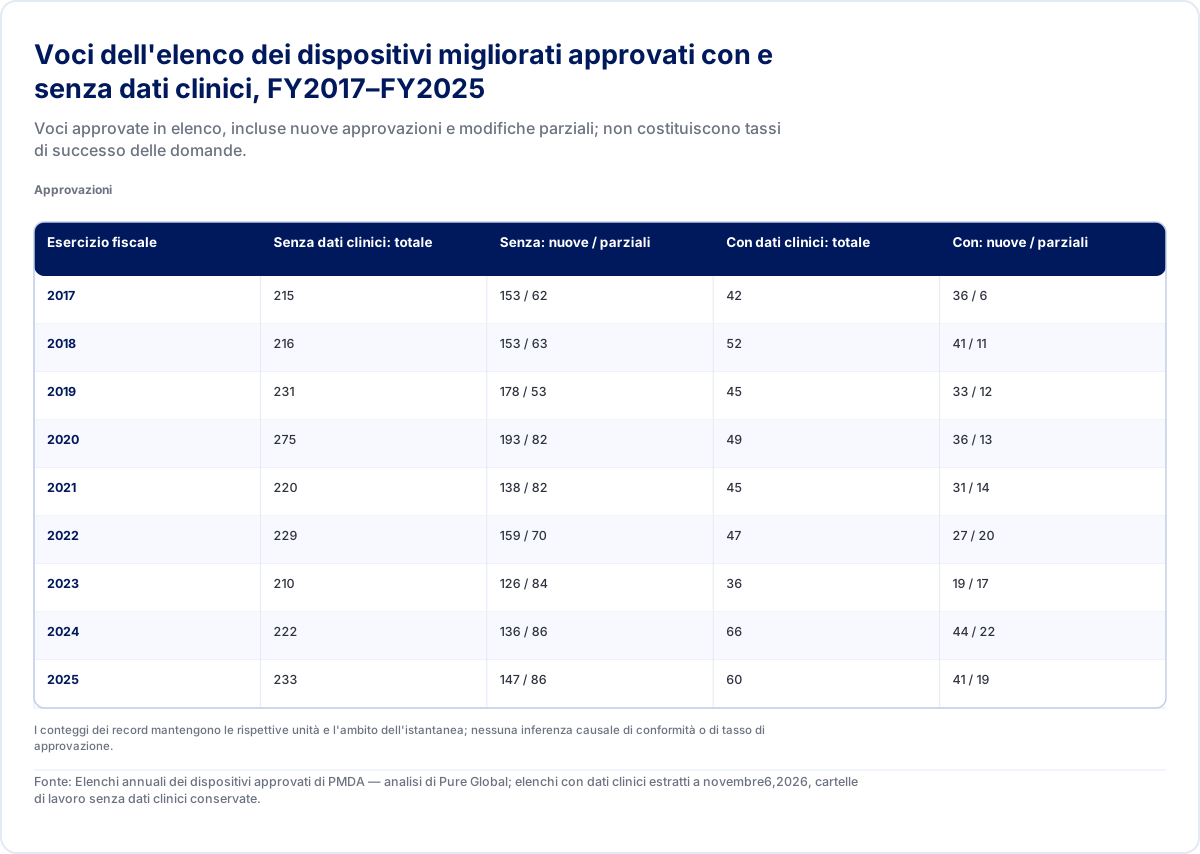
| Esercizio fiscale | Senza dati clinici: totale | Senza: nuove / parziali | Con dati clinici: totale | Con: nuove / parziali |
|---|---|---|---|---|
| 2017 | 215 | 153 / 62 | 42 | 36 / 6 |
| 2018 | 216 | 153 / 63 | 52 | 41 / 11 |
| 2019 | 231 | 178 / 53 | 45 | 33 / 12 |
| 2020 | 275 | 193 / 82 | 49 | 36 / 13 |
| 2021 | 220 | 138 / 82 | 45 | 31 / 14 |
| 2022 | 229 | 159 / 70 | 47 | 27 / 20 |
| 2023 | 210 | 126 / 84 | 36 | 19 / 17 |
| 2024 | 222 | 136 / 86 | 66 | 44 / 22 |
| 2025 | 233 | 147 / 86 | 60 | 41 / 19 |
I conteggi dei record mantengono le rispettive unità e l'ambito dell'istantanea; nessuna inferenza causale di conformità o di tasso di approvazione.
Fonte: Elenchi annuali dei dispositivi approvati di PMDA — analisi di Pure Global; elenchi con dati clinici estratti a novembre6,2026, cartelle di lavoro senza dati clinici conservate.
Questi elenchi descrivono le voci approvate nell'ambito delle rispettive categorie pubblicate. Essi escludono il denominatore delle domande respinte, ritirate o altrimenti non approvate, e possono includere molteplici denominazioni commerciali approvate congiuntamente. Un rapporto tra le categorie misura pertanto l'attività di approvazione registrata negli elenchi. Un richiedente con una tecnologia, una destinazione d'uso o quesiti prestazionali irrisolti differenti necessita di una valutazione delle evidenze specifica per il dispositivo.
L'approvazione di un nuovo prodotto in questa tabella è inoltre distinta dalla categoria “Nuovo dispositivo medico”. La prima è una tipologia di approvazione all'interno di una categoria di revisione; la seconda è una categoria di revisione giapponese. Tale distinzione aiuta un team regolatorio a evitare di interpretare la quota consistente di nuove approvazioni di dispositivi migliorati come prova del fatto che una rivendicazione clinica del tutto inedita non richieda alcuna evidenza clinica 1 9 10.
Il confronto su nove anni registra 83 osservazioni di sovrapposizione anno fiscale/numero di approvazione tra gli elenchi dei generici e dei dispositivi migliorati senza dati clinici. Un numero può ripresentarsi nel corso degli anni, pertanto 83 non rappresenta un conteggio di licenze distinte. Nell'FY2025, le 449 righe di nuove approvazioni distribuite tra questi due elenchi non presentano alcun numero di approvazione duplicato. Queste osservazioni riguardano gli elenchi conservati e le relative tipologie di approvazione. Le ragioni di ciascun numero di licenza condiviso richiederebbero l'esame delle modifiche corrispondenti anziché l'attribuzione di una spiegazione causale derivante dalla sola sovrapposizione 1.
Per una proposta di domanda giapponese, il passaggio utile successivo consiste nell'identificare la differenza prevista rispetto al dispositivo approvato pertinente e le evidenze che risolvono tale differenza. Prestazioni meccaniche, sicurezza dei materiali, comportamento del software e prestazioni cliniche rappresentano quesiti distinti. Un risultato favorevole in un ambito lascia le restanti questioni pertinenti da valutare nell'ambito del quadro applicabile. Gli elenchi pubblicati aiutano a individuare i precedenti; la notifica e le linee guida di revisione definiscono la valutazione delle evidenze 9 10.
Cosa aggiunge l'elenco delle categorie dell'FY2025
La cartella di lavoro conservata relativa ai dispositivi migliorati senza dati clinici contiene 233 approvazioni per l'FY2025, suddivise in 147 nuove approvazioni e 86 modifiche parziali. Le categorie denominate di dispositivi generici in essa contenute mostrano la gamma di modifiche tecniche esaminate all'interno di tale categoria. Il grafico riporta i conteggi delle categorie elencate 1.
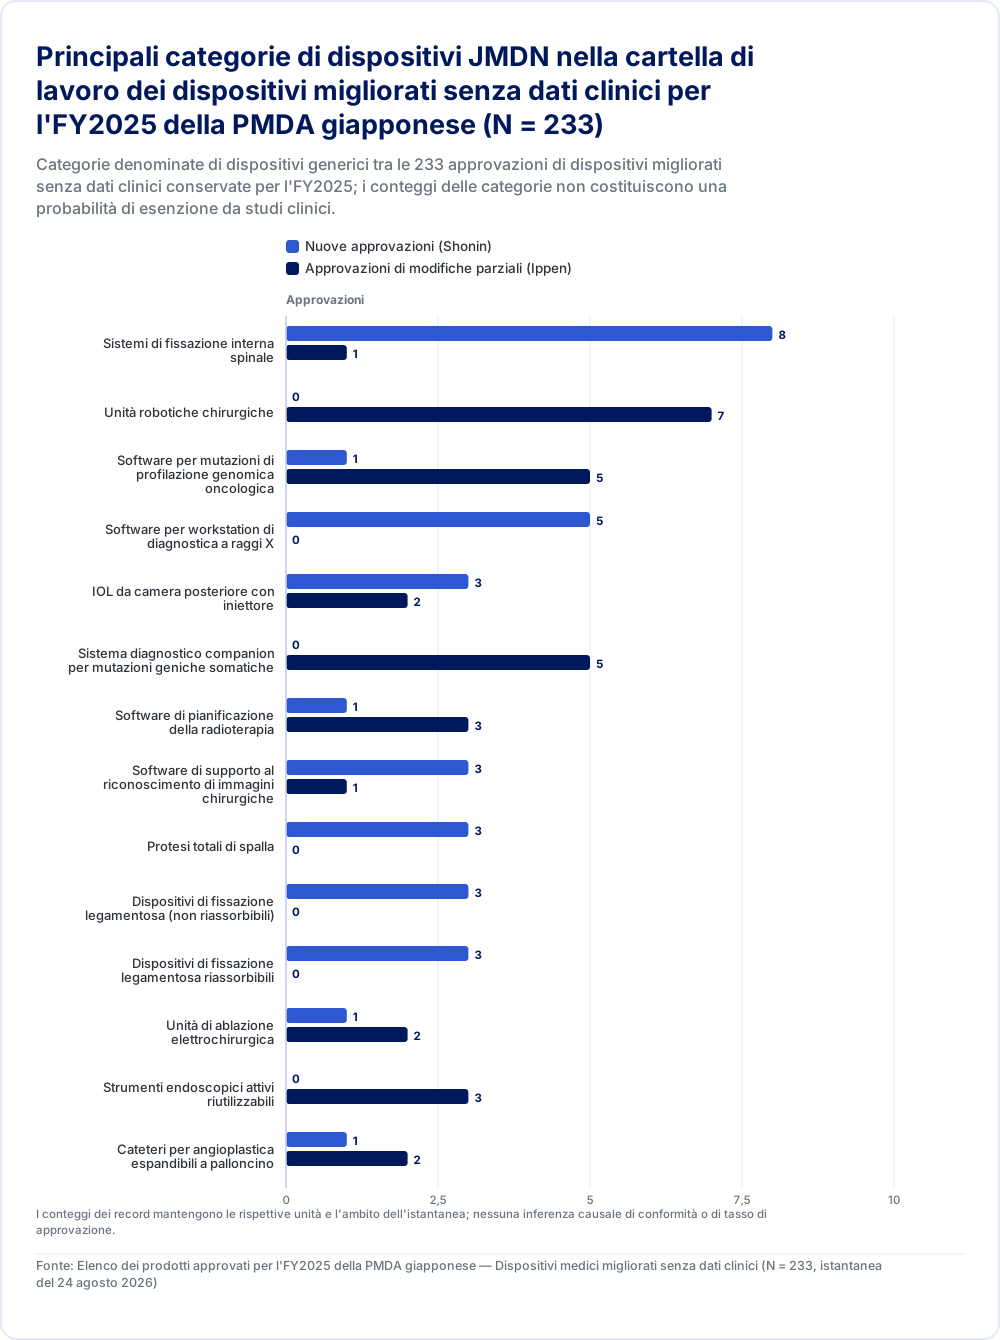
| Nuove approvazioni (Shonin) | Approvazioni di modifiche parziali (Ippen) | |
|---|---|---|
| Sistemi di fissazione interna spinale | 8 | 1 |
| Unità robotiche chirurgiche | 0 | 7 |
| Software per mutazioni di profilazione genomica oncologica | 1 | 5 |
| Software per workstation di diagnostica a raggi X | 5 | 0 |
| IOL da camera posteriore con iniettore | 3 | 2 |
| Sistema diagnostico companion per mutazioni geniche somatiche | 0 | 5 |
| Software di pianificazione della radioterapia | 1 | 3 |
| Software di supporto al riconoscimento di immagini chirurgiche | 3 | 1 |
| Protesi totali di spalla | 3 | 0 |
| Dispositivi di fissazione legamentosa (non riassorbibili) | 3 | 0 |
| Dispositivi di fissazione legamentosa riassorbibili | 3 | 0 |
| Unità di ablazione elettrochirurgica | 1 | 2 |
| Strumenti endoscopici attivi riutilizzabili | 0 | 3 |
| Cateteri per angioplastica espandibili a palloncino | 1 | 2 |
I conteggi dei record mantengono le rispettive unità e l'ambito dell'istantanea; nessuna inferenza causale di conformità o di tasso di approvazione.
Fonte: Elenco dei prodotti approvati per l'FY2025 della PMDA giapponese — Dispositivi medici migliorati senza dati clinici (N = 233, istantanea del 24 agosto 2026)
Le evidenze separate relative ai dispositivi monouso ricondizionati richiedono una descrizione altrettanto circoscritta. Sedici voci compaiono nelle quattro cartelle di lavoro conservate, con tre modifiche parziali nel FY2025. L'indice ufficiale copre il periodo FY2019–FY2026 e riporta esplicitamente il FY2024/FY2026 come privo di elementi approvati. L'affermazione relativa a tali sedici voci conservate non stabilisce ogni approvazione di dispositivi ricondizionati in tutti gli anni pubblicati. I tempi di revisione in un singolo elenco costituiscono osservazioni relative a tali voci, distinte da tempistiche garantite per una futura domanda 1.
Un team del dispositivo può utilizzare la denominazione generica, il tipo di approvazione, l'azienda e l'anno presenti nell'elenco per individuare un precedente pertinente. Dovrebbe quindi confrontare la destinazione d'uso e le modifiche nell'effettivo pacchetto di evidenze. L'assenza di una denominazione generica corrispondente in questo elenco selezionato può inoltre riflettere i limiti della categoria di revisione selezionata; gli elenchi di approvazione ministeriale sono separati dai percorsi di notifica e di certificazione 10 11.
Audit di classificazione IMDA in Vietnam: meccanismi regolatori ed evidenze di coorte
In Vietnam, la classificazione del rischio in base ai criteri dell'ASEAN Medical Device Directive (AMDD) costituisce un fattore determinante per l'iter di dichiarazione o registrazione applicabile 2 13 14 15.
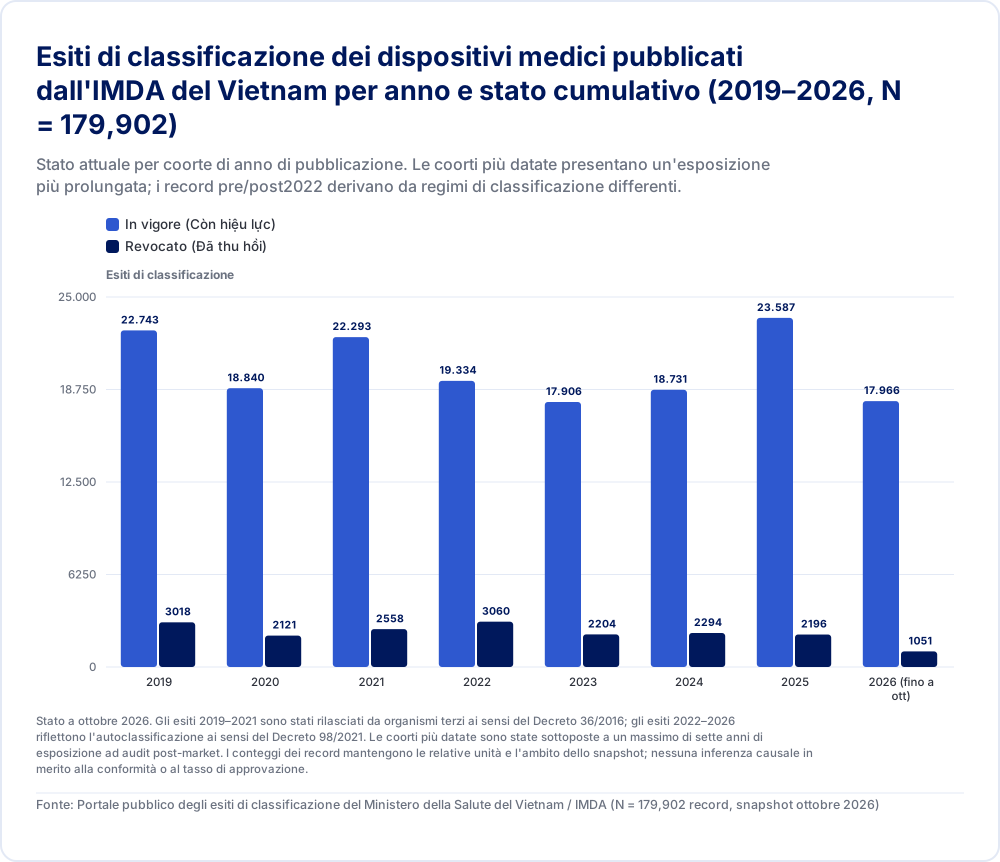
| In vigore (Còn hiệu lực) | Revocato (Đã thu hồi) | |
|---|---|---|
| 2019 | 22.743 | 3018 |
| 2020 | 18.840 | 2121 |
| 2021 | 22.293 | 2558 |
| 2022 | 19.334 | 3060 |
| 2023 | 17.906 | 2204 |
| 2024 | 18.731 | 2294 |
| 2025 | 23.587 | 2196 |
| 2026 (fino a ott) | 17.966 | 1051 |
Stato a ottobre 2026. Gli esiti 2019–2021 sono stati rilasciati da organismi terzi ai sensi del Decreto 36/2016; gli esiti 2022–2026 riflettono l'autoclassificazione ai sensi del Decreto 98/2021. Le coorti più datate sono state sottoposte a un massimo di sette anni di esposizione ad audit post-market. I conteggi dei record mantengono le relative unità e l'ambito dello snapshot; nessuna inferenza causale in merito alla conformità o al tasso di approvazione.
Fonte: Portale pubblico degli esiti di classificazione del Ministero della Salute del Vietnam / IMDA (N = 179,902 record, snapshot ottobre 2026)
Quadro normativo ai sensi del Decreto 98/2021/ND-CP e della Circolare 05/2022/TT-BYT
Il sistema regolatorio dei dispositivi medici del Vietnam è imperniato sul Decreto n. 98/2021/ND-CP (in vigore dal 1 gennaio 2022) 13, come modificato dal Decreto n. 07/2023/ND-CP (in vigore dal 3 marzo 2023) 14, dal Decreto n. 96/2023/ND-CP e dal Decreto n. 04/2025/ND-CP (in vigore dal 1 gennaio 2025, consolidato come 08/VBHN-BYT il 6 marzo 2026) 15. Le regole tecniche di classificazione sono promulgate ai sensi della Circolare n. 05/2022/TT-BYT 16, modificata dalla Circolare n. 24/2026/TT-BYT (emanata il 30 giugno 2026, in vigore dal 1 luglio 2026, consolidata come 12/2026/VBHN-TT-BYT il 10 luglio 2026) 17. La Circolare 24/2026/TT-BYT ha aggiornato la tabella di marcia delle ispezioni all'Articolo 8, lasciando del tutto invariate le regole di classificazione di cui all'Appendice I al 1 luglio 2026 16 17.
I meccanismi operativi di questo quadro stabiliscono percorsi distinti in base al livello di rischio 13 14 15 16:
Classificazione e responsabilità del soggetto registrante: ai sensi del Decreto 98/2021/ND-CP, Articolo 5(6), i dispositivi medici devono essere classificati in Classe A (basso rischio), Classe B (rischio basso-moderato), Classe C (rischio moderato-alto) o Classe D (alto rischio) dallo stesso stabilimento dichiarante o registrante. Ai sensi dell'Articolo 25(1), i soggetti idonei ad agire in qualità di Titolare dell'Autorizzazione all'Immissione in Commercio (CSDKLH) comprendono imprese, cooperative e imprese familiari vietnamite proprietarie del dispositivo; gli stabilimenti vietnamiti autorizzati dal proprietario; e l'ufficio di rappresentanza residente qualificato di un operatore commerciale estero proprietario o autorizzato dal proprietario. Applicare le disposizioni di titolarità/autorizzazione e di garanzia dell'Articolo 25 all'effettivo richiedente 13.
Dichiarazioni di Classe A e B (PCBA/PCBB): lo stabilimento dichiarante locale presenta il dossier applicabile all'autorità provinciale tramite la procedura pertinente. Le dichiarazioni di prodotto e le dichiarazioni di idoneità commerciale dello stabilimento sono procedure ed unità distinte. Pianificare il dossier effettivo, lo stabilimento responsabile e i requisiti di pubblicazione ai sensi del decreto vigente 13.
Registrazione di Classe C/D: valutare l'iter e il dossier effettivi. L'Articolo 29(2)(a) stabilisce la pertinente idoneità di riferimento tramite un CFS o un'autorizzazione all'immissione in commercio rilasciata dalle autorità indicate; l'Articolo 30 disciplina il dossier. Verificare il prodotto esatto, l'emittente del documento e le relative condizioni anziché dedurre l'idoneità da un marchio o da una generica autorizzazione estera 13.
Motivo di revoca e disposizione dei dispositivi: l'Articolo 6(1) distingue un'errata classificazione che abbassa il livello di rischio da un risultato di classificazione contraffatto. Il Ministero dispone la revoca e rimuove il risultato dal portale; i numeri di circolazione dipendenti sono riesaminati ai fini della revoca. L'Articolo 7 distingue poi tra domande pendenti, importazioni non sdoganate, unità sdoganate ma invendute e unità già vendute a strutture sanitarie. Le azioni applicabili comprendono l'interruzione della procedura di domanda o dello sdoganamento, il blocco della circolazione e il richiamo delle unità invendute. Per le unità già vendute, il titolare deve comunicare i quantitativi all'autorità emittente e informare le strutture per iscritto. L'Articolo 7(4)(b) consente la prosecuzione dell'uso presso le strutture specificamente per i dispositivi con classificazione del rischio errata che non comportino un potenziale danno per la salute dei pazienti, con l'obbligo per il titolare di completare il dossier di circolazione della struttura dopo aver ottenuto un nuovo numero di circolazione. Ai sensi di 7(4)(c), l'uso dei dispositivi erroneamente classificati potenzialmente dannosi deve cessare e il titolare deve porre rimedio alle conseguenze per l'operatività delle strutture. Un motivo di revoca sconosciuto o un risultato contraffatto non dà luogo ad alcuna eccezione automatica per la prosecuzione dell'uso 13.
Audit empirico di 179,902 esiti di classificazione pubblicati (2019–2026)
L'estratto pubblico degli esiti di classificazione conservato sul portale IMDA (vimda.moh.gov.vn, snapshot di ottobre 2026) comprende 179,902 record pubblicati. La normalizzazione delle stringhe di classificazione vietnamite produce la seguente distribuzione di base 2:
Classe B: 78,198 esiti (43.47%)
Classe A: 50,468 esiti (28.05%)
Classe C: 36,647 esiti (20.37%)
Classe D: 14,571 esiti (8.10%)
Voci non mappate o multicomponente: 18 esiti (0.01%)
Gli esiti di Classe A e Classe B rappresentano il 71.52% di tutte le classificazioni pubblicate (128,666 record) 2.
Nell'intero database, 161,400 esiti (89.72%) risultano In vigore (Còn hiệu lực), mentre 18,502 esiti (10.28%) risultano Revocati (Đã thu hồi) 2. I collegamenti PDF diretti alle decisioni amministrative sono allegati a 17,105 dei record revocati (92.45%) 2. Aspetto fondamentale, l'esame dei tassi di revoca tra i livelli di rischio rivela una distribuzione pressoché uniforme tra tutte e quattro le classi 2:
Classe B: 8,781 revoche su 78,198 esiti (11.23%)
Classe D: 1,613 revoche su 14,571 esiti (11.07%)
Classe A: 4,814 revoche su 50,468 esiti (9.54%)
Classe C: 3,282 revoche su 36,647 esiti (8.96%)
Non mappati / Multiclasse: 12 revoche su 18 esiti (66.67%)
Complessivamente, la Classe A e la Classe B rappresentano il 73.48% di tutte le revoche (13,595 su 18,502), una percentuale che rispecchia direttamente la loro quota del 71.52% sul totale dei depositi 2.
I record pubblicati tra il 2019 e il 2021 (71,573 esiti, pari al 39.78% del registro) sono stati classificati da organismi di certificazione terzi ai sensi del precedente quadro normativo del Decreto n. 36/2016/ND-CP 2. A partire dal 2022, le classificazioni sono state eseguite direttamente dai soggetti dichiaranti e registranti ai sensi del Decreto 98/2021/ND-CP 13. Le coorti più risalenti hanno avuto più tempo a disposizione affinché il loro stato cambiasse. Di seguito sono riportate le quote cumulative per anno di pubblicazione al momento dello snapshot, non le revoche verificatesi in quell'anno: gli esiti del 2019 mostrano 3,018 revoche su 25,761 (11.72%); gli esiti del 2020 mostrano 2,121 su 20,961 (10.12%); gli esiti del 2021 mostrano 2,558 su 24,851 (10.29%); e gli esiti del 2022 mostrano 3,060 su 22,394 (13.66%) 2. Al contrario, le coorti più recenti presentano tassi cumulativi di revoca inferiori: il 2023 al 10.96% (2,204 su 20,110), il 2024 al 10.91% (2,294 su 21,025), il 2025 all'8.52% (2,196 su 25,783) e il 2026 fino a ottobre al 5.53% (1,051 su 19,017) 2.
Il campo relativo allo stato non identifica né il motivo della revoca né il richiedente. Esso supporta pertanto una descrizione dello stato, senza classificare le organizzazioni menzionate come intermediari sanzionati o ad alto rischio. Anche i record del periodo 2019–2021 sono scaturiti nell'ambito del precedente regime di classificazione da parte di terzi, mentre il quadro attuale affida la classificazione al dichiarante o al registrante. Sia il regime sia il tempo di esposizione sono elementi rilevanti prima di confrontare organizzazioni o anni 2 13.
Le coorti basate su parole chiave sono segmenti esplorativi, non decisioni di classificazione verificate
L'analisi originale ha impiegato cinque pattern di parole chiave senza distinzione tra maiuscole e minuscole (case-insensitive) applicati ai nomi dei dispositivi. Essi restituiscono 375 corrispondenze per query relative alle ferite, 381 corrispondenze ortopediche, 164 corrispondenze cardiovascolari, 12,592 corrispondenze relative agli IVD e 1,766 corrispondenze per l'imaging. Le etichette sono abbreviazioni di espressioni di ricerca; le query possono sovrapporsi. Sommarle non produce una popolazione distinta di dispositivi 2.
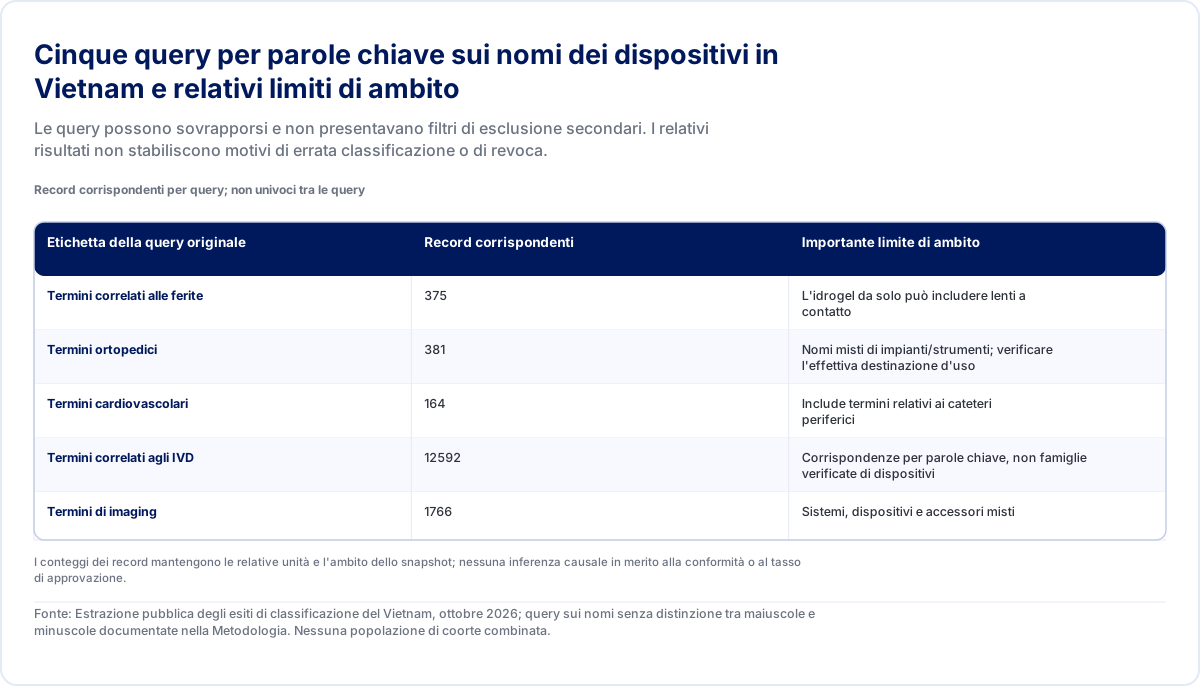
| Etichetta della query originale | Record corrispondenti | Importante limite di ambito |
|---|---|---|
| Termini correlati alle ferite | 375 | L'idrogel da solo può includere lenti a contatto |
| Termini ortopedici | 381 | Nomi misti di impianti/strumenti; verificare l'effettiva destinazione d'uso |
| Termini cardiovascolari | 164 | Include termini relativi ai cateteri periferici |
| Termini correlati agli IVD | 12592 | Corrispondenze per parole chiave, non famiglie verificate di dispositivi |
| Termini di imaging | 1766 | Sistemi, dispositivi e accessori misti |
I conteggi dei record mantengono le relative unità e l'ambito dello snapshot; nessuna inferenza causale in merito alla conformità o al tasso di approvazione.
Fonte: Estrazione pubblica degli esiti di classificazione del Vietnam, ottobre 2026; query sui nomi senza distinzione tra maiuscole e minuscole documentate nella Metodologia. Nessuna popolazione di coorte combinata.
L'espressione relativa alle ferite include la singola parola “hydrogel”, pertanto può intercettare lenti a contatto in silicone-idrogel. L'espressione cardiovascolare include termini relativi ai cateteri vascolari periferici. Nell'analisi conservata non è stata eseguita alcuna esclusione manuale secondaria. La rappresentazione visiva mantiene visibili le ampie definizioni delle query e i relativi limiti.
Nell'ambito dei risultati per la parola chiave relativa alle ferite, 143 record sono di Classe A, 111 di Classe B, 70 di Classe C e 51 di Classe D. Quarantadue hanno lo stato revocato. Queste cifre descrivono l'output dell'interrogazione. Il singolo record e la decisione di riferimento sono necessari per valutare la correttezza della classificazione, i motivi della revoca e la regola applicabile. Il fascicolo di classificazione attuale, la destinazione d'uso e qualsiasi decisione amministrativa correlata sono le successive evidenze da esaminare 2 16.
L'utile insegnamento operativo è un'attività di verifica: i termini di ricerca individuano possibili precedenti, quindi un revisore verifica il prodotto effettivo e la regola applicabile. La coorte è un ausilio alla navigazione. Una linea di demarcazione che compare in una percentuale di gruppo deve essere verificata rispetto alle singole destinazioni d'uso prima di orientare una strategia di registrazione.
Classificazione dei prodotti FDA statunitense vs. riclassificazione verso classi superiori ai sensi dell'Allegato VIII dell'EU MDR e scadenze obbligatorie di EUDAMED
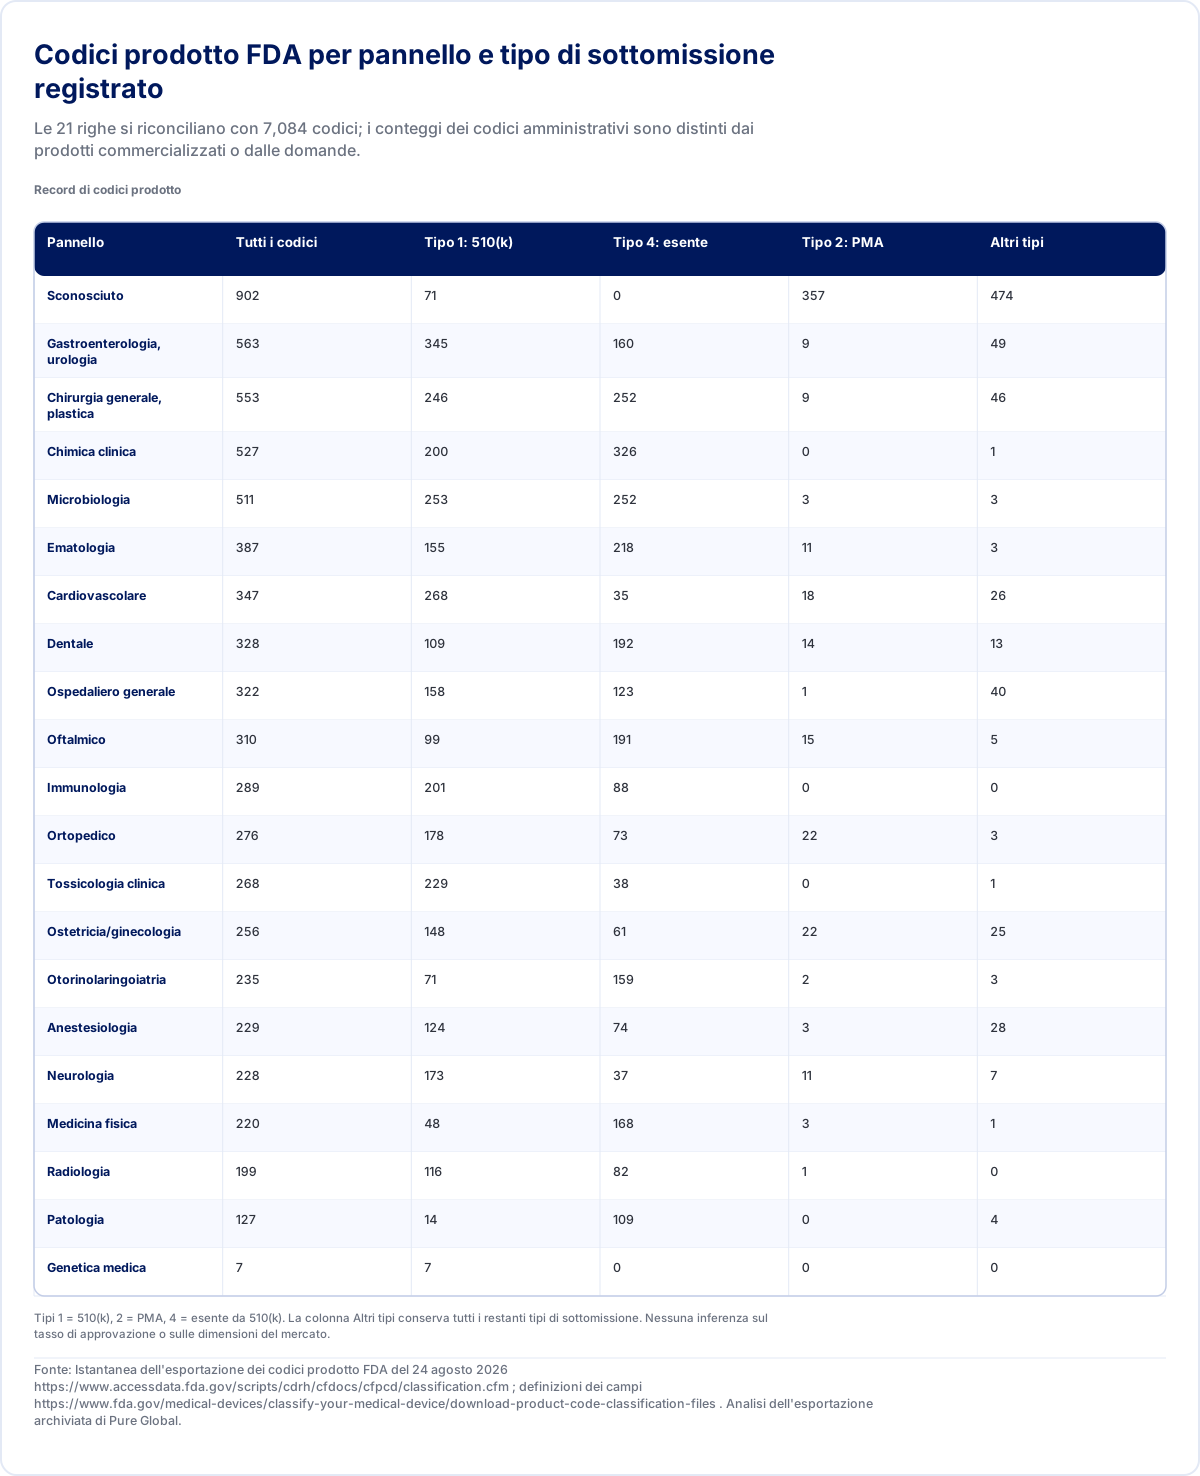
Il seguente confronto riguarda i dispositivi disciplinati dall'EU MDR. La classificazione e la valutazione delle prestazioni degli IVD richiedono una valutazione IVDR separata 18. Per la valutazione dei dispositivi negli Stati Uniti, verificare il codice prodotto e le relative condizioni di esenzione. Per la valutazione nell'UE, applicare le regole di classificazione dell'MDR a invasività, destinazione d'uso e meccanismo d'azione 19 20 4 5.
| Pannello | Tutti i codici | Tipo 1: 510(k) | Tipo 4: esente | Tipo 2: PMA | Altri tipi |
|---|---|---|---|---|---|
| Sconosciuto | 902 | 71 | 0 | 357 | 474 |
| Gastroenterologia, urologia | 563 | 345 | 160 | 9 | 49 |
| Chirurgia generale, plastica | 553 | 246 | 252 | 9 | 46 |
| Chimica clinica | 527 | 200 | 326 | 0 | 1 |
| Microbiologia | 511 | 253 | 252 | 3 | 3 |
| Ematologia | 387 | 155 | 218 | 11 | 3 |
| Cardiovascolare | 347 | 268 | 35 | 18 | 26 |
| Dentale | 328 | 109 | 192 | 14 | 13 |
| Ospedaliero generale | 322 | 158 | 123 | 1 | 40 |
| Oftalmico | 310 | 99 | 191 | 15 | 5 |
| Immunologia | 289 | 201 | 88 | 0 | 0 |
| Ortopedico | 276 | 178 | 73 | 22 | 3 |
| Tossicologia clinica | 268 | 229 | 38 | 0 | 1 |
| Ostetricia/ginecologia | 256 | 148 | 61 | 22 | 25 |
| Otorinolaringoiatria | 235 | 71 | 159 | 2 | 3 |
| Anestesiologia | 229 | 124 | 74 | 3 | 28 |
| Neurologia | 228 | 173 | 37 | 11 | 7 |
| Medicina fisica | 220 | 48 | 168 | 3 | 1 |
| Radiologia | 199 | 116 | 82 | 1 | 0 |
| Patologia | 127 | 14 | 109 | 0 | 4 |
| Genetica medica | 7 | 7 | 0 | 0 | 0 |
Tipi 1 = 510(k), 2 = PMA, 4 = esente da 510(k). La colonna Altri tipi conserva tutti i restanti tipi di sottomissione. Nessuna inferenza sul tasso di approvazione o sulle dimensioni del mercato.
Fonte: Istantanea dell'esportazione dei codici prodotto FDA del 24 agosto 2026 https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfpcd/classification.cfm ; definizioni dei campi https://www.fda.gov/medical-devices/classify-your-medical-device/download-product-code-classification-files . Analisi dell'esportazione archiviata di Pure Global.
Architettura di classificazione pre-market della FDA statunitense attraverso i 20 panel specialistici
Un audit dei 7,084 codici prodotto per dispositivi medici conservati nel database della FDA dimostra che 2,638 codici (il 37.24%) sono esenti dalla notifica pre-market ai sensi delle sezioni 510(l) e 510(m) del FD&C Act (Submission Type 4) 19 3. Ulteriori 306 codici (il 4.32%) presentano il Submission Type 7, che la FDA definisce come Enforcement Discretion; tale campo, da solo, non identifica ogni record come convenience kit 19 21.
L'incrocio tra classe normativa e tipo di sottomissione illustra tale distribuzione 19:
Codici prodotto di Classe I (2,401 codici, il 33.89% del catalogo): 2,154 codici (l'89.71% della Classe I) sono esenti da 510(k); 155 codici (il 6.46%) sono codici riservati di Classe I che richiedono una 510(k); 91 codici (il 3.79%) sono soggetti a Enforcement Discretion; e 1 reca Contact ODE, richiedendo un chiarimento con la FDA anziché indicare un percorso di revisione 19.
Codici prodotto di Classe II (3,632 codici, il 51.27% del catalogo): 2,992 codici (l'82.38% della Classe II) richiedono una 510(k); 484 codici (il 13.33%) sono esenti da 510(k); 155 codici (il 4.27%) sono soggetti a Enforcement Discretion; e 1 reca Contact ODE 19.
Classe III (531 codici, il 7.50%), Unclassified (86 codici, l'1.21%), Not Classified (383 codici, il 5.41%) e Humanitarian Device Exemptions (51 codici, lo 0.72%): tra i codici di Classe III, 500 (il 94.16%) richiedono una Premarket Approval (PMA, Submission Type 2) 19. Aspetto cruciale, 66 dei 86 codici non classificati (il 76.74%) richiedono una 510(k), compresi i principali codici commerciali per la cura delle ferite quali FRO (Dressing, Wound, Drug), KGN (Wound Dressing With Animal-Derived Material) e QSY (Hemostatic Wound Dressing) 19 20.
I tassi di esenzione dalla notifica pre-market variano ampiamente tra i 20 panel specialistici denominati del CDRH (che comprendono 6,182 codici, insieme a 902 codici prodotto non assegnati a un panel designato) 19. Le quote di esenzione raggiungono il 85.83% in Patologia (109 su 127 codici), il 76.36% in Medicina fisica (168 su 220), il 67.66% in Otorinolaringoiatria (159 su 235), il 61.86% in Chimica clinica (326 su 527), il 61.61% in Oftalmologia (191 su 310), il 58.54% in Odontoiatria (192 su 328), il 56.33% in Ematologia (218 su 387), il 49.32% in Microbiologia (252 su 511) e il 45.57% in Chirurgia generale e plastica (252 su 553) 19. Al contrario, i tassi di esenzione scendono al 28.42% in Gastroenterologia e urologia (160 su 563), al 26.45% in Ortopedia (73 su 276), al 23.83% in Ostetricia/Ginecologia (61 su 256), al 16.23% in Neurologia (37 su 228), al 14.18% in Tossicologia clinica (38 su 268) e al 10.09% in Cardiovascolare (35 su 347) 19.
Una tabella di corrispondenza condizionale per destinazione d'uso
Il documento MDCG 2021-24 Rev.1 avverte che la classificazione delle medicazioni non può essere determinata a priori unicamente a partire dal materiale o dalla tipologia. Quelli che seguono sono schemi illustrativi di applicazione delle regole, non classificazioni vincolanti attribuite a ogni dispositivo che condivide un codice prodotto statunitense. È necessario acquisire l'esatta destinazione d'uso, la composizione e l'azione prima di applicare la regola 5.
| Modello di destinazione d'uso proposto | Quesito per gli Stati Uniti | Quesito per l'UE | Evidenze necessarie prima di decidere |
|---|---|---|---|
| Medicazione utilizzata come barriera meccanica o per assorbire gli essudati | Verificare l'esatto codice prodotto e le condizioni di esenzione ai sensi della Parte 878. | Applicare il ramo pertinente della Regola 4 relativo alla destinazione d'uso; la fornitura sterile comporta uno specifico ambito di competenza dell'organismo notificato. | Destinazione d'uso, tipologia di ferita, prestazioni e stato sterile. |
| Medicazione destinata alla gestione del microambiente della ferita | Un'esenzione negli Stati Uniti, ove applicabile, presenta comunque i limiti indicati. | La Regola 4 può condurre alla Classe IIa; il ramo relativo alla lesione del derma che guarisce per seconda intenzione conduce alla Classe IIb. | Destinazione d'uso per le ferite indicata in etichetta e azione rivendicata. |
| Prodotto che incorpora una sostanza accessoria potenzialmente medicinale | Verificare la classificazione e la giurisdizione per il prodotto effettivo. | Determinare se la sostanza soddisfa le condizioni relative alle sostanze medicinali della Regola 14. | Composizione, azione principale/accessoria e caratterizzazione pertinente. |
| Dispositivo fabbricato utilizzando tessuti/derivati di origine animale non vitali | Esaminare la classificazione statunitense e i requisiti di evidenza per tale dispositivo. | Valutare la Regola 18, compresi l'ambito di applicazione dichiarato e le eccezioni. | Origine tissutale, condizioni di contatto e d'uso; qualsiasi altro atto applicabile. |
| Pompa di aspirazione attiva | Verificare la classificazione statunitense della pompa, indipendentemente dai codici delle medicazioni. | Prendere in considerazione la Regola 12 e se le condizioni potenzialmente pericolose modifichino la classe. | Applicazione prevista, energia e contesto di rischio. |
L'analisi della tabella deriva dall'Allegato VIII dell'MDR e dalle spiegazioni dell'MDCG. Essa lascia deliberatamente aperte le questioni relative a sostanze, assorbimento e sede anatomica laddove manchino le evidenze sul prodotto. Non si dovrebbe assegnare a un gel, a una spugna emostatica o a una pompa di aspirazione una classe UE definitiva basandosi unicamente sulla loro denominazione 20 4 5.
Il Vietnam richiede una propria valutazione ai sensi dell'Appendice I della Circolare 05/2022 e successive modifiche, anziché una mera sostituzione della lettera o del numero della classe UE. Il relativo esito determina quindi l'attuale percorso di dichiarazione/registrazione e i requisiti applicabili al richiedente locale. I team che preparano una sottomissione possono consultare il glossario normativo per il Vietnam di Pure Global come ausilio esplicativo insieme al testo legislativo primario 16 17.
Principali divergenze strutturali tra le autorizzazioni 510(k) statunitensi e la valutazione della conformità EU MDR
La trasposizione della documentazione normativa statunitense in una documentazione tecnica conforme all'EU MDR rivela tre ricorrenti insidie strutturali 20 4 5 22:
Regola 4 e precedenza tra le regole: la funzione prevista determina il ramo applicabile per le medicazioni delle ferite, fatto salvo il principio di applicazione della regola più severa. Il ramo relativo al microambiente ricade nella Classe IIa; la Classe IIb si applica qualora il dispositivo sia destinato principalmente a ferite con lesione del derma che possono guarire solo per seconda intenzione. Valutare la rivendicazione precisa e le altre regole applicabili prima di assegnare una classe. Lo stato di esenzione negli Stati Uniti richiede comunque una propria valutazione dei limiti 20 4 5.
Sostanze e origine tissutale: la Regola 14 dipende dall'incorporazione di una sostanza che, se utilizzata separatamente, costituirebbe un medicinale e la cui azione sia accessoria. La Regola 18 dipende dall'origine tissutale/cellulare o dai derivati di origine animale/umana, dalla non vitalità e dall'eccezione specificata relativa alla cute intatta per il ramo dei tessuti di origine animale. La semplice denominazione di un materiale, come collagene o ECM, lascia irrisolti tali elementi. Il Regolamento 722/2012, Articolo 1, disciplina i tessuti/derivati non vitali specificati provenienti da specie bovine, ovine, caprine, cervi, alci, visoni e gatti; le relative esclusioni comprendono l'assenza di contatto con il corpo umano o il contatto unicamente con cute intatta e specifici derivati del sego lavorato. Valutare tale distinto ambito di applicazione relativo alle TSE 4 5 23.
Equivalenza ed esenzioni dalle indagini cliniche: L'equivalenza tecnica, biologica e clinica è distinta dall'esenzione dall'indagine clinica obbligatoria. L'articolo 61(4)–(6) disciplina i dispositivi impiantabili e di classe III. Ai sensi dell'articolo 61(4), la modifica di un dispositivo già commercializzato del medesimo fabbricante richiede una dimostrata equivalenza ai sensi dell'allegato XIV avallata dall'organismo notificato, una valutazione clinica sufficiente del dispositivo commercializzato e un adeguato piano di PMCF comprendente studi post-commercializzazione. Ai sensi dell'articolo 61(5), il ricorso al dispositivo di un altro fabbricante richiede inoltre il contratto specificato che garantisca il pieno accesso continuativo alla documentazione tecnica, una valutazione clinica del comparatore conforme all'MDR e prove chiare fornite all'organismo notificato. I requisiti applicabili di cui all'articolo 61(4), tra cui l'avallo dell'equivalenza, dati clinici sufficienti e studi di PMCF, continuano ad applicarsi; un contratto da solo non costituisce alcuna esenzione. Il paragrafo 61(6) prevede casi indipendenti per i dispositivi idonei commercializzati ai sensi delle direttive e per le tecnologie elencate, subordinatamente alla presenza di dati clinici sufficienti e all'applicazione delle specifiche comuni pertinenti; non estendere a tali casi il requisito contrattuale dell'articolo 61(5). Per gli altri dispositivi, la necessità di condurre indagini cliniche dipende dagli obiettivi della valutazione clinica e dal fatto che le evidenze esistenti li soddisfino. Stabilire un accesso sufficiente ai sensi dell'allegato XIV per qualsiasi rivendicazione di equivalenza. Il documento MDCG 2023-7 illustra queste distinte valutazioni 4 22 24.
Date obbligatorie per EUDAMED e caricamento dei certificati
Ad aggiungersi alle modifiche di classificazione dell'allegato VIII, la transizione dell'Unione europea verso la registrazione obbligatoria in EUDAMED ha acquisito efficacia giuridica ai sensi del Regolamento (UE) 2024/1860 (adottato il 13 giugno 2024) 6 e della Decisione (UE) 2025/2371 della Commissione (pubblicata nella Gazzetta ufficiale dell'Unione europea il 27 novembre 2025) 7 8.
| Obbligo normativo EUDAMED / MDR UE | Base giuridica (Regolamento (UE) 2024/1860 e Decisione 2025/2371) | Data di efficacia | Termine di conformità | Ambito operativo e requisiti |
|---|---|---|---|---|
| 1. Uso obbligatorio dei primi quattro moduli di EUDAMED | MDR Art. 34(3) & Art. 123(3)(d); Decisione (UE) 2025/2371 | 28 maggio 2026 | Attivo ora (dal 28 maggio 2026) | La registrazione degli attori si applica agli operatori economici pertinenti; i fabbricanti/produttori di SPP registrano i dispositivi conformi al Regolamento/SPP idonei prima della prima immissione sul mercato con un UDI-DI a partire dal 28 maggio 2026. I dispositivi su misura, quelli oggetto di indagine clinica e quelli per studi delle prestazioni sono esclusi da UDI/DEV. Gli ON utilizzano NB/CRF; le autorità competenti gestiscono la sorveglianza del mercato. I moduli Vigilanza/CI seguono un'attuazione separata. 6 7 8 |
| 2. Finestra temporale di registrazione per dispositivi immessi in precedenza con immissioni continue sul mercato | MDR Art. 123(3)(e); Q&A della Commissione sul roll-out (eudamed-qa_en.pdf) | 28 maggio 2026 | 28 novembre 2026 (12 mesi dall'avviso nella GUUE) | Dispositivi idonei conformi al Regolamento/legacy o SPP immessi in precedenza con immissioni continuative: registrazione entro il 28 novembre 2026. L'eccezione di medesimo dispositivo per i legacy applica il criterio di identità/caratteristiche condivise del Q8; una modifica che richieda un nuovo UDI-DI fa decadere tale identità. Le immissioni interrotte mantengono la successiva attivazione del Q14 quando un'azione PMSV soggetta a notifica deve utilizzare il modulo di vigilanza, incluse le azioni specifiche per i legacy. 6 8 |
| 3. Arretrato di caricamento dei certificati da parte degli organismi notificati | MDR Art. 123(3)(ea); Q&A della Commissione sul roll-out (eudamed-qa_en.pdf) | 28 maggio 2026 | 28 maggio 2027 (18 mesi dall'avviso nella GUUE) | Gli ON registrano le informazioni pertinenti sui certificati MDR/IVDR antecedenti entro il 28 maggio 2027 solo per i dispositivi conformi al Regolamento registrati o soggetti a registrazione in UDI/DEV; ultima versione del certificato e ultima decisione applicabile. I nuovi certificati/aggiornamenti successivi all'uso obbligatorio seguono gli obblighi ordinari del modulo. 6 8 |
L'interpretazione dei 3,937 certificati registrati in EUDAMED al 25 luglio 2026 richiede la comprensione del fatto che questo modulo ha funzionato su base volontaria fino al 28 maggio 2026, e che gli organismi notificati hanno tempo fino al 28 maggio 2027 per completare il caricamento dei certificati preesistenti 6 7 25. A titolo di confronto, l'indagine di Team-NB del 2025 riporta che i suoi 41 organismi notificati membri avevano rilasciato 13,953 certificati MDR entro la fine del 2025 26. I 3,937 certificati in EUDAMED costituiscono un'istantanea del modulo pubblico con un caricamento retroattivo incompleto, anziché l'universo complessivo delle certificazioni europee attive 25 26.
Budget commerciale e tempistiche di revisione in quattro giurisdizioni
La pianificazione del budget per l'accesso al mercato regolatorio globale richiede la scomposizione dei costi in tre livelli distinti: (1) tariffe statutarie governative di valutazione e diritti d'uso, (2) rappresentanza legale annuale nel paese e (3) redazione una tantum del dossier tecnico e della valutazione clinica 10 27 28 Tariffario dei servizi commerciali e regolatori 2026–2027 Piattaforma regolatoria internazionale per dispositivi medici e IVD e rappresentanza nel paese.
Mantenere separate le voci di budget statutarie e commerciali
Per il FY2027 dell'FDA, in vigore dal 1 ottobre 2026 al 30 settembre 2027, la tariffa standard pubblicata per il 510(k) è di $28,653 e la tariffa per le piccole imprese è di $7,163. La tariffa annuale per la registrazione dello stabilimento è di $13,785. L'FDA può concedere un'esenzione dalla tariffa di registrazione, esclusa la registrazione iniziale, alle piccole imprese qualificate che dimostrino difficoltà economiche. I requisiti e le tempistiche sono disciplinati dall'effettivo programma SBD; l'esistenza di una tariffa ridotta non deve essere considerata come un'idoneità automatica 28 29.
Il tariffario della Circolare 59/2023 del Vietnam prevede VND 1,000,000 per la dichiarazione di Classe A, VND 3,000,000 per la Classe B e VND 6,000,000 per la nuova registrazione di Classe C/D. La riduzione temporanea del 50% ai sensi della Circolare 64/2025 si applica fino al 31 dicembre 2026, determinando rispettivamente importi di VND 500,000, VND 1,500,000 e VND 3,000,000. Un budget per il 2027 richiede la verifica del tariffario allora applicabile, anziché presumere che una riduzione temporanea prosegua 27 30.
L'attuale pagina dei prezzi di Pure Global prevede un contratto triennale, la risoluzione anticipata al 50% del valore contrattuale residuo e un'opzione annuale con una tariffa per il primo anno maggiorata del 50%. I suoi pacchetti per USA/UE escludono la compilazione del dossier; il Vietnam la include. Il seguente confronto di ambito combina le attuali condizioni pubbliche con la cartella di lavoro identificata del Master Price List fornita dall'azienda. Le cifre per la compilazione indicate nella cartella di lavoro richiedono la conferma di un esperto e un preventivo specifico per il dispositivo Tariffario dei servizi commerciali e regolatori 2026–2027 (Pure Global. Master Price List, cartella di lavoro commerciale fornita dall'azienda, versione USA/UE 1.1, 12 gennaio 2026; Vietnam 15 aprile 2026. L'ambito/le cifre della preparazione commerciale richiedono la conferma di un preventivo di esperti. I diritti governativi attuali utilizzano le fonti ufficiali 2026–2027 citate separatamente.).
| Mercato / ambito ipotizzato | Oneri governativi o di terzi | Rappresentanza ricorrente | Preparazione una tantum |
|---|---|---|---|
| USA, un dispositivo 510(k) | Tariffa standard 510(k) per il FY2027 $28,653; registrazione annuale dello stabilimento $13,785 ove applicabile | A partire da $1,000/anno | Cartella di lavoro USA: compilazione/sottomissione 510(k) $15,000–$20,000 per sottomissione; richiesto preventivo di un esperto |
| UE, un gruppo di dispositivi MDR | Tariffe NB/test quotate a parte; nessuna tariffa governativa per la registrazione generale in EUDAMED in questo pacchetto | A partire da $2,000/anno; cinque gruppi $4,000 | Cartella di lavoro UE: compilazione documentazione tecnica IIa $12,000 per dispositivo/famiglia; esclude stesura, colmatura dei gap, interazione con l'NB; richiesto preventivo di un esperto |
| Vietnam, una registrazione | Oneri ridotti 2026 per A/B/C–D VND 500,000/1,500,000/3,000,000 | A partire da $2,000/anno | Preparazione del dossier inclusa nel pacchetto valutato; eventuali ambiti aggiuntivi richiedono preventivo |
| Giappone | Oneri dell'autorità/RCB specifici per il percorso: richiesto preventivo/tariffario attuale | Ambito personalizzato e preventivo richiesti | Preparazione/traduzione/consulenze: richiesto preventivo |
Subtotale ipotetico per gli USA: si ipotizzi un 510(k) a tariffa standard, uno stabilimento soggetto alla tariffa annuale per il FY2027, la rappresentanza per gli USA per il primo anno alla tariffa iniziale del contratto triennale e l'intervallo di compilazione indicato nella cartella di lavoro. Queste voci indicate ammontano a un totale di $58,438–$63,438 ($28,653+$13,785+$1,000+$15,000–$20,000). Ciò esclude test, studi, traduzioni supplementari, attività di Q-Sub/post-sottomissione e altri ambiti privi di prezzo. Si tratta di un budget parziale per il primo anno, non di un costo di accesso al mercato omnicomprensivo. Un contratto di servizio annuale modifica la voce della rappresentanza portandola a $1,500 in base alla maggiorazione pubblicata del 50%; verificare il contratto effettivo e il preventivo Tariffario dei servizi commerciali e regolatori 2026–2027 28 (Pure Global. Master Price List, cartella di lavoro commerciale fornita dall'azienda, versione USA/UE 1.1, 12 gennaio 2026; Vietnam 15 aprile 2026. L'ambito/le cifre della preparazione commerciale richiedono la conferma di un preventivo di esperti. I diritti governativi attuali utilizzano le fonti ufficiali 2026–2027 citate separatamente.).
La cartella di lavoro Market Timelines 2026 fornita dall'azienda è una fonte di pianificazione commerciale, non una norma di legge né un registro statistico di progetti completati. Il relativo foglio per il Vietnam fornisce stime di pianificazione di 1–2 settimane per le due righe relative alla notifica e di 4–5 mesi nella colonna «Realistico» per le righe relative alla registrazione; indica separatamente 12–18+ mesi in assenza di un'approvazione in un paese di riferimento. Si utilizzino l'ammissibilità legale applicabile e il dossier effettivo per valutare il percorso di riferimento; tali stime non garantiscono alcun risultato (Pure Global. Market Timelines 2026 — Pure Markets, cartella di lavoro di pianificazione fornita dall'azienda, fogli Vietnam/Giappone/UE/USA. Stime di pianificazione commerciale, non scadenze di legge.).
Per il Giappone, la categoria di revisione e i relativi periodi indicativi delle linee guida PMDA devono essere inclusi nel piano, monitorando separatamente i tempi di risposta del richiedente, le consultazioni e la preparazione delle evidenze. Per l'UE, anche la valutazione dell'organismo notificato è distinta dalla redazione del fascicolo tecnico del fabbricante. L'indagine di Team-NB riporta fasce temporali ed esperienze con sottomissioni incomplete, non una data di completamento garantita per il prodotto specifico 10 26 31.
Articolare il budget in base alle dipendenze delle evidenze
Le voci non quantificate del subtotale dovrebbero guidare la successiva revisione delle evidenze. Per un dispositivo privo di evidenze cliniche adeguate, un'interessante quotazione per la rappresentanza lascia irrisolta una questione relativa agli studi o alla valutazione. Per un dispositivo dotato di un dossier di origine completo, le regole del mercato di destinazione e l'ambito specifico possono comunque richiedere un adeguamento. Assegnare il deliverable, il responsabile e i criteri di accettazione prima di aggiungerlo al budget. Questo è l'approccio di pianificazione editoriale di Pure Global.
Mantenere separati i tempi di revisione per l'approvazione, la preparazione e le risposte del richiedente, le prove e l'onboarding commerciale. Gli obiettivi per categoria di revisione del Giappone e gli intervalli di pianificazione aziendali descrivono periodi differenti. Il preventivo di un organismo notificato dell'UE dovrebbe identificare quali cicli di valutazione e revisione copre. Un piano di reliance per il Vietnam richiede sia la decisione sull'ammissibilità legale sia il dossier effettivo. Registrare ciò che può iniziare subito e quali attività dipendano da una decisione sulla classificazione, sulle evidenze o dell'autorità 10 13 26 (Pure Global. Market Timelines 2026 — Pure Markets, cartella di lavoro di pianificazione fornita dall'azienda, fogli Vietnam/Giappone/UE/USA. Stime di pianificazione commerciale, non scadenze di legge.).
Proposta di un registro decisionale in quattro fasi
Il seguente flusso di lavoro costituisce una raccomandazione editoriale di Pure Global. La classificazione dei dispositivi UE e il confronto delle evidenze cliniche riguardano i dispositivi MDR; un IVD richiede una classificazione IVDR e una valutazione delle prestazioni distinte 18.
- Definire il prodotto e le rivendicazioni. Registrare destinazione d'uso, utilizzatore, popolazione, contatto anatomico, composizione, durata e meccanismo d'azione. Conservare la versione dell'etichetta/IFU esaminata. La conclusione sulla classe richiede questi elementi, non semplicemente il nome di un materiale o un codice prodotto estero 4 5.
- Identificare il quadro normativo di destinazione e l'iter. Registrare la regola e le relative condizioni, il richiedente responsabile e la categoria di evidenza. Per il Giappone, mantenere distinti la categoria di riesame e il tipo di approvazione; per il Vietnam, individuare il regime normativo attualmente applicabile e l'iter di dichiarazione/registrazione 9 10 13 16.
- Verificare il divario di evidenze. Individuare il precedente pertinente, quindi confrontare le sue rivendicazioni, la tecnologia e le informazioni di supporto con il dispositivo proposto. Considerare lo stato nel registro come un rimando al record, non come un sostituto della valutazione tecnica o clinica. Mantenere chiara la fonte dell'argomentazione di equivalenza 5 22.
- Registrare il cronoprogramma e la base di budget. Distinguere le date di efficacia giuridica, i termini per l'arretrato delle registrazioni, le linee guida di revisione e le stime commerciali. Per i pertinenti dispositivi precedentemente immessi sul mercato nell'UE, la scadenza di registrazione del 28 novembre 2026 costituisce un'attuale dipendenza operativa. Le tariffe governative e gli oneri per la rappresentanza/il fascicolo richiedono ciascuno un proprio ambito e periodo 6 7 8 Tariffario dei servizi commerciali e regolatori 2026–2027.
Il registro risultante dovrebbe rendere facilmente individuabile qualsiasi questione irrisolta: quale elemento di fatto potrebbe modificare la classificazione o l'iter, quali evidenze siano necessarie e a chi competa la decisione successiva. I team possono contattare Pure Global per discutere tale revisione e richiedere un preventivo specifico per l'ambito di attività. I servizi aziendali supportano la valutazione; l'autorità regolatoria o la procedura di valutazione della conformità applicabile mantiene il proprio ruolo decisionale Piattaforma regolatoria internazionale per dispositivi medici e IVD e rappresentanza locale.
Metodologia e limiti
I conteggi PMDA per i casi senza dati clinici e generici provengono dalle cartelle di lavoro conservate per gli esercizi FY2017–FY2025. Gli elenchi con dati clinici sono stati estratti il 6 novembre 2026: i conteggi dei tipi di approvazione ricavati dai PDF per gli esercizi FY2017–FY2020 concordano tra i token di testo isolati e l'estrazione indipendente dalle celle delle tabelle su ciascuna pagina; le cartelle di lavoro per gli esercizi FY2021–FY2025 sono state conteggiate a partire dalla colonna del tipo di approvazione. Gli elenchi pubblicati possono comprendere contemporaneamente più denominazioni commerciali. Si tratta di voci approvate ed elencate, distinte dalle domande presentate, dalle tecnologie uniche e dalle probabilità di successo 1.
I conteggi relativi al Vietnam si riferiscono all'estratto dei risultati pubblici conservato. Lo stato attuale è associato a coorti per anno di pubblicazione, con tempi di osservazione differenti e un passaggio dalla classificazione effettuata da terzi alla classificazione a cura del dichiarante/registrante nel 2022. Lo stato non riporta alcun motivo di revoca né il richiedente. I risultati di classificazione conservati costituiscono qui l'unità di riferimento 2 13.
Le cinque espressioni di coorte originali sono ricerche per nome senza distinzione tra maiuscole e minuscole (case-insensitive), prive di filtri di esclusione post-query. I relativi termini sono riportati di seguito. Un record può corrispondere a più di un'espressione. Le distribuzioni delle classi descrivono pertanto tali risultati di query, senza stabilire se una qualsiasi voce sia stata legalmente classificata in modo corretto o errato.
wound_dressings_topical: băng vết thương|gạc vết thương|wound dressing|hydrocolloid|hydrogel|alginate|foam dressing|băng gạc|collagen dressing|silver dressing
orthopedic_implants_fixation: vít xương|nẹp xương|khớp nhân tạo|bone screw|bone plate|hip prosthesis|knee prosthesis|spinal cage|intramedullary nail
cardiovascular_stents_catheters: stent mạch vành|stent động mạch|coronary stent|guiding catheter|balloon catheter|ống thông tim|ống thông mạch
ivd_reagents_analyzers: bộ xét nghiệm ivd|chất chuẩn|chất kiểm chứng|máy phân tích huyết học|máy xét nghiệm miễn dịch|ivd|immunoassay|calibrator
diagnostic_ultrasound_imaging: máy siêu âm|đầu dò siêu âm|ultrasound system|máy chụp cắt lớp|ct scanner|mri system|máy x-quang
I dati FDA si riferiscono ai codici prodotto e ai relativi campi amministrativi, non agli SKU commercializzati, ai volumi di domande o agli esiti clinici. Venti panel denominati coprono 6,182 codici; 902 non presentano alcun panel assegnato nell'esportazione conservata. La visualizzazione mostra tutti i 20 panel denominati e i 902 codici non assegnati, con i tipi di sottomissione residuali resi espliciti 19.
I caricamenti dei certificati su EUDAMED risultano incompleti durante la transizione; l'analisi complessiva dei rilasci e delle scadenze richiede set di dati corrispondenti completi. I parametri di Team-NB relativi ai certificati emessi e alle risposte ai sondaggi hanno popolazioni proprie. La tabella di concordanza condizionale delle regole è un'interpretazione editoriale degli schemi di destinazione d'uso dichiarati; un prodotto reale richiede una propria valutazione specifica 4 5 25 26.
Conclusione
L'unità pratica della pianificazione cross-market è costituita dalla destinazione d'uso e dalle evidenze del prodotto, valutate nell'ambito del quadro normativo di destinazione. Utilizzare le approvazioni pubblicate e gli esiti dei registri per individuare precedenti e quesiti. Mantenere la distinzione tra una voce a registro, un iter amministrativo e le evidenze a supporto di una nuova rivendicazione.
Un pacchetto decisionale efficace identifica quindi la regola applicabile, le evidenze residue, il ruolo locale, i termini di scadenza e il budget definito. Le categorie di dati clinici del Giappone, la cronologia di pubblicazione/stato del Vietnam e il confronto tra le regole US/EU forniscono ciascuno una parte diversa. Mantenere visibili tali demarcazioni offre al team una base verificabile per la successiva decisione di sottomissione.
Riferimenti
- Japan Pharmaceuticals and Medical Devices Agency (PMDA). Elenchi dei dispositivi medici approvati (FY2017–FY2025): dispositivi medici migliorati con e senza dati clinici, dispositivi medici generici e dispositivi medici monouso ricondizionati, elenchi ufficiali di approvazione della PMDA; cartelle di lavoro non cliniche conservate ed elenchi dei dati clinici estratti il 6 novembre 2026. — Elenchi dei dispositivi medici approvati (FY2017–FY2025): dispositivi medici migliorati con e senza dati clinici, dispositivi medici generici e dispositivi medici monouso ricondizionati pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Ministero della Salute del Vietnam (MoH) — Infrastructure and Medical Device Administration (IMDA). Portale pubblico degli esiti di classificazione dei dispositivi medici (Công khai phân loại trang thiết bị y tế, N = 179,902 record di classificazione pubblicati), registro ufficiale degli esiti (snapshot verificato a ottobre 2026). — Portale pubblico degli esiti di classificazione dei dispositivi medici (Công khai phân loại trang thiết bị y tế, N = 179,902 record di classificazione pubblicati) vimda.moh.gov.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- U.S. Food and Drug Administration (FDA). Esenzioni dei dispositivi medici da 510(k) e requisiti GMP (sezioni 510(l) e 510(m) dell'FD&C Act), norme di esenzione dalla notifica pre-commercializzazione per la Classe I e la Classe II. — Esenzioni dei dispositivi medici da 510(k) e requisiti GMP (sezioni 510(l) e 510(m) dell'FD&C Act) fda.gov ↩ ↩
- Parlamento europeo e Consiglio dell'Unione europea. Regolamento (UE) 2017/745 del 5 aprile 2017 relativo ai dispositivi medici (MDR UE), versione consolidata fino a luglio 9, 2024: articoli 22, 51, 61 e allegato VIII (regole 1–22), Gazzetta ufficiale dell'Unione europea. — Regolamento (UE) 2017/745 del 5 aprile 2017 relativo ai dispositivi medici (MDR UE), versione consolidata fino a luglio 9, 2024: articoli 22, 51, 61 e allegato VIII (regole 1–22) eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Medical Device Coordination Group (MDCG). MDCG 2021-24 Rev.1: Guida alla classificazione dei dispositivi medici ai sensi del regolamento (UE) 2017/745 (aprile 2026), Commissione europea DG SANTE. — MDCG 2021-24 Rev.1: Guida alla classificazione dei dispositivi medici ai sensi del regolamento (UE) 2017/745 (aprile 2026) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Parlamento europeo e Consiglio dell'Unione europea. Regolamento (UE) 2024/1860 del 13 giugno 2024 che modifica i regolamenti (UE) 2017/745 e (UE) 2017/746 per quanto riguarda l'introduzione graduale di EUDAMED, il preavviso di cui all'articolo 10a e le disposizioni transitorie, Gazzetta ufficiale dell'Unione europea. — Regolamento (UE) 2024/1860 del 13 giugno 2024 che modifica i regolamenti (UE) 2017/745 e (UE) 2017/746 per quanto riguarda l'introduzione graduale di EUDAMED, il preavviso di cui all'articolo 10a e le disposizioni transitorie eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Commissione europea. Cronologia della transizione: registrazione di dispositivi e certificati ai sensi del regolamento (UE) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf), Direzione generale della salute e della sicurezza alimentare. — Cronologia della transizione: registrazione di dispositivi e certificati ai sensi del regolamento (UE) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩
- Commissione europea. Introduzione graduale di EUDAMED: domande e risposte (eudamed-qa_en.pdf, rev. novembre 2025), Commissione europea DG SANTE. — Introduzione graduale di EUDAMED: domande e risposte (eudamed-qa_en.pdf, rev. novembre 2025) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩
- Ministero della Salute, del Lavoro e delle Politiche Sociali del Giappone (MHLW) e PMDA. Notifica PSEHB/MDED e PSEHB/PSD n. 1117-1 (17 novembre 2017): documenti sui risultati degli studi clinici, portale informativo regolatorio in lingua inglese della PMDA. — Notifica PSEHB/MDED e PSEHB/PSD n. 1117-1 (17 novembre 2017): documenti sui risultati degli studi clinici pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Japan Pharmaceuticals and Medical Devices Agency (PMDA). Informazioni sulla valutazione dei dispositivi medici, categorie di approvazione Shonin e tempistiche di valutazione indicate nelle linee guida (承認について 大臣承認), categorie statutarie di valutazione e tempistiche orientative per i richiedenti. — Informazioni sulla valutazione dei dispositivi medici, categorie di approvazione Shonin e tempistiche di valutazione indicate nelle linee guida (承認について 大臣承認) pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Governo del Giappone (e-Gov). Legge volta a garantire la qualità, l'efficacia e la sicurezza dei prodotti, inclusi i prodotti farmaceutici e i dispositivi medici (PMD Act, legge n. 145 del 1960, articoli 23-2-5, 23-2-17 e 23-2-23), testo legislativo ufficiale giapponese. — Legge volta a garantire la qualità, l'efficacia e la sicurezza dei prodotti, inclusi i prodotti farmaceutici e i dispositivi medici (PMD Act, legge n. 145 del 1960, articoli 23-2-5, 23-2-17 e 23-2-23) laws.e-gov.go.jp ↩ ↩ ↩ ↩
- PMDA. Notifica 1117-1, 17 novembre 2017: approcci specificati per i dati delle sperimentazioni cliniche. — Notifica 1117-1, 17 novembre 2017: approcci specificati per i dati delle sperimentazioni cliniche pmda.go.jp ↩
- Governo del Vietnam. Decreto n. 98/2021/ND-CP sulla gestione dei dispositivi medici (emanato l'8 novembre 2021; in vigore dal 1 gennaio 2022), quadro giuridico nazionale per le notifiche di Classe A/B, le autorizzazioni all'immissione in commercio di Classe C/D e le responsabilità dei soggetti registrati. — Decreto n. 98/2021/ND-CP sulla gestione dei dispositivi medici (emanato l'8 novembre 2021; in vigore dal 1 gennaio 2022) vanban.chinhphu.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Governo del Vietnam. Decreto n. 07/2023/ND-CP che modifica e integra una serie di articoli del decreto n. 98/2021/ND-CP sulla gestione dei dispositivi medici (emanato ed entrato in vigore il 3 marzo 2023), disposizioni in materia di audit di classificazione post-commercializzazione e norme di reliance sui paesi di riferimento. — Decreto n. 07/2023/ND-CP che modifica e integra una serie di articoli del decreto n. 98/2021/ND-CP sulla gestione dei dispositivi medici (emanato ed entrato in vigore il 3 marzo 2023) vanban.chinhphu.vn ↩ ↩ ↩
- Governo del Vietnam. Decreto n. 04/2025/ND-CP che modifica e integra il decreto n. 98/2021/ND-CP (consolidato come 08/VBHN-BYT, 6 marzo 2026), disposizioni giuridiche consolidate sulla gestione dei dispositivi medici. — Decreto n. 04/2025/ND-CP che modifica e integra il decreto n. 98/2021/ND-CP (consolidato come 08/VBHN-BYT, 6 marzo 2026) datafiles.chinhphu.vn ↩ ↩ ↩
- Ministero della Salute del Vietnam (MoH). Circolare n. 05/2022/TT-BYT recante disposizioni di attuazione del decreto n. 98/2021/ND-CP (1 agosto 2022, consolidata come 12/2026/VBHN-TT-BYT, 10 luglio 2026), Allegato I Regole di classificazione dei dispositivi medici (16 regole non IVD e 7 regole IVD). — Circolare n. 05/2022/TT-BYT recante disposizioni di attuazione del decreto n. 98/2021/ND-CP (1 agosto 2022, consolidata come 12/2026/VBHN-TT-BYT, 10 luglio 2026) vbpl.vn ↩ ↩ ↩ ↩ ↩ ↩
- Ministero della Salute del Vietnam (MoH). Circolare n. 24/2026/TT-BYT che modifica e integra l'articolo 8 della circolare n. 05/2022/TT-BYT (emanata il 30 giugno 2026; in vigore dal 1 luglio 2026), aggiornamento ministeriale relativo alle tabelle di marcia per le ispezioni dei dispositivi medici. — Circolare n. 24/2026/TT-BYT che modifica e integra l'articolo 8 della circolare n. 05/2022/TT-BYT (emanata il 30 giugno 2026; in vigore dal 1 luglio 2026) vanban.chinhphu.vn ↩ ↩ ↩
- MDCG. 2020-16 Rev.5: guida alla classificazione degli IVD. — 2020-16 Rev.5: guida alla classificazione degli IVD health.ec.europa.eu ↩ ↩
- U.S. Food and Drug Administration (FDA). Database di classificazione dei prodotti (7,084 codici prodotto tra 20 panel denominati e record non assegnati), esportazione della classificazione dei prodotti di CDRH/CBER (snapshot verificato ad agosto 24, 2026). — Database di classificazione dei prodotti (7,084 codici prodotto tra 20 panel denominati e record non assegnati) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- U.S. Food and Drug Administration (FDA) e Office of the Federal Register (eCFR). 21 CFR Parte 878 — Dispositivi per chirurgia generale e plastica (sezioni 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 e 878.4780), classificazione prevista dalla legge e limitazioni delle esenzioni da 510(k). — 21 CFR Parte 878 — Dispositivi per chirurgia generale e plastica (sezioni 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 e 878.4780) ecfr.gov ↩ ↩ ↩ ↩ ↩
- FDA. Esportazione della classificazione dei codici prodotto e definizioni di Submission Type ID. — Esportazione della classificazione dei codici prodotto e definizioni di Submission Type ID fda.gov ↩
- Medical Device Coordination Group (MDCG). MDCG2020-6: Evidenze cliniche necessarie per i dispositivi medici precedentemente marcati CE, Commissione europea DG SANTE. — MDCG2020-6: Evidenze cliniche necessarie per i dispositivi medici precedentemente marcati CE health.ec.europa.eu ↩ ↩ ↩
- UE. Regolamento 722/2012, articolo 1: ambito relativo all'origine animale/TSE. — Regolamento 722/2012, articolo 1: ambito relativo all'origine animale/TSE eur-lex.europa.eu ↩
- MDCG. 2023-7: esenzioni dalle indagini cliniche ai sensi dell'articolo 61 dell'MDR. — 2023-7: esenzioni dalle indagini cliniche ai sensi dell'articolo 61 dell'MDR health.ec.europa.eu ↩
- Commissione europea. Portale di ricerca pubblica EUDAMED — Modulo Certificati (N = 3,937 certificati registrati su 49 SRN di organismi notificati), snapshot verificato al 25 luglio 2026. — Portale di ricerca pubblica EUDAMED — Modulo Certificati (N = 3,937 certificati registrati su 49 SRN di organismi notificati) ec.europa.eu ↩ ↩ ↩
- Associazione europea degli organismi notificati per i dispositivi medici (Team-NB). Indagine Team-NB sui dispositivi medici 2025 (pubblicata a maggio 2026), indagine condotta su 41 organismi notificati membri che copre 13,953 certificati MDR rilasciati e fasce di completezza della documentazione tecnica. — Indagine Team-NB sui dispositivi medici 2025 (pubblicata a maggio 2026) team-nb.org ↩ ↩ ↩ ↩ ↩
- Ministero delle Finanze del Vietnam (MoF). Circolare n. 59/2023/TT-BTC (Tariffe di valutazione dei dispositivi medici), tariffe di legge per le notifiche di Classe A/B e le autorizzazioni all'immissione in commercio di Classe C/D. — Circolare n. 59/2023/TT-BTC (Tariffe di valutazione dei dispositivi medici) vanban.chinhphu.vn ↩ ↩
- U.S. Food and Drug Administration (FDA). Tariffe dei diritti d'uso del Medical Device User Fee Amendments (MDUFA V) FY2027, tariffario di legge dei diritti d'uso in vigore dal 1 ottobre 2026 al 30 settembre 2027 ($13,785 registrazione dello stabilimento; $28,653 510(k) standard; $7,163 510(k) per piccole imprese). — Tariffe dei diritti d'uso del Medical Device User Fee Amendments (MDUFA V) FY2027 fda.gov ↩ ↩ ↩
- U.S. FDA. Diritti d'uso per dispositivi medici ridotti o esentati: Small Business Determination Program, FY2027. — Diritti d'uso per dispositivi medici ridotti o esentati: Small Business Determination Program fda.gov ↩
- Ministero delle Finanze del Vietnam. Circolare64/2025/TT-BTC: riduzioni temporanee delle tariffe, 30 giugno 2025. — Circolare64/2025/TT-BTC: riduzioni temporanee delle tariffe vanban.chinhphu.vn ↩
- Associazione europea degli organismi notificati per i dispositivi medici (Team-NB). Guida alle migliori pratiche per la presentazione della documentazione tecnica ai sensi degli allegati II e III del Regolamento (UE) 2017/745 sui dispositivi medici, Versione 4 (adottata il 21 aprile 2026), documento di posizione che stabilisce i criteri di pre-valutazione degli organismi notificati. — Guida alle migliori pratiche per la presentazione della documentazione tecnica ai sensi degli allegati II e III del Regolamento (UE) 2017/745 sui dispositivi medici, Versione 4 (adottata il 21 aprile 2026) team-nb.org ↩
 Mercato · 15 ott 2026FDA - Registrazione di dispositivi medici negli USAMercato · 15 ott 2026Classificazione e regolamentazione dei dispositivi medici UE (MDR/IVDR)Mercato · 15 ott 2026PMDA Registrazione e approvazione di dispositivi medici in GiapponeCaso di studio · 11 ago 2026Filler dermici Classe III ai sensi del MDR UECaso di studio · 11 ago 2026Raggruppamento UDI-DI base per mezzi di contrastoAggiornamento regolatore · 6 nov 2026Evidenze cliniche per IVD orfaniAggiornamento regolatore · 1 nov 2026Transizione per l'upload di SSCP/SSP in EUDAMEDAggiornamento regolatore · 17 ott 2026Esenzioni FDA 510(k) per la tossicologiaAggiornamento regolatore · 11 ott 2026Prima selezione JCA UE di dispositivi mediciVideo · 16 ott 2026FDA: qualifica di piccola impresa
Change control dispositivi: piano di rilascio in 5 mercati per il 2026
Classifica le modifiche ai dispositivi in 5 mercati, rileva le condizioni di rilascio locali e separa i costi annuali di rappresentanza dagli oneri governativi.
Scelta percorso FDA 510(k): evidenze, tempi di esame e costi nel 2026
Una guida basata sui dati alle decisioni sui 510(k) tradizionali, speciali, abbreviati e di terze parti, con limiti chiari su ciò che i tempi storici di clearance possono prevedere.
Documentazione MDR Team-NB: verifica di completezza (2026)
Interpreta correttamente l'indagine di Team-NB sulla completezza dei fascicoli condotta presso gli organismi notificati e trasforma la guida alla documentazione tecnica MDR in una verifica delle evidenze e della documentazione da presentare, con un ambito definito.
Parliamo,
Ovunque tu sia.
Se siete alla ricerca di maggiori informazioni o pronti a collaborare con noi, siamo qui per guidarvi attraverso ogni fase del processo normativo.
Contattaci