Clasificación de dispositivos y evidencia clínica: 4 mercados en 2026
Evalúe la clasificación de dispositivos y las vías de datos clínicos en Japón, Vietnam, EE. UU. y la UE, con evidencia fechada de registro y costos.
TL;DR
Una clase de riesgo nacional o una aprobación existente es un insumo para la evaluación del siguiente mercado, en lugar de una autorización transferible. Las preguntas determinantes son la finalidad prevista, la regla aplicable, la brecha de evidencia, el solicitante local y la vía administrativa.
Las listas publicadas de dispositivos mejorados de Japón para los FY2017–FY2025 contienen 2,051 registros sin resultados de estudios clínicos adjuntos y 442 con datos clínicos. Estos son registros de listas de aprobaciones, incluidas nuevas aprobaciones y cambios parciales, no una probabilidad de que un dispositivo propuesto pueda evitar un ensayo clínico 1.
El extracto conservado de clasificación de Vietnam contiene 179,902 resultados, con un 10.28% catalogado como revocado. Su campo de estado no registra motivo ni solicitante, por lo que una alegación específica de subclasificación requiere la decisión real y el expediente de respaldo. Del mismo modo, las exenciones por código de producto de EE. UU. exigen verificar sus condiciones; la clasificación según el MDR de la UE depende de la finalidad prevista y de las reglas aplicables del Anexo VIII 2 3 4 5.
Para las operaciones actuales en la UE, distinga el uso obligatorio de módulos de los plazos para el rezago: 28 de mayo de 2026; 28 de noviembre de 2026 para los dispositivos pertinentes introducidos previamente en el mercado; y 28 de mayo de 2027 para los certificados preexistentes. Mantenga las tarifas gubernamentales, los costos de representación y los costos de preparación de evidencia en líneas presupuestarias separadas 6 7 8.
Vías precomercialización no clínicas de la PMDA en Japón: cuándo un dispositivo mejorado califica para la aprobación sin datos clínicos
La categoría de revisión, la clase de riesgo y el tipo de aprobación de Japón responden a preguntas distintas. Una autorización extranjera puede ayudar a identificar la evidencia pertinente, mientras que la finalidad prevista propuesta y las diferencias tecnológicas determinan qué preguntas debe resolver la evaluación japonesa. La PMDA publica aprobaciones de dispositivos mejorados tanto con resultados de estudios clínicos adjuntos como sin ellos; la comparación a continuación mantiene visibles ambas categorías 1 9 10.
Arquitectura legal y alcance de los criterios de datos clínicos
La Ley PMD de Japón distingue tres categorías de control legal en cuatro clases de riesgo: los Dispositivos Médicos Generales corresponden a la Clase I; los Dispositivos Médicos Controlados, a la Clase II; y los Dispositivos Médicos Especialmente Controlados abarcan las Clases III y IV. La Clase IV es el nivel de mayor riesgo dentro de esta última categoría. La evaluación de acceso al mercado requiere la designación del dispositivo, las normas de certificación aplicables y la categoría de aprobación, en lugar de la clase de riesgo por sí sola 11:
Notificación de comercialización (Todokede, Clase I): los dispositivos médicos generales no se someten a revisión técnica. Un Titular de la Autorización de Comercialización (MAH) con licencia presenta la notificación conforme a los artículos 23-2-12–13. La aprobación especial para extranjeros del artículo 23-2-17 y su mecanismo DMAH constituyen una vía independiente 11.
Certificación por terceros ante un Organismo de Certificación Registrado (Ninsho, artículo 23-2-23 de la Ley PMD): la certificación puede abarcar los dispositivos designados de Clase II y los dispositivos designados elegibles de Clase III que cumplan con las normas ministeriales de certificación aplicables. Los Organismos de Certificación Registrados (RCB) privados evalúan los dispositivos elegibles; una norma JIS existente por sí sola no establece elegibilidad para la certificación. Si un dispositivo se desvía del alcance o de los parámetros técnicos de una norma de certificación aplicable, queda descalificado del Ninsho por terceros y debe presentarse ante la PMDA para la Aprobación de Comercialización del Ministro (Shonin) en virtud del artículo 23-2-5 de la Ley PMD 11.
Aprobación del Ministro ante la PMDA (Shonin, artículo 23-2-5 de la Ley PMD): los dispositivos sujetos a revisión regulatoria directa por parte de la PMDA se dividen en cuatro categorías de revisión precomercialización, con categorías explicadas por la PMDA y la notificación sobre el alcance de los datos clínicos 9 10:
- Vía A — Dispositivos médicos nuevos (Shin Iryokiki): dispositivos que presentan una estructura, principio de funcionamiento, indicación o desempeño clínico marcadamente novedosos y sin precedentes en Japón. Estas solicitudes suelen requerir datos de investigaciones clínicas prospectivas, evaluándose la pertinencia de la evidencia extranjera para el dispositivo y la población 9 10.
- Vía B — Dispositivos médicos mejorados con datos clínicos (Kaizen Iryokiki [Rinsho Ari]): dispositivos que modifican el desempeño clínico, el uso previsto o el sitio anatómico de un dispositivo existente de una manera que no puede fundamentarse plenamente solo mediante pruebas de banco o modelos animales, lo que hace necesaria la evaluación clínica en seres humanos 9 10.
- Vía C — Dispositivos médicos mejorados sin datos clínicos (Kaizen Iryokiki [Rinsho Nashi]): dispositivos que difieren de los predicados establecidos en cuanto a diseño técnico, materiales, geometría, algoritmos de software o flujo de trabajo, pero cuyas diferencias de seguridad clínica y desempeño pueden verificarse exhaustivamente mediante ensayos no clínicos (como fatiga mecánica, biocompatibilidad ISO 10993, seguridad eléctrica y de software IEC 60601/62304, desempeño preclínico en animales o concordancia analítica) dentro de la categoría de revisión aplicable y los criterios generales del alcance de los datos clínicos 10 9.
- Vía D — Dispositivos médicos genéricos (Kohatsu Iryokiki): dispositivos directamente equivalentes (Jisshitsu-teki ni Doto) que coinciden con un predicado japonés ya aprobado en uso previsto, diseño estructural, materiales y especificaciones, evaluados conforme a los criterios de equivalencia aplicables 1 9.
La Notificación 1117-1 del 17 de noviembre de 2017 aborda enfoques específicos previos y posteriores a la comercialización para evitar nuevos ensayos clínicos y hace referencia a la notificación sobre el alcance de los datos clínicos 0804001 del 4 de agosto de 2008. Debe leerse dentro de ese alcance junto con la explicación de las categorías de revisión y los criterios generales de datos clínicos de la PMDA. Es distinta de la existencia de la categoría de revisión de dispositivos mejorados sin datos clínicos 9 10 12.
El denominador de la lista de aprobaciones, manteniendo visibles las categorías clínicas y no clínicas
Los libros de trabajo conservados de nueve años enumeran 2,051 registros de dispositivos mejorados sin datos clínicos y 6,777 registros de dispositivos genéricos. Dentro de los primeros, 1,383 son aprobaciones nuevas y 668 son cambios parciales. La categoría genérica contiene 2,428 aprobaciones nuevas y 4,349 cambios parciales. La distinción es útil: contar cada cambio parcial como una nueva entrada al mercado alteraría sustancialmente la pregunta que se está respondiendo 1.
Para fines de comparación, las listas oficiales de dispositivos mejorados con datos clínicos se recopilaron y contabilizaron por separado. Su total de nueve años es de 442 elementos listados: 308 aprobaciones nuevas y 134 cambios parciales. La tabla muestra los recuentos anuales para ambas categorías de dispositivos mejorados. 1.
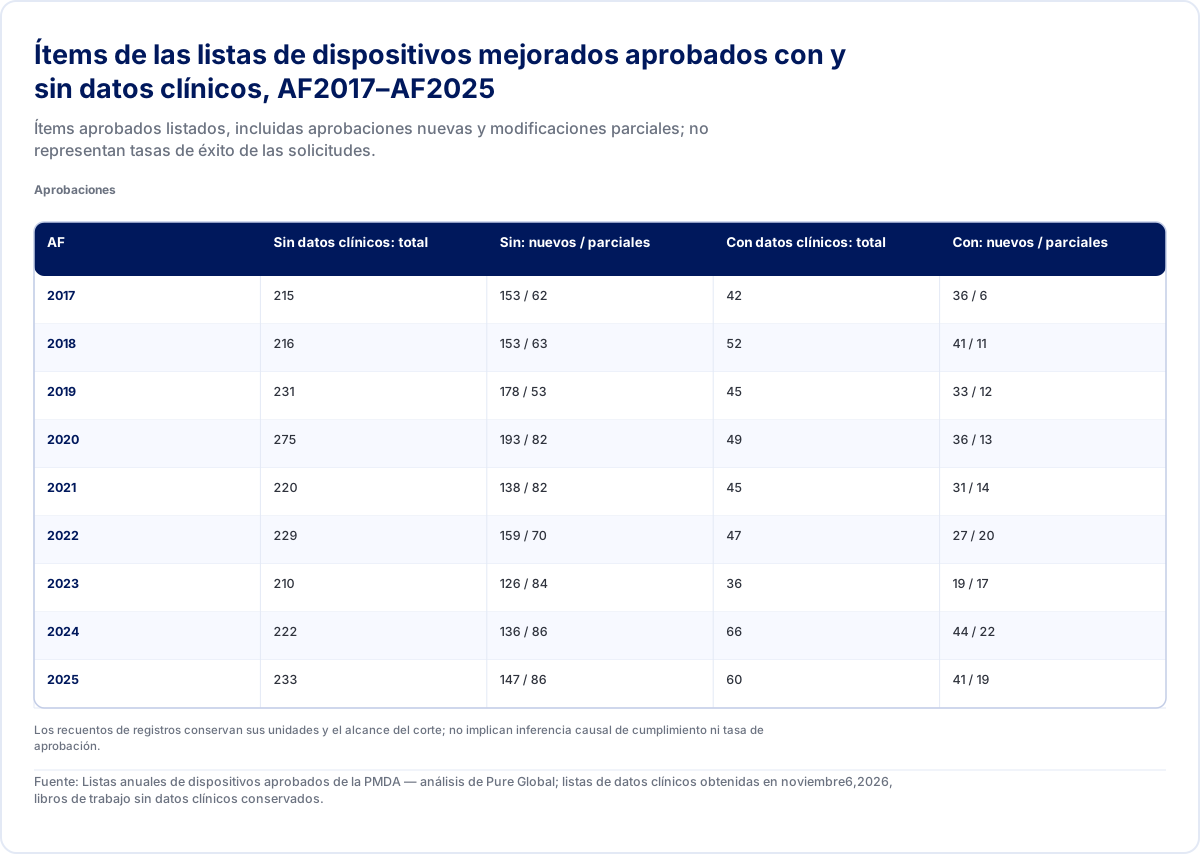
| AF | Sin datos clínicos: total | Sin: nuevos / parciales | Con datos clínicos: total | Con: nuevos / parciales |
|---|---|---|---|---|
| 2017 | 215 | 153 / 62 | 42 | 36 / 6 |
| 2018 | 216 | 153 / 63 | 52 | 41 / 11 |
| 2019 | 231 | 178 / 53 | 45 | 33 / 12 |
| 2020 | 275 | 193 / 82 | 49 | 36 / 13 |
| 2021 | 220 | 138 / 82 | 45 | 31 / 14 |
| 2022 | 229 | 159 / 70 | 47 | 27 / 20 |
| 2023 | 210 | 126 / 84 | 36 | 19 / 17 |
| 2024 | 222 | 136 / 86 | 66 | 44 / 22 |
| 2025 | 233 | 147 / 86 | 60 | 41 / 19 |
Los recuentos de registros conservan sus unidades y el alcance del corte; no implican inferencia causal de cumplimiento ni tasa de aprobación.
Fuente: Listas anuales de dispositivos aprobados de la PMDA — análisis de Pure Global; listas de datos clínicos obtenidas en noviembre6,2026, libros de trabajo sin datos clínicos conservados.
Estas listas describen los elementos aprobados según sus categorías publicadas. Excluyen el denominador de solicitudes rechazadas, retiradas o no aprobadas de otro modo, y pueden incluir múltiples nombres comerciales aprobados conjuntamente. Por lo tanto, una proporción entre las categorías mide la actividad de aprobaciones listadas. Un solicitante con una tecnología diferente, un uso previsto distinto o preguntas de desempeño no resueltas requiere una evaluación de evidencia específica para el dispositivo.
La aprobación de un producto nuevo en esta tabla también es distinta de la categoría “Dispositivo médico nuevo”. La primera es un tipo de aprobación dentro de una categoría de revisión; la segunda es una categoría de revisión japonesa. Esa distinción ayuda a que el equipo regulatorio evite interpretar la proporción sustancial de aprobaciones nuevas de dispositivos mejorados como prueba de que una afirmación clínica completamente novedosa no requiere evidencia clínica 1 9 10.
La comparación de nueve años registra 83 observaciones de superposición de año fiscal/número de aprobación entre las listas de genéricos y de mejorados sin datos clínicos. Un número puede repetirse a lo largo de los años, por lo que 83 no representa un recuento de licencias distintas. En el FY2025, las 449 filas de aprobaciones nuevas entre esas dos listas no tienen ningún número de aprobación duplicado. Estas observaciones corresponden a las listas conservadas y a sus tipos de aprobación. Los motivos para cada número de licencia compartido requerirían leer los cambios correspondientes en lugar de asignar una explicación causal únicamente a partir de la superposición 1.
Para una solicitud propuesta en Japón, el siguiente paso útil es identificar la diferencia prevista con respecto al dispositivo aprobado pertinente y la evidencia que resuelve dicha diferencia. El desempeño mecánico, la seguridad de los materiales, el comportamiento del software y el desempeño clínico son cuestiones diferentes. Un resultado favorable en un ámbito deja las preguntas pertinentes restantes por evaluar conforme al marco aplicable. Las listas publicadas ayudan a localizar precedentes; la notificación y las directrices de revisión definen la evaluación de la evidencia 9 10.
Qué aporta la lista de categorías del FY2025
El libro de trabajo conservado de dispositivos mejorados sin datos clínicos contiene 233 aprobaciones del FY2025, divididas en 147 nuevas y 86 cambios parciales. Sus categorías denominadas de dispositivos genéricos muestran la variedad de cambios técnicos revisados dentro de esa categoría. El gráfico reporta los recuentos de esas categorías listadas 1.
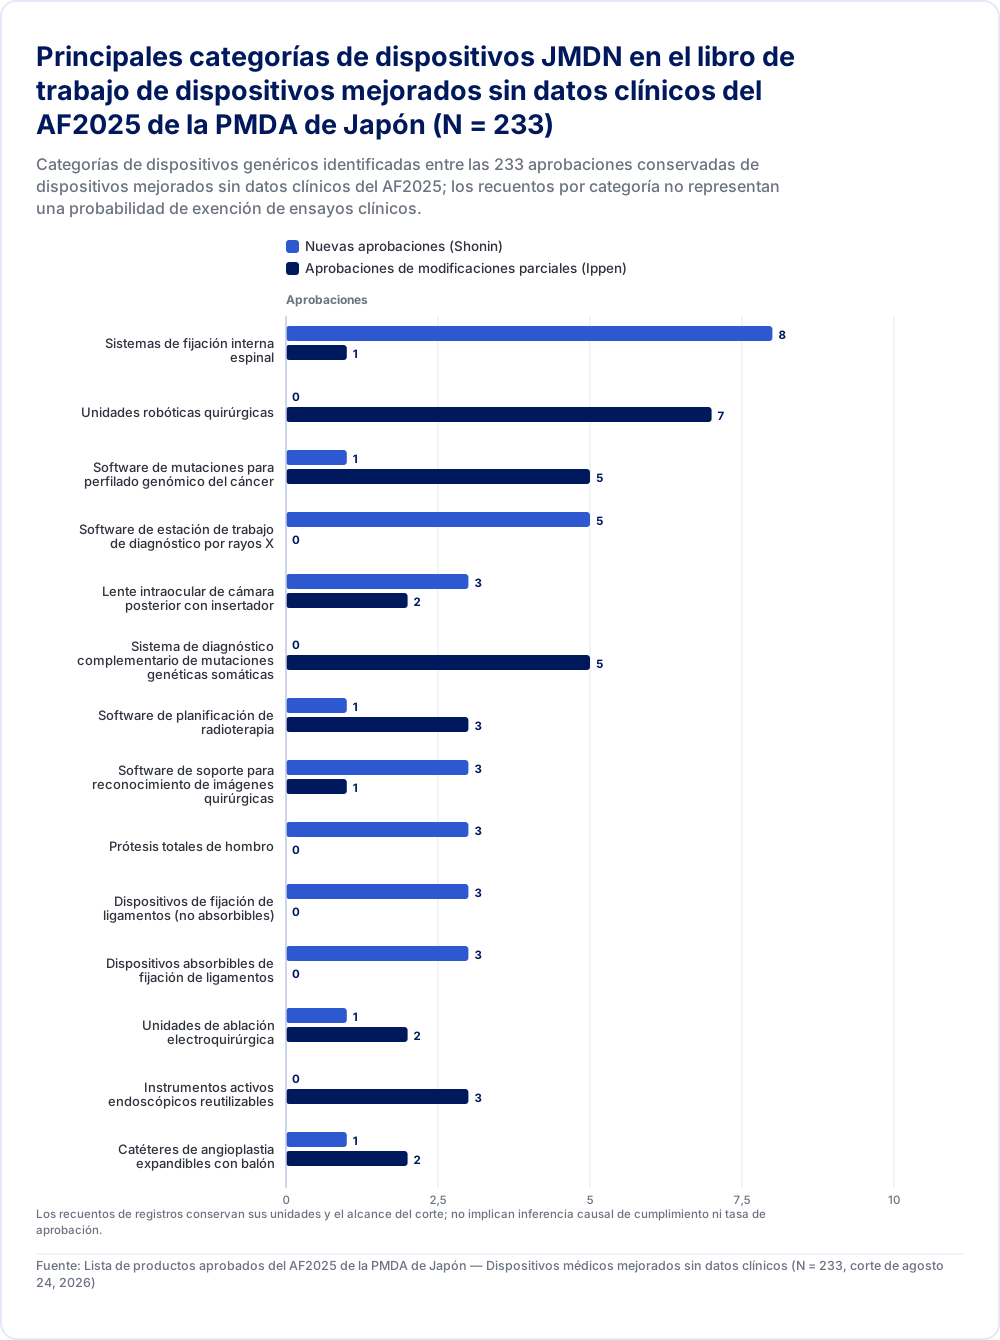
| Nuevas aprobaciones (Shonin) | Aprobaciones de modificaciones parciales (Ippen) | |
|---|---|---|
| Sistemas de fijación interna espinal | 8 | 1 |
| Unidades robóticas quirúrgicas | 0 | 7 |
| Software de mutaciones para perfilado genómico del cáncer | 1 | 5 |
| Software de estación de trabajo de diagnóstico por rayos X | 5 | 0 |
| Lente intraocular de cámara posterior con insertador | 3 | 2 |
| Sistema de diagnóstico complementario de mutaciones genéticas somáticas | 0 | 5 |
| Software de planificación de radioterapia | 1 | 3 |
| Software de soporte para reconocimiento de imágenes quirúrgicas | 3 | 1 |
| Prótesis totales de hombro | 3 | 0 |
| Dispositivos de fijación de ligamentos (no absorbibles) | 3 | 0 |
| Dispositivos absorbibles de fijación de ligamentos | 3 | 0 |
| Unidades de ablación electroquirúrgica | 1 | 2 |
| Instrumentos activos endoscópicos reutilizables | 0 | 3 |
| Catéteres de angioplastia expandibles con balón | 1 | 2 |
Los recuentos de registros conservan sus unidades y el alcance del corte; no implican inferencia causal de cumplimiento ni tasa de aprobación.
Fuente: Lista de productos aprobados del AF2025 de la PMDA de Japón — Dispositivos médicos mejorados sin datos clínicos (N = 233, corte de agosto 24, 2026)
La evidencia separada sobre dispositivos de un solo uso remanufacturados requiere una descripción igualmente delimitada. Dieciséis entradas figuran en los cuatro libros de trabajo conservados, con tres cambios parciales del FY2025. El índice oficial abarca FY2019–FY2026 y enumera explícitamente a FY2024/FY2026 como carente de artículos aprobados. La afirmación sobre esas dieciséis entradas conservadas no establece todas las aprobaciones de dispositivos remanufacturados a lo largo de todos los años publicados. Los períodos de revisión en una lista individual son observaciones para esas entradas, distintos de un plazo garantizado para una solicitud futura 1.
Un equipo de dispositivos puede utilizar el nombre genérico, el tipo de aprobación, la empresa y el año de la lista para localizar un precedente relevante. A continuación, debe comparar el uso previsto y los cambios en el paquete de evidencia real. La ausencia de un nombre genérico coincidente en esta lista seleccionada también puede reflejar los límites de la categoría de revisión seleccionada; las listas de aprobación ministerial están separadas de las rutas de notificación y certificación 10 11.
Auditorías de clasificación de la IMDA de Vietnam: mecánica regulatoria y evidencia de cohortes
En Vietnam, la clasificación de riesgo según los criterios de la Directiva de Dispositivos Médicos de la ASEAN (AMDD) constituye un factor determinante de la vía de declaración o registro aplicable 2 13 14 15.
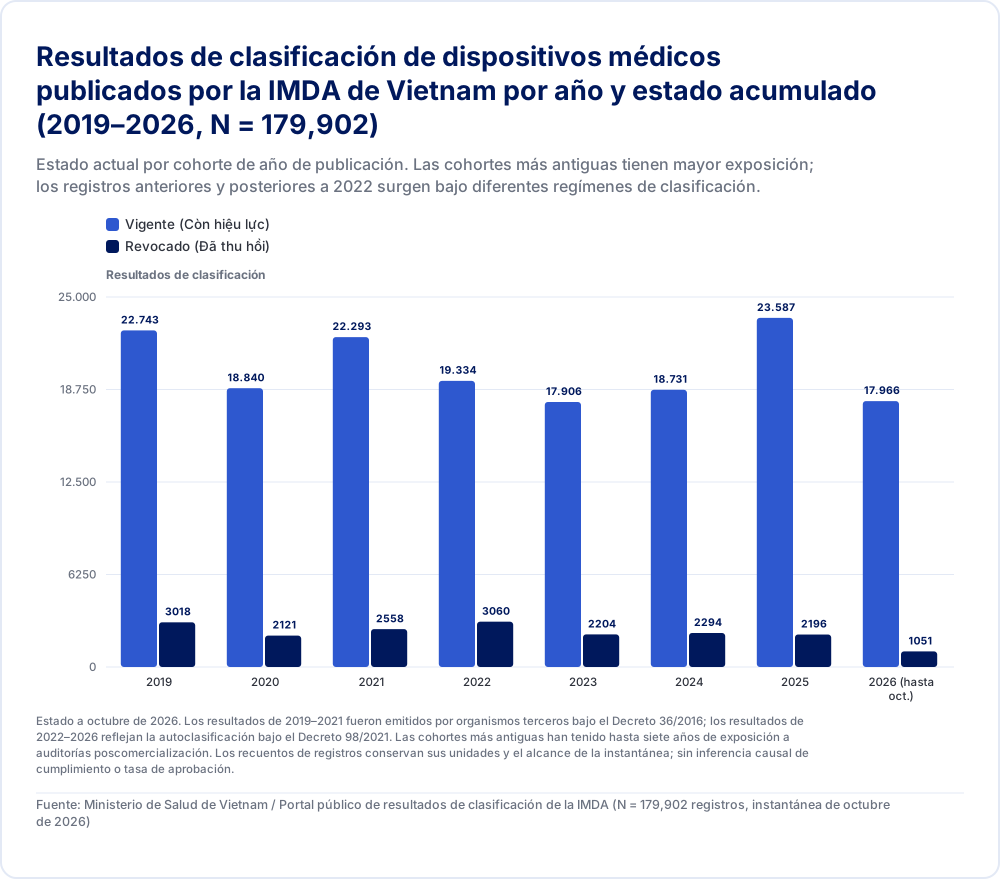
| Vigente (Còn hiệu lực) | Revocado (Đã thu hồi) | |
|---|---|---|
| 2019 | 22.743 | 3018 |
| 2020 | 18.840 | 2121 |
| 2021 | 22.293 | 2558 |
| 2022 | 19.334 | 3060 |
| 2023 | 17.906 | 2204 |
| 2024 | 18.731 | 2294 |
| 2025 | 23.587 | 2196 |
| 2026 (hasta oct.) | 17.966 | 1051 |
Estado a octubre de 2026. Los resultados de 2019–2021 fueron emitidos por organismos terceros bajo el Decreto 36/2016; los resultados de 2022–2026 reflejan la autoclasificación bajo el Decreto 98/2021. Las cohortes más antiguas han tenido hasta siete años de exposición a auditorías poscomercialización. Los recuentos de registros conservan sus unidades y el alcance de la instantánea; sin inferencia causal de cumplimiento o tasa de aprobación.
Fuente: Ministerio de Salud de Vietnam / Portal público de resultados de clasificación de la IMDA (N = 179,902 registros, instantánea de octubre de 2026)
Marco normativo bajo el Decreto 98/2021/ND-CP y la Circular 05/2022/TT-BYT
El sistema regulatorio de dispositivos médicos de Vietnam se fundamenta en el Decreto N.º 98/2021/ND-CP (vigente a partir del 1 de enero de 2022) 13, modificado por el Decreto N.º 07/2023/ND-CP (vigente a partir del 3 de marzo de 2023) 14, el Decreto N.º 96/2023/ND-CP y el Decreto N.º 04/2025/ND-CP (vigente a partir del 1 de enero de 2025, consolidado como 08/VBHN-BYT el 6 de marzo de 2026) 15. Las reglas técnicas de clasificación se promulgan bajo la Circular N.º 05/2022/TT-BYT 16, modificada por la Circular N.º 24/2026/TT-BYT (emitida el 30 de junio de 2026, vigente a partir del 1 de julio de 2026, consolidada como 12/2026/VBHN-TT-BYT el 10 de julio de 2026) 17. La Circular 24/2026/TT-BYT actualizó la hoja de ruta de inspección en el Artículo 8, dejando las reglas de clasificación del Apéndice I completamente sin cambios al 1 de julio de 2026 16 17.
La mecánica operativa de este marco establece vías diferenciadas según el nivel de riesgo 13 14 15 16:
Responsabilidades de clasificación y del registrante: según el Artículo 5(6) del Decreto 98/2021/ND-CP, los dispositivos médicos deben ser clasificados en Clase A (bajo riesgo), Clase B (riesgo bajo-moderado), Clase C (riesgo moderado-alto) o Clase D (alto riesgo) por el propio establecimiento declarante o registrante. Según el Artículo 25(1), la entidad elegible para actuar como Titular de la Autorización de Comercialización (CSDKLH) incluye a empresas vietnamitas, cooperativas y negocios familiares que sean propietarios del dispositivo; aquellos establecimientos vietnamitas autorizados por el propietario; y la oficina de representación residente calificada de un comerciante extranjero que sea propietario o esté autorizado por el propietario. Aplique las disposiciones de propiedad/autorización y garantía del Artículo 25 al solicitante real 13.
Declaraciones de Clase A y B (PCBA/PCBB): el establecimiento declarante local presenta el expediente aplicable ante la autoridad provincial a través del proceso correspondiente. Las declaraciones de producto y las declaraciones de elegibilidad de comercialización del establecimiento son procedimientos y unidades diferentes. Planifique el expediente real, el establecimiento responsable y los requisitos de publicación conforme al decreto vigente 13.
Registro de Clase C/D: evalúe la vía y el expediente reales. El Artículo 29(2)(a) establece la elegibilidad de referencia pertinente utilizando un CFS o una autorización de comercialización de las autoridades indicadas; el Artículo 30 aborda el expediente. Verifique el producto exacto, el emisor del documento y las condiciones en lugar de inferir la elegibilidad a partir de una marca o una autorización extranjera genérica 13.
Causal de revocación y disposición del dispositivo: el Artículo 6(1) distingue la clasificación incorrecta que reduce el nivel de riesgo de un resultado de clasificación falsificado. El Ministerio emite la revocación y elimina el resultado del portal; los números de circulación dependientes se revisan para su revocación. El Artículo 7 distingue luego las solicitudes pendientes, las importaciones no despachadas en aduana, las unidades despachadas pero no vendidas y las unidades ya vendidas a establecimientos de salud. Las acciones aplicables incluyen detener el proceso de solicitud o aduanero, suspender la circulación y retirar las unidades no vendidas. Para las unidades ya vendidas, el titular debe reportar las cantidades a la autoridad emisora y notificar por escrito a los establecimientos. El Artículo 7(4)(b) permite el uso continuado en el establecimiento específicamente para dispositivos con una clasificación de riesgo incorrecta sin daño potencial para la salud del paciente, exigiéndose que el titular complete el expediente de circulación del establecimiento tras obtener un nuevo número de circulación. Conforme a 7(4)(c), los dispositivos mal clasificados potencialmente dañinos deben cesar su uso y el titular debe subsanar las consecuencias para las operaciones del establecimiento. Una causal de revocación desconocida o un resultado falsificado no establece ninguna excepción automática de uso continuado 13.
Auditoría empírica de 179,902 resultados de clasificación publicados (2019–2026)
El extracto público conservado de resultados de clasificación en el portal de la IMDA (vimda.moh.gov.vn, captura de octubre de 2026) comprende 179,902 registros publicados. La normalización de las cadenas de clasificación en vietnamita arroja la siguiente distribución de referencia 2:
Clase B: 78,198 resultados (43.47%)
Clase A: 50,468 resultados (28.05%)
Clase C: 36,647 resultados (20.37%)
Clase D: 14,571 resultados (8.10%)
Entradas no asignadas o de múltiples componentes: 18 resultados (0.01%)
Los resultados de Clase A y Clase B representan el 71.52% de todas las clasificaciones publicadas (128,666 registros) 2.
En toda la base de datos, 161,400 resultados (89.72%) figuran como Vigentes (Còn hiệu lực), mientras que 18,502 resultados (10.28%) figuran como Revocados (Đã thu hồi) 2. Los enlaces directos en PDF a las resoluciones administrativas están adjuntos a 17,105 de los registros revocados (92.45%) 2. De manera crucial, el examen de las tasas de revocación entre los niveles de riesgo revela una distribución casi uniforme en las cuatro clases 2:
Clase B: 8,781 revocaciones de 78,198 resultados (11.23%)
Clase D: 1,613 revocaciones de 14,571 resultados (11.07%)
Clase A: 4,814 revocaciones de 50,468 resultados (9.54%)
Clase C: 3,282 revocaciones de 36,647 resultados (8.96%)
No asignadas / Multiclase: 12 revocaciones de 18 resultados (66.67%)
En conjunto, la Clase A y la Clase B representan el 73.48% de todas las revocaciones (13,595 de 18,502), una proporción que refleja directamente su participación del 71.52% en el total de solicitudes presentadas 2.
Los registros publicados entre 2019 y 2021 (71,573 resultados, o el 39.78% del registro) fueron clasificados por organismos de certificación de terceros bajo el marco del anterior Decreto N.º 36/2016/ND-CP 2. A partir de 2022, las clasificaciones fueron realizadas por los propios declarantes y registrantes conforme al Decreto 98/2021/ND-CP 13. Las cohortes más antiguas han tenido más tiempo para que su estado cambie. Las siguientes corresponden a proporciones acumuladas por año de publicación al momento de la captura, no a revocaciones ocurridas en ese año: los resultados de 2019 muestran 3,018 revocaciones de 25,761 (11.72%); los resultados de 2020 muestran 2,121 de 20,961 (10.12%); los resultados de 2021 muestran 2,558 de 24,851 (10.29%); y los resultados de 2022 muestran 3,060 de 22,394 (13.66%) 2. En contraste, las cohortes más recientes exhiben tasas de revocación acumuladas más bajas: 2023 con un 10.96% (2,204 de 20,110), 2024 con un 10.91% (2,294 de 21,025), 2025 con un 8.52% (2,196 de 25,783) y 2026 hasta octubre con un 5.53% (1,051 de 19,017) 2.
El campo de estado no identifica ni una causal de revocación ni al solicitante. Por lo tanto, respalda una descripción del estado, sin clasificar a las organizaciones nombradas como intermediarios sancionados o de alto riesgo. Los registros de 2019–2021 también surgieron bajo el régimen anterior de clasificación por terceros, mientras que el marco actual asigna la clasificación al declarante o registrante. Tanto el régimen como el tiempo de exposición son importantes antes de comparar organizaciones o años 2 13.
Las cohortes por palabras clave son segmentos exploratorios, no decisiones de clasificación verificadas
El análisis original utilizó cinco patrones de palabras clave que no distinguen entre mayúsculas y minúsculas aplicados a los nombres de los dispositivos. Estos devuelven 375 coincidencias en consultas relacionadas con heridas, 381 coincidencias ortopédicas, 164 coincidencias cardiovasculares, 12,592 coincidencias relacionadas con IVD y 1,766 coincidencias de imágenes. Las etiquetas son abreviaturas de expresiones de búsqueda; las consultas pueden superponerse. Sumarlas no produce una población diferenciada de dispositivos 2.
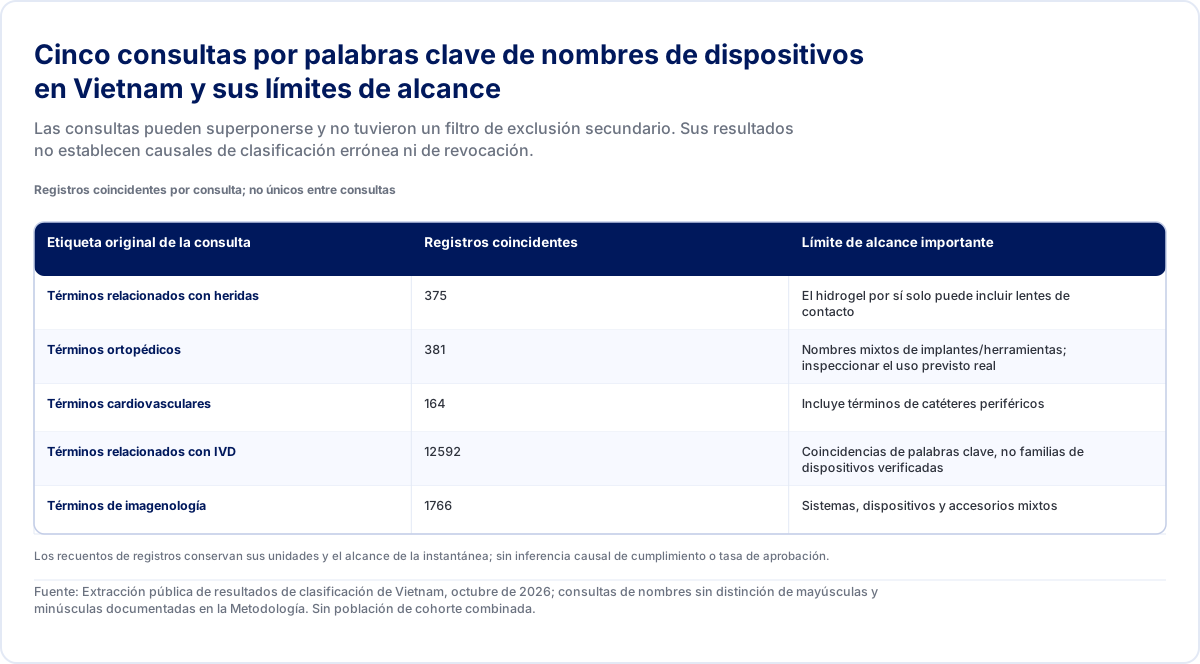
| Etiqueta original de la consulta | Registros coincidentes | Límite de alcance importante |
|---|---|---|
| Términos relacionados con heridas | 375 | El hidrogel por sí solo puede incluir lentes de contacto |
| Términos ortopédicos | 381 | Nombres mixtos de implantes/herramientas; inspeccionar el uso previsto real |
| Términos cardiovasculares | 164 | Incluye términos de catéteres periféricos |
| Términos relacionados con IVD | 12592 | Coincidencias de palabras clave, no familias de dispositivos verificadas |
| Términos de imagenología | 1766 | Sistemas, dispositivos y accesorios mixtos |
Los recuentos de registros conservan sus unidades y el alcance de la instantánea; sin inferencia causal de cumplimiento o tasa de aprobación.
Fuente: Extracción pública de resultados de clasificación de Vietnam, octubre de 2026; consultas de nombres sin distinción de mayúsculas y minúsculas documentadas en la Metodología. Sin población de cohorte combinada.
La expresión para heridas incluye la palabra aislada “hydrogel”, por lo que puede capturar lentes de contacto de hidrogel de silicona. La expresión cardiovascular incluye términos relativos a catéteres vasculares periféricos. No se realizó ninguna exclusión manual secundaria en el análisis retenido. El recurso visual mantiene visibles las definiciones amplias de las consultas y sus limitaciones.
Dentro de los resultados para la palabra clave de heridas, 143 registros son Clase A, 111 B, 70 C y 51 D. Cuarenta y dos tienen estado revocado. Esas cifras describen el resultado de la consulta. El registro individual y la decisión rectora son necesarios para evaluar la corrección de la clasificación, los motivos de revocación y la regla aplicable. El expediente de clasificación actual, la finalidad prevista y cualquier decisión administrativa vinculada son la siguiente evidencia a examinar 2 16.
La lección operativa útil es una tarea de verificación: los términos de búsqueda localizan posibles precedentes, y luego un revisor comprueba el producto real y la regla rectora. La cohorte es una ayuda de navegación. Un límite que aparece en un porcentaje grupal debe verificarse frente a las finalidades previstas individuales antes de orientar una estrategia de registro.
Clasificación de productos de la FDA de EE. UU. frente a la reclasificación al alza del Anexo VIII del MDR de la UE y los plazos obligatorios de EUDAMED
La siguiente comparación abarca dispositivos bajo el MDR de la UE. La clasificación y la evaluación del desempeño de los IVD requieren una evaluación independiente según el IVDR 18. Para la evaluación de dispositivos en EE. UU., verifique el código de producto y sus condiciones de exención. Para la evaluación en la UE, aplique las reglas de clasificación del MDR a la invasividad, la finalidad prevista y el mecanismo de acción 19 20 4 5.
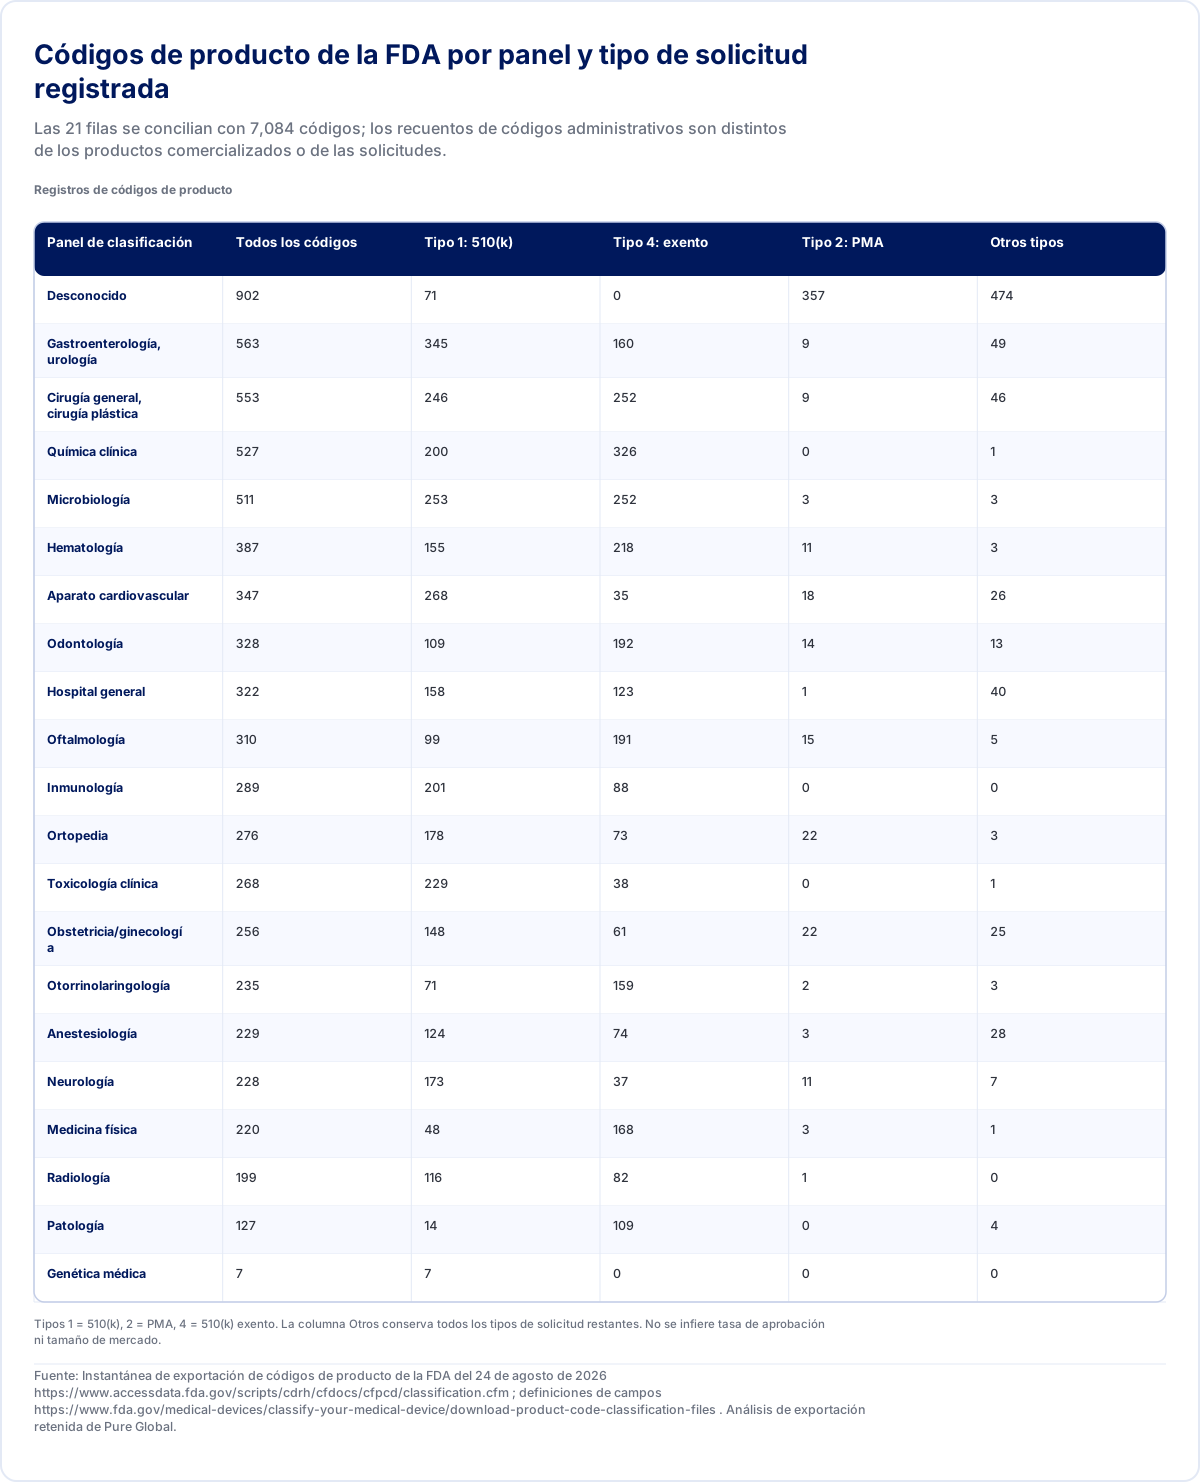
| Panel de clasificación | Todos los códigos | Tipo 1: 510(k) | Tipo 4: exento | Tipo 2: PMA | Otros tipos |
|---|---|---|---|---|---|
| Desconocido | 902 | 71 | 0 | 357 | 474 |
| Gastroenterología, urología | 563 | 345 | 160 | 9 | 49 |
| Cirugía general, cirugía plástica | 553 | 246 | 252 | 9 | 46 |
| Química clínica | 527 | 200 | 326 | 0 | 1 |
| Microbiología | 511 | 253 | 252 | 3 | 3 |
| Hematología | 387 | 155 | 218 | 11 | 3 |
| Aparato cardiovascular | 347 | 268 | 35 | 18 | 26 |
| Odontología | 328 | 109 | 192 | 14 | 13 |
| Hospital general | 322 | 158 | 123 | 1 | 40 |
| Oftalmología | 310 | 99 | 191 | 15 | 5 |
| Inmunología | 289 | 201 | 88 | 0 | 0 |
| Ortopedia | 276 | 178 | 73 | 22 | 3 |
| Toxicología clínica | 268 | 229 | 38 | 0 | 1 |
| Obstetricia/ginecología | 256 | 148 | 61 | 22 | 25 |
| Otorrinolaringología | 235 | 71 | 159 | 2 | 3 |
| Anestesiología | 229 | 124 | 74 | 3 | 28 |
| Neurología | 228 | 173 | 37 | 11 | 7 |
| Medicina física | 220 | 48 | 168 | 3 | 1 |
| Radiología | 199 | 116 | 82 | 1 | 0 |
| Patología | 127 | 14 | 109 | 0 | 4 |
| Genética médica | 7 | 7 | 0 | 0 | 0 |
Tipos 1 = 510(k), 2 = PMA, 4 = 510(k) exento. La columna Otros conserva todos los tipos de solicitud restantes. No se infiere tasa de aprobación ni tamaño de mercado.
Fuente: Instantánea de exportación de códigos de producto de la FDA del 24 de agosto de 2026 https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfpcd/classification.cfm ; definiciones de campos https://www.fda.gov/medical-devices/classify-your-medical-device/download-product-code-classification-files . Análisis de exportación retenida de Pure Global.
Arquitectura de clasificación previa a la comercialización de la FDA de EE. UU. a través de 20 paneles de especialidad
Una auditoría de los 7,084 códigos de producto de dispositivos médicos conservados en la base de datos de la FDA demuestra que 2,638 códigos (37.24%) están exentos de notificación previa a la comercialización conforme a las secciones 510(l) y 510(m) de la Ley FD&C (Tipo de presentación 4) 19 3. Unos 306 códigos adicionales (4.32%) tienen el Tipo de presentación 7, que la FDA define como discrecionalidad en la aplicación; ese campo por sí solo no identifica cada registro como un kit de conveniencia 19 21.
La tabulación cruzada de la clase legal y el tipo de presentación ilustra esta distribución 19:
Códigos de producto de clase I (2,401 códigos, 33.89% del catálogo): 2,154 códigos (89.71% de la clase I) están exentos de 510(k); 155 códigos (6.46%) son códigos reservados de clase I que requieren una 510(k); 91 códigos (3.79%) tienen discrecionalidad en la aplicación; y 1 tiene Contactar a la ODE, lo que exige una aclaración con la FDA en lugar de designar una vía de revisión 19.
Códigos de producto de clase II (3,632 códigos, 51.27% del catálogo): 2,992 códigos (82.38% de la clase II) requieren una 510(k); 484 códigos (13.33%) están exentos de 510(k); 155 códigos (4.27%) tienen discrecionalidad en la aplicación; y 1 tiene Contactar a la ODE 19.
Clase III (531 códigos, 7.50%), no clasificados (86 códigos, 1.21%), sin clasificación (383 códigos, 5.41%) y exenciones para dispositivos humanitarios (51 códigos, 0.72%): entre los códigos de clase III, 500 (94.16%) requieren una aprobación previa a la comercialización (PMA, Tipo de presentación 2) 19. De manera crucial, 66 de los 86 códigos no clasificados (76.74%) requieren una 510(k), incluidos importantes códigos comerciales para el cuidado de heridas como FRO (Dressing, Wound, Drug), KGN (Wound Dressing With Animal-Derived Material) y QSY (Hemostatic Wound Dressing) 19 20.
Las tasas de exención de notificación previa a la comercialización varían ampliamente entre los 20 paneles de especialidad designados del CDRH (que abarcan 6,182 códigos, junto con 902 códigos de producto no asignados a un panel designado) 19. Los porcentajes de exención alcanzan el 85.83% en Patología (109 de 127 códigos), el 76.36% en Medicina física (168 de 220), el 67.66% en Otorrinolaringología (159 de 235), el 61.86% en Química clínica (326 de 527), el 61.61% en Oftalmología (191 de 310), el 58.54% en Odontología (192 de 328), el 56.33% en Hematología (218 de 387), el 49.32% en Microbiología (252 de 511) y el 45.57% en Cirugía general y plástica (252 de 553) 19. En cambio, las tasas de exención caen al 28.42% en Gastroenterología y urología (160 de 563), al 26.45% en Ortopedia (73 de 276), al 23.83% en Obstetricia/Ginecología (61 de 256), al 16.23% en Neurología (37 de 228), al 14.18% en Toxicología clínica (38 de 268) y al 10.09% en Cardiovascular (35 de 347) 19.
Una correspondencia condicional según la finalidad prevista
El documento MDCG 2021-24 Rev.1 advierte que la clasificación de los apósitos no puede determinarse a priori únicamente a partir del material o del tipo. Los siguientes son patrones ilustrativos de reglas, no clasificaciones vinculantes asignadas a cada dispositivo que comparta un código de producto de EE. UU. Obtenga la finalidad prevista, la composición y la acción exactas antes de aplicar la regla 5.
| Patrón propuesto de finalidad prevista | Pregunta para EE. UU. | Pregunta para la UE | Evidencia necesaria antes de decidir |
|---|---|---|---|
| Apósito utilizado como barrera mecánica o para absorber exudado | Verifique el código de producto exacto y las condiciones de exención según la Parte 878. | Aplique la rama pertinente de finalidad prevista de la Regla 4; el suministro estéril tiene su propio alcance de organismo notificado. | Uso previsto, tipo de herida, desempeño y estado estéril. |
| Apósito que controla el microentorno de la herida | Una exención en EE. UU., cuando corresponda, aún tiene sus límites establecidos. | La Regla 4 puede conducir a la Clase IIa; la rama de ruptura de la dermis por segunda intención conduce a la IIb. | Finalidad para la herida indicada en el etiquetado y acción declarada. |
| Producto que incorpora una sustancia accesoria potencialmente medicinal | Verifique la clasificación y la jurisdicción para el producto real. | Determine si la sustancia cumple las condiciones de sustancia medicinal de la Regla 14. | Composición, acción principal/accesoria y caracterización pertinente. |
| Dispositivo fabricado con tejidos o derivados animales no viables | Lea los requisitos de clasificación y de evidencia de EE. UU. para ese dispositivo. | Evalúe la Regla 18, incluidos su alcance establecido y sus excepciones. | Origen del tejido, condiciones de contacto y de uso; cualquier otro instrumento aplicable. |
| Bomba de succión activa | Verifique la clasificación de la bomba en EE. UU., independientemente de los códigos de los apósitos. | Considere la Regla 12 y si las condiciones potencialmente peligrosas alteran la clase. | Aplicación prevista, energía y contexto de riesgo. |
El análisis de la tabla se deriva del Anexo VIII del MDR y de las explicaciones del MDCG. Deja deliberadamente abiertas las cuestiones sobre sustancias, absorción y aspectos anatómicos cuando falta la evidencia del producto. A un gel, una esponja hemostática y una bomba de succión no se les debe asignar una clase definitiva en la UE meramente por sus nombres 20 4 5.
Vietnam requiere su propia evaluación del Apéndice I conforme a la Circular 05/2022 y sus modificaciones, en lugar de una sustitución de la letra o el número de clase de la UE. Su resultado orienta entonces la vía actual de declaración/registro y los requisitos del solicitante local. Los equipos que preparan una solicitud pueden consultar el glosario regulatorio de Vietnam de Pure Global como una ayuda explicativa junto con el texto legal principal 16 17.
Principales divergencias estructurales entre las autorizaciones 510(k) de EE. UU. y la evaluación de la conformidad del MDR de la UE
Trasladar la documentación regulatoria de EE. UU. a una documentación técnica conforme al MDR de la UE revela tres trampas estructurales recurrentes 20 4 5 22:
Regla 4 y precedencia de las reglas: La función prevista determina la rama pertinente de apósitos para heridas, con sujeción a la regla aplicable más estricta. La rama del microentorno es IIa; la IIb se aplica cuando el dispositivo está destinado principalmente a heridas con ruptura de la dermis que solo pueden cicatrizar por segunda intención. Evalúe la indicación precisa y otras reglas aplicables antes de asignar una clase. El estado de exención en EE. UU. aún requiere su propia evaluación de limitaciones 20 4 5.
Sustancias y origen de los tejidos: La Regla 14 depende de la incorporación de una sustancia que sería un medicamento si se utilizara por separado y cuya acción sea accesoria. La Regla 18 depende del origen en tejidos o células animales o humanos, o sus derivados, de la no viabilidad y de la excepción establecida de piel intacta para la rama de origen animal. El nombre de un material por sí solo, como colágeno o ECM, deja sin resolver estos datos. El Reglamento 722/2012, artículo 1, abarca los tejidos o derivados no viables especificados procedentes de especies bovina, ovina y caprina, así como de ciervos, alces, visones y gatos; sus exclusiones incluyen la ausencia de contacto con el cuerpo humano o el contacto únicamente con piel intacta, y derivados especificados de sebo procesado. Evalúe ese alcance independiente sobre TSE 4 5 23.
Equivalencia y exenciones de investigación: La equivalencia técnica, biológica y clínica es independiente de la exención de la investigación clínica obligatoria. El artículo 61(4)–(6) aborda los dispositivos implantables y los de clase III. Conforme al artículo 61(4), la modificación de un dispositivo comercializado del mismo fabricante requiere una equivalencia demostrada con arreglo al anexo XIV y avalada por el organismo notificado, una evaluación clínica suficiente del dispositivo comercializado y un plan adecuado de PMCF que incluya estudios poscomercialización. Conforme a 61(5), recurrir al dispositivo de otro fabricante requiere, adicionalmente, el contrato especificado que otorgue acceso completo y continuo a la documentación técnica, una evaluación clínica del comparador conforme con el MDR y pruebas concluyentes ante el organismo notificado. Los requisitos aplicables de 61(4), incluidos el aval de la equivalencia, datos clínicos suficientes y estudios de PMCF, continúan aplicándose; un contrato por sí solo no establece exención alguna. El apartado 61(6) contempla supuestos independientes para los dispositivos admisibles comercializados con arreglo a las directivas y para las tecnologías enumeradas, sujetos a datos clínicos suficientes y a las especificaciones comunes aplicables; no traslade el requisito contractual de 61(5) a dichos supuestos. Para otros dispositivos, las necesidades de investigación clínica dependen de los objetivos de la evaluación clínica y de si la evidencia existente los satisface. Establezca un acceso suficiente con arreglo al anexo XIV para cualquier alegación de equivalencia. La guía MDCG 2023-7 explica estas evaluaciones diferenciadas 4 22 24.
Fechas obligatorias de EUDAMED y carga de certificados
Sumándose a los cambios de clasificación del anexo VIII, la transición de la Unión Europea hacia el registro obligatorio en EUDAMED surtió efectos jurídicos en virtud del Reglamento (UE) 2024/1860 (adoptado el 13 de junio de 2024) 6 y de la Decisión de la Comisión (UE) 2025/2371 (publicada en el Diario Oficial de la Unión Europea el 27 de noviembre de 2025) 7 8.
| Obligación reglamentaria de EUDAMED / MDR de la UE | Base jurídica (Reglamento (UE) 2024/1860 y Decisión 2025/2371) | Fecha de entrada en vigor | Plazo límite de cumplimiento | Alcance operativo y requisitos |
|---|---|---|---|---|
| 1. Uso obligatorio de los primeros cuatro módulos de EUDAMED | Art. 34(3) y art. 123(3)(d) del MDR; Decisión (UE) 2025/2371 | 28 de mayo de 2026 | Activo ahora (desde el 28 de mayo de 2026) | El registro de agentes económicos aplica a los operadores económicos pertinentes; los fabricantes/productores de SPP registran los dispositivos/SPP admisibles conforme al Reglamento antes de la primera comercialización con un UDI-DI a partir del 28 de mayo de 2026. Los dispositivos hechos a medida, en investigación clínica y para estudios del funcionamiento están excluidos de UDI/DEV. Los organismos notificados utilizan NB/CRF; las autoridades competentes gestionan la vigilancia del mercado. Los módulos de vigilancia/CI cuentan con una implementación independiente. 6 7 8 |
| 2. Periodo de registro de dispositivos para dispositivos introducidos previamente con comercialización continua | Art. 123(3)(e) del MDR; Preguntas y respuestas de la Comisión sobre el despliegue (eudamed-qa_en.pdf) | 28 de mayo de 2026 | 28 de noviembre de 2026 (12 meses a partir del aviso en el DOUE) | Dispositivos admisibles en virtud del Reglamento/heredados (legacy) o SPP introducidos previamente con comercialización continua: registrar a más tardar el 28 de noviembre de 2026. La excepción de mismo dispositivo heredado aplica la prueba de identidad/características compartidas de la Q8; una modificación que requiera un nuevo UDI-DI anula dicha identidad. Las comercializaciones discontinuadas conservan el detonante posterior de la Q14 cuando una acción notificable de PMSV deba utilizar el módulo de vigilancia, incluidas las acciones específicas para dispositivos heredados. 6 8 |
| 3. Rezago en la carga de certificados de los organismos notificados | Art. 123(3)(ea) del MDR; Preguntas y respuestas de la Comisión sobre el despliegue (eudamed-qa_en.pdf) | 28 de mayo de 2026 | 28 de mayo de 2027 (18 meses a partir del aviso en el DOUE) | Los organismos notificados registran la información pertinente de certificados previos de MDR/IVDR a más tardar el 28 de mayo de 2027 únicamente para los dispositivos del Reglamento registrados o que requieran registro en UDI/DEV; última versión del certificado y última decisión aplicable. Los certificados nuevos o actualizaciones posteriores al uso obligatorio siguen las obligaciones actuales del módulo. 6 8 |
Interpretar los 3,937 certificados registrados en EUDAMED al 25 de julio de 2026 exige comprender que este módulo funcionó de forma voluntaria hasta el 28 de mayo de 2026, y que los organismos notificados tienen hasta el 28 de mayo de 2027 para concluir la carga de certificados preexistentes 6 7 25. En comparación, la encuesta de 2025 de Team-NB informa que sus 41 organismos notificados miembros habían emitido 13,953 certificados conforme al MDR para finales de 2025 26. Los 3,937 certificados en EUDAMED constituyen una instantánea del módulo público con una carga retroactiva incompleta, en lugar del universo total de certificaciones europeas activas 25 26.
Presupuesto comercial y plazos de revisión en cuatro jurisdicciones
Elaborar el presupuesto para el acceso regulatorio al mercado global requiere desglosar los costos en tres niveles diferenciados: (1) tarifas legales de evaluación gubernamental y cargos por usuario, (2) representación legal anual en el país, y (3) preparación por única vez del expediente técnico y redacción de la evaluación clínica 10 27 28 Lista de precios de servicios comerciales y regulatorios 2026–2027 Plataforma regulatoria de dispositivos médicos e IVD y representación en el país.
Mantener separadas las partidas presupuestarias reglamentarias y comerciales
Para el FY2027 de la FDA, vigente desde el 1 de octubre de 2026 hasta el 30 de septiembre de 2027, la tarifa estándar publicada para 510(k) es de $28,653 y la tarifa para pequeñas empresas es de $7,163. La tarifa anual de registro de establecimiento es de $13,785. La FDA puede conceder una exención de la tarifa de registro, excluyendo el registro inicial, a pequeñas empresas elegibles que demuestren dificultades financieras. La calificación y los plazos se rigen por el programa SBD real; la existencia de una tarifa reducida no debe considerarse como una elegibilidad automática 28 29.
El esquema de tarifas de la Circular 59/2023 de Vietnam establece VND 1,000,000 para la declaración de Clase A, VND 3,000,000 para Clase B y VND 6,000,000 para el registro nuevo de Clase C/D. La reducción temporal del 50% conforme a la Circular 64/2025 rige hasta el 31 de diciembre de 2026, resultando en VND 500,000, VND 1,500,000 y VND 3,000,000, respectivamente. Un presupuesto para 2027 requiere verificar la lista de tarifas aplicable en ese momento en lugar de asumir que continuará una reducción temporal 27 30.
La página actual de precios de Pure Global establece un contrato a tres años, rescisión anticipada al 50% del valor restante del contrato y una opción a un año con una tarifa un 50% más alta para el primer año. Sus paquetes para EE. UU./UE excluyen la compilación del expediente; Vietnam la incluye. La siguiente comparación delimitada combina términos públicos actuales con el libro de trabajo identificado Master Price List suministrado por la empresa. Las cifras de compilación del libro de trabajo requieren confirmación de expertos y una cotización específica para el dispositivo Lista de precios de servicios comerciales y regulatorios 2026–2027 (Pure Global. Master Price List, libro de trabajo comercial suministrado por la empresa, versión para EE. UU./UE 1.1, 12 de enero de 2026; Vietnam, 15 de abril de 2026. El alcance/las cifras de preparación comercial requieren confirmación mediante cotización de expertos. Los cargos gubernamentales actuales utilizan las fuentes oficiales citadas por separado para 2026–2027.).
| Mercado / alcance asumido | Cargos gubernamentales o de terceros | Representación periódica | Preparación única |
|---|---|---|---|
| EE. UU., un dispositivo 510(k) | 510(k) estándar para FY2027 $28,653; registro anual de establecimiento $13,785 cuando corresponda | Desde $1,000/año | Libro de trabajo EE. UU.: compilación/presentación de 510(k) $15,000–$20,000 por presentación; se requiere cotización de expertos |
| UE, un grupo de dispositivos MDR | Cargos de NB/ensayos cotizados por separado; sin tarifa gubernamental de registro general en EUDAMED en este paquete | Desde $2,000/año; cinco grupos $4,000 | Libro de trabajo UE: compilación de documentación técnica IIa $12,000 por dispositivo/familia; excluye redacción, cierre de brechas, interacción con el NB; se requiere cotización de expertos |
| Vietnam, un registro | Cargos reducidos 2026 para A/B/C–D VND 500,000/1,500,000/3,000,000 | Desde $2,000/año | Preparación del expediente incluida en el paquete evaluado; el alcance adicional requiere cotización |
| Japón | Cargos de la autoridad/RCB específicos por vía: se requiere cotización/esquema vigente | Se requiere alcance personalizado y cotización | Preparación/traducción/consultas: se requiere cotización |
Subtotal hipotético para EE. UU.: asuma un 510(k) con tarifa estándar, un establecimiento sujeto a la tarifa anual para FY2027, representación en EE. UU. durante el primer año a la tarifa inicial del contrato de tres años y el rango de compilación cotizado en el libro de trabajo. Estas partidas específicas suman un total de $58,438–$63,438 ($28,653+$13,785+$1,000+$15,000–$20,000). Esto excluye ensayos, estudios, traducciones adicionales, trabajo de Q-Sub/posterior a la presentación y otros alcances no cotizados. Es un presupuesto parcial para el primer año, no un costo integral de acceso al mercado. Un acuerdo de servicio de un año cambia la partida de representación a $1,500 bajo el incremento publicado del 50%; confirme el contrato real y la cotización Lista de precios de servicios comerciales y regulatorios 2026–2027 28 (Pure Global. Master Price List, libro de trabajo comercial suministrado por la empresa, versión para EE. UU./UE 1.1, 12 de enero de 2026; Vietnam, 15 de abril de 2026. El alcance/las cifras de preparación comercial requieren confirmación mediante cotización de expertos. Los cargos gubernamentales actuales utilizan las fuentes oficiales citadas por separado para 2026–2027.).
El libro de trabajo Market Timelines 2026 suministrado por la empresa es una fuente de planificación comercial, no una norma legal ni un registro estadístico de proyectos concluidos. Su hoja de Vietnam proporciona estimaciones de planificación de 1–2 semanas para las dos filas de notificación y de 4–5 meses en la columna “Realista” para las filas de registro; detalla por separado 12–18+ meses sin una aprobación de un país de referencia. Utilice la elegibilidad legal aplicable y el expediente real para evaluar la vía de referencia; estas estimaciones no garantizan ningún resultado (Pure Global. Market Timelines 2026 — Pure Markets, libro de trabajo de planificación suministrado por la empresa, hojas de Vietnam/Japón/UE/EE. UU. Estimaciones de planificación comercial, no plazos legales.).
Para Japón, la categoría de revisión y los períodos pertinentes de las guías de la PMDA deben incluirse en el plan, monitoreando por separado el tiempo de respuesta del solicitante, las consultas y la preparación de evidencia. Para la UE, la evaluación del organismo notificado también se diferencia de la preparación del expediente técnico del fabricante. La encuesta de Team-NB reporta intervalos de tiempo y experiencia con presentaciones incompletas, no una fecha de finalización garantizada para el producto específico 10 26 31.
Secuenciar el presupuesto en torno a las dependencias de la evidencia
Las partidas no cotizadas del subtotal deben orientar la siguiente revisión de evidencia. Para un dispositivo que carece de evidencia clínica adecuada, una cotización atractiva de representación deja sin resolver una interrogante sobre estudios o evaluación. Para un dispositivo con un expediente de origen completo, la normativa del mercado de destino y el alcance específico aún pueden requerir adaptación. Asigne el entregable, el responsable y el criterio de aceptación antes de agregarlo al presupuesto. Este es el enfoque de planificación editorial de Pure Global.
Mantenga separados el tiempo de revisión para aprobación, la preparación y respuestas del solicitante, los ensayos y la incorporación comercial. Los objetivos por categoría de revisión de Japón y los rangos de planificación de una empresa describen intervalos diferentes. Una cotización de un organismo notificado de la UE debe identificar qué rondas de evaluación y revisión cubre. Un plan de reliance para Vietnam requiere tanto la decisión de elegibilidad legal como el expediente real. Registre lo que puede comenzar de inmediato y qué trabajo depende de una decisión de clasificación, de evidencia o de la autoridad 10 13 26 (Pure Global. Market Timelines 2026 — Pure Markets, libro de trabajo de planificación suministrado por la empresa, hojas de Vietnam/Japón/UE/EE. UU. Estimaciones de planificación comercial, no plazos legales.).
Un registro de decisión propuesto en cuatro pasos
El siguiente flujo de trabajo es la recomendación editorial de Pure Global. Su clasificación de dispositivos de la UE y su comparación de evidencia clínica conciernen a dispositivos bajo el MDR; un IVD requiere una clasificación y una evaluación del desempeño independientes conforme al IVDR 18.
- Defina el producto y la declaración. Registre la finalidad prevista, el usuario, la población, el contacto anatómico, la composición, la duración y el mecanismo. Conserve la versión revisada de la etiqueta/IFU. Una conclusión sobre la clase requiere estos datos de entrada, no meramente el nombre de un material o un código de producto extranjero 4 5.
- Identifique el marco y la vía objetivo. Registre la regla y sus condiciones, el solicitante responsable y la categoría de evidencia. Para Japón, mantenga por separado la categoría de revisión y el tipo de aprobación; para Vietnam, identifique el régimen legal vigente aplicable y la vía de declaración/registro 9 10 13 16.
- Ponga a prueba la brecha de evidencia. Localice el precedente relevante, luego compare su declaración, tecnología e información de respaldo con el dispositivo propuesto. Considere el estado en el registro como una referencia al expediente, no como un sustituto de la evaluación técnica o clínica. Mantenga clara la fuente de un argumento de equivalencia 5 22.
- Registre el cronograma y la base presupuestaria. Separe las fechas de entrada en vigor legal, los plazos por rezago de registro, las guías de revisión y las estimaciones comerciales. Para los dispositivos pertinentes introducidos previamente en el mercado de la UE, la fecha límite de registro del 28 de noviembre de 2026 es una dependencia operativa actual. Las tarifas gubernamentales y los cargos por representación/expediente requieren, cada uno, su propio alcance y período 6 7 8 Cronograma de servicios comerciales y precios regulatorios 2026–2027.
El registro resultante debe facilitar la localización de cualquier pregunta no resuelta: qué hecho podría cambiar la clasificación o la vía, qué evidencia se necesita y a quién le corresponde la siguiente decisión. Los equipos pueden contactar a Pure Global para conversar sobre dicha revisión y solicitar una cotización específica para su alcance. Los servicios de la empresa respaldan la evaluación; el organismo regulador o el proceso de evaluación de la conformidad aplicable conserva su función de toma de decisiones Plataforma regulatoria internacional de dispositivos médicos e IVD y representación en el país.
Metodología y límites
Los recuentos sin datos clínicos y genéricos de PMDA provienen de los libros de trabajo conservados del FY2017–FY2025. Las listas con datos clínicos se obtuvieron el 6 de noviembre de 2026: los recuentos por tipo de aprobación en los PDF del FY2017–FY2020 se concilian entre tokens de texto aislados y la extracción independiente de celdas de tabla en cada página; los libros de trabajo del FY2021–FY2025 se contabilizaron a partir de la columna de tipo de aprobación. Las listas publicadas pueden incluir múltiples nombres comerciales simultáneos. Estos son elementos aprobados listados, distintos de las solicitudes presentadas, las tecnologías únicas y las probabilidades de éxito 1.
Los recuentos de Vietnam se refieren al extracto de resultados públicos conservado. El estado actual está vinculado a cohortes por año de publicación, con diferentes tiempos de observación y un cambio de la clasificación por terceros a la clasificación por el declarante/registrante en 2022. El estado no incluye el motivo de revocación ni el solicitante. Los resultados de clasificación conservados son la unidad en este caso 2 13.
Las cinco expresiones de cohorte originales son búsquedas de nombres que no distinguen entre mayúsculas y minúsculas, sin filtros de exclusión posteriores a la consulta. Sus términos se detallan a continuación. Un registro puede coincidir con más de una expresión. Por lo tanto, las distribuciones de clase describen los resultados de dichas consultas, sin determinar si alguna entrada fue clasificada legalmente de forma correcta o incorrecta.
wound_dressings_topical: băng vết thương|gạc vết thương|wound dressing|hydrocolloid|hydrogel|alginate|foam dressing|băng gạc|collagen dressing|silver dressing
orthopedic_implants_fixation: vít xương|nẹp xương|khớp nhân tạo|bone screw|bone plate|hip prosthesis|knee prosthesis|spinal cage|intramedullary nail
cardiovascular_stents_catheters: stent mạch vành|stent động mạch|coronary stent|guiding catheter|balloon catheter|ống thông tim|ống thông mạch
ivd_reagents_analyzers: bộ xét nghiệm ivd|chất chuẩn|chất kiểm chứng|máy phân tích huyết học|máy xét nghiệm miễn dịch|ivd|immunoassay|calibrator
diagnostic_ultrasound_imaging: máy siêu âm|đầu dò siêu âm|ultrasound system|máy chụp cắt lớp|ct scanner|mri system|máy x-quang
Las cifras de la FDA se refieren a códigos de producto y a sus campos administrativos, no a SKU comercializados, volúmenes de solicitudes ni resultados clínicos. Veinte paneles con nombre cubren 6,182 códigos; 902 no tienen un panel asignado en la exportación conservada. El elemento visual muestra todos los 20 paneles con nombre y los 902 códigos no asignados, con los tipos de presentación residuales explícitos 19.
Las cargas de certificados en EUDAMED están incompletas durante la transición; el análisis de la emisión y el vencimiento totales requiere conjuntos de datos correspondientes completos. Las mediciones de certificados emitidos y de respuestas a encuestas de Team-NB tienen sus propias poblaciones. La tabla de correspondencia de reglas condicionales es una interpretación editorial de los patrones declarados de finalidad prevista; un producto real necesita su propia evaluación 4 5 25 26.
Conclusión
La unidad práctica de la planificación entre mercados es la finalidad prevista y la evidencia del producto, evaluadas bajo el marco de destino. Utilice las aprobaciones publicadas y los resultados del registro para localizar precedentes y preguntas. Conserve la diferencia entre un registro listado, una vía administrativa y la evidencia que respalda una nueva declaración.
Un paquete de decisión útil identifica entonces la regla aplicable, la evidencia restante, el rol local, el plazo y el presupuesto delimitado. Las categorías de datos clínicos de Japón, el historial de publicación/estado de Vietnam y la comparación de reglas de EE. UU./UE aportan, cada uno, una parte diferente. Mantener visibles esos límites proporciona al equipo una base revisable para su próxima decisión de presentación.
Referencias
- Agencia de Productos Farmacéuticos y Dispositivos Médicos de Japón (PMDA). Listas de dispositivos médicos aprobados (FY2017–FY2025): Dispositivos médicos mejorados con y sin datos clínicos, dispositivos médicos genéricos y dispositivos médicos de un solo uso remanufacturados, listas oficiales de aprobación de la PMDA; libros de trabajo no clínicos conservados más listas de datos clínicos recuperadas el 6 de noviembre de 2026. — Listas de dispositivos médicos aprobados (FY2017–FY2025): Dispositivos médicos mejorados con y sin datos clínicos, dispositivos médicos genéricos y dispositivos médicos de un solo uso remanufacturados pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Ministerio de Salud de Vietnam (MoH) — Administración de Infraestructura y Dispositivos Médicos (IMDA). Portal público de resultados de clasificación de dispositivos médicos (Công khai phân loại trang thiết bị y tế, N = 179,902 registros de clasificación publicados), registro oficial de resultados (captura verificada de octubre de 2026). — Portal público de resultados de clasificación de dispositivos médicos (Công khai phân loại trang thiết bị y tế, N = 179,902 registros de clasificación publicados) vimda.moh.gov.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Administración de Alimentos y Medicamentos de los Estados Unidos (FDA). Exenciones de dispositivos médicos 510(k) y requisitos de GMP (secciones 510(l) y 510(m) de la FD&C Act), reglas de exención de notificación previa a la comercialización de Clase I y Clase II. — Exenciones de dispositivos médicos 510(k) y requisitos de GMP (secciones 510(l) y 510(m) de la FD&C Act) fda.gov ↩ ↩
- Parlamento Europeo y Consejo de la Unión Europea. Reglamento (UE) 2017/745 de 5 de abril de 2017 sobre dispositivos médicos (EU MDR), versión consolidada hasta el 9 de julio de 2024: artículos 22, 51, 61 y anexo VIII (reglas 1–22), Diario Oficial de la Unión Europea. — Reglamento (UE) 2017/745 de 5 de abril de 2017 sobre dispositivos médicos (EU MDR), versión consolidada hasta el 9 de julio de 2024: artículos 22, 51, 61 y anexo VIII (reglas 1–22) eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Grupo de Coordinación de Dispositivos Médicos (MDCG). MDCG 2021-24 Rev.1: Guía sobre la clasificación de dispositivos médicos bajo el Reglamento (UE) 2017/745 (abril de 2026), Comisión Europea DG SANTE. — MDCG 2021-24 Rev.1: Guía sobre la clasificación de dispositivos médicos bajo el Reglamento (UE) 2017/745 (abril de 2026) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Parlamento Europeo y Consejo de la Unión Europea. Reglamento (UE) 2024/1860 de 13 de junio de 2024 por el que se modifican los Reglamentos (UE) 2017/745 y (UE) 2017/746 en lo relativo al despliegue gradual de EUDAMED, la notificación previa del artículo 10a y las disposiciones transitorias, Diario Oficial de la Unión Europea. — Reglamento (UE) 2024/1860 de 13 de junio de 2024 por el que se modifican los Reglamentos (UE) 2017/745 y (UE) 2017/746 en lo relativo al despliegue gradual de EUDAMED, la notificación previa del artículo 10a y las disposiciones transitorias eur-lex.europa.eu ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Comisión Europea. Cronograma de transición: Registro de dispositivos y certificados bajo el Reglamento (UE) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf), Dirección General de Salud y Seguridad Alimentaria. — Cronograma de transición: Registro de dispositivos y certificados bajo el Reglamento (UE) 2024/1860 (md_eudamed_tp-cert-devices_en.pdf) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩
- Comisión Europea. Despliegue gradual de EUDAMED: Preguntas y respuestas (eudamed-qa_en.pdf, Rev. noviembre de 2025), Comisión Europea DG SANTE. — Despliegue gradual de EUDAMED: Preguntas y respuestas (eudamed-qa_en.pdf, Rev. noviembre de 2025) health.ec.europa.eu ↩ ↩ ↩ ↩ ↩ ↩
- Ministerio de Salud, Trabajo y Bienestar de Japón (MHLW) y PMDA. Notificación PSEHB/MDED y PSEHB/PSD n.º 1117-1 (17 de noviembre de 2017): documentos de resultados de estudios clínicos, portal de información regulatoria en inglés de la PMDA. — Notificación PSEHB/MDED y PSEHB/PSD n.º 1117-1 (17 de noviembre de 2017): documentos de resultados de estudios clínicos pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Agencia de Productos Farmacéuticos y Dispositivos Médicos de Japón (PMDA). Acerca de las revisiones de dispositivos médicos, categorías de aprobación Shonin y plazos de revisión de las directrices (承認について 大臣承認), categorías legales de revisión y cronogramas de directrices para solicitantes. — Acerca de las revisiones de dispositivos médicos, categorías de aprobación Shonin y plazos de revisión de las directrices (承認について 大臣承認) pmda.go.jp ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Gobierno de Japón (e-Gov). Ley sobre la Garantía de Calidad, Eficacia y Seguridad de Productos Incluidos Productos Farmacéuticos y Dispositivos Médicos (PMD Act, Ley n.º 145 de 1960, artículos 23-2-5, 23-2-17 y 23-2-23), texto legal oficial japonés. — Ley sobre la Garantía de Calidad, Eficacia y Seguridad de Productos Incluidos Productos Farmacéuticos y Dispositivos Médicos (PMD Act, Ley n.º 145 de 1960, artículos 23-2-5, 23-2-17 y 23-2-23) laws.e-gov.go.jp ↩ ↩ ↩ ↩
- PMDA. Notificación 1117-1, 17 de noviembre de 2017: enfoques especificados para datos de ensayos clínicos. — Notificación 1117-1, 17 de noviembre de 2017: enfoques especificados para datos de ensayos clínicos pmda.go.jp ↩
- Gobierno de Vietnam. Decreto n.º 98/2021/ND-CP sobre la gestión de dispositivos médicos (emitido el 8 de noviembre de 2021; vigente a partir del 1 de enero de 2022), marco legal nacional para notificaciones de Clase A/B, autorizaciones de comercialización de Clase C/D y responsabilidades del titular del registro. — Decreto n.º 98/2021/ND-CP sobre la gestión de dispositivos médicos (emitido el 8 de noviembre de 2021; vigente a partir del 1 de enero de 2022) vanban.chinhphu.vn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Gobierno de Vietnam. Decreto n.º 07/2023/ND-CP que modifica y complementa diversos artículos del Decreto n.º 98/2021/ND-CP sobre la gestión de dispositivos médicos (emitido y vigente a partir del 3 de marzo de 2023), disposiciones de auditoría de clasificación posterior a la comercialización y reglas de reconocimiento de países de referencia. — Decreto n.º 07/2023/ND-CP que modifica y complementa diversos artículos del Decreto n.º 98/2021/ND-CP sobre la gestión de dispositivos médicos (emitido y vigente a partir del 3 de marzo de 2023) vanban.chinhphu.vn ↩ ↩ ↩
- Gobierno de Vietnam. Decreto n.º 04/2025/ND-CP que modifica y complementa el Decreto n.º 98/2021/ND-CP (consolidado como 08/VBHN-BYT, 6 de marzo de 2026), disposiciones legales consolidadas sobre la gestión de dispositivos médicos. — Decreto n.º 04/2025/ND-CP que modifica y complementa el Decreto n.º 98/2021/ND-CP (consolidado como 08/VBHN-BYT, 6 de marzo de 2026) datafiles.chinhphu.vn ↩ ↩ ↩
- Ministerio de Salud de Vietnam (MoH). Circular n.º 05/2022/TT-BYT que detalla la implementación del Decreto n.º 98/2021/ND-CP (1 de agosto de 2022, consolidada como 12/2026/VBHN-TT-BYT, 10 de julio de 2026), Apéndice I Reglas de clasificación de dispositivos médicos (16 reglas para no IVD y 7 reglas para IVD). — Circular n.º 05/2022/TT-BYT que detalla la implementación del Decreto n.º 98/2021/ND-CP (1 de agosto de 2022, consolidada como 12/2026/VBHN-TT-BYT, 10 de julio de 2026) vbpl.vn ↩ ↩ ↩ ↩ ↩ ↩
- Ministerio de Salud de Vietnam (MoH). Circular n.º 24/2026/TT-BYT que modifica y complementa el artículo 8 de la Circular n.º 05/2022/TT-BYT (emitida el 30 de junio de 2026; vigente a partir del 1 de julio de 2026), actualización ministerial relativa a las hojas de ruta de inspección de dispositivos médicos. — Circular n.º 24/2026/TT-BYT que modifica y complementa el artículo 8 de la Circular n.º 05/2022/TT-BYT (emitida el 30 de junio de 2026; vigente a partir del 1 de julio de 2026) vanban.chinhphu.vn ↩ ↩ ↩
- MDCG. 2020-16 Rev.5: Guía de clasificación de IVD. — 2020-16 Rev.5: Guía de clasificación de IVD health.ec.europa.eu ↩ ↩
- Administración de Alimentos y Medicamentos de los Estados Unidos (FDA). Base de datos de clasificación de productos (7,084 códigos de producto en 20 paneles designados y registros no asignados), exportación de clasificación de productos de CDRH/CBER (captura verificada del 24 de agosto de 2026). — Base de datos de clasificación de productos (7,084 códigos de producto en 20 paneles designados y registros no asignados) accessdata.fda.gov ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Administración de Alimentos y Medicamentos de los Estados Unidos (FDA) y Oficina del Registro Federal (eCFR). 21 CFR Parte 878 — Dispositivos de cirugía general y plástica (secciones 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 y 878.4780), clasificación legal y limitaciones de las exenciones de 510(k). — 21 CFR Parte 878 — Dispositivos de cirugía general y plástica (secciones 878.9, 878.4014, 878.4015, 878.4018, 878.4020, 878.4022, 878.4025, 878.4452 y 878.4780) ecfr.gov ↩ ↩ ↩ ↩ ↩
- FDA. Exportación de clasificación de códigos de producto y definiciones de Submission Type ID. — Exportación de clasificación de códigos de producto y definiciones de Submission Type ID fda.gov ↩
- Grupo de Coordinación de Dispositivos Médicos (MDCG). MDCG2020-6: Evidencia clínica necesaria para dispositivos médicos previamente con marcado CE, Comisión Europea DG SANTE. — MDCG2020-6: Evidencia clínica necesaria para dispositivos médicos previamente con marcado CE health.ec.europa.eu ↩ ↩ ↩
- UE. Reglamento 722/2012, artículo 1: ámbito de aplicación de origen animal/TSE. — Reglamento 722/2012, artículo 1: ámbito de aplicación de origen animal/TSE eur-lex.europa.eu ↩
- MDCG. 2023-7: exenciones de investigación clínica bajo el artículo 61 del MDR. — 2023-7: exenciones de investigación clínica bajo el artículo 61 del MDR health.ec.europa.eu ↩
- Comisión Europea. Portal público de búsqueda de EUDAMED — Módulo de certificados (N = 3,937 certificados registrados en 49 SRN de organismos notificados), instantánea verificada del 25 de julio de 2026. — Portal público de búsqueda de EUDAMED — Módulo de certificados (N = 3,937 certificados registrados en 49 SRN de organismos notificados) ec.europa.eu ↩ ↩ ↩
- Asociación Europea de Organismos Notificados de Dispositivos Médicos (Team-NB). Encuesta de dispositivos médicos de Team-NB 2025 (publicada en mayo de 2026), encuesta a 41 organismos notificados miembros que abarca 13,953 certificados MDR emitidos y rangos de completitud de la documentación técnica. — Encuesta de dispositivos médicos de Team-NB 2025 (publicada en mayo de 2026) team-nb.org ↩ ↩ ↩ ↩ ↩
- Ministerio de Finanzas de Vietnam (MoF). Circular N.º 59/2023/TT-BTC (Tarifas de evaluación de dispositivos médicos), tarifas oficiales para notificaciones de Clase A/B y autorizaciones de comercialización de Clase C/D. — Circular N.º 59/2023/TT-BTC (Tarifas de evaluación de dispositivos médicos) vanban.chinhphu.vn ↩ ↩
- Administración de Alimentos y Medicamentos de los EE. UU. (FDA). Tarifas de usuario de las Enmiendas sobre Tarifas para Usuarios de Dispositivos Médicos (MDUFA V) del año fiscal 2027, esquema de tarifas oficiales de usuario vigente del 1 de octubre de 2026 al 30 de septiembre de 2027 ($13,785 registro de establecimiento; $28,653 510(k) estándar; $7,163 510(k) para pequeña empresa). — Tarifas de usuario de las Enmiendas sobre Tarifas para Usuarios de Dispositivos Médicos (MDUFA V) del año fiscal 2027 fda.gov ↩ ↩ ↩
- FDA de los EE. UU. Tarifas de usuario de dispositivos médicos reducidas o exentas: Programa de Determinación de Pequeñas Empresas, año fiscal 2027. — Tarifas de usuario de dispositivos médicos reducidas o exentas: Programa de Determinación de Pequeñas Empresas fda.gov ↩
- Ministerio de Finanzas de Vietnam. Circular64/2025/TT-BTC: reducciones temporales de tarifas, 30 de junio de 2025. — Circular64/2025/TT-BTC: reducciones temporales de tarifas vanban.chinhphu.vn ↩
- Asociación Europea de Organismos Notificados de Dispositivos Médicos (Team-NB). Guía de mejores prácticas para la presentación de documentación técnica conforme a los anexos II y III del Reglamento de Dispositivos Médicos (UE) 2017/745, versión 4 (adoptada el 21 de abril de 2026), documento de posición que establece criterios de preevaluación para organismos notificados. — Guía de mejores prácticas para la presentación de documentación técnica conforme a los anexos II y III del Reglamento de Dispositivos Médicos (UE) 2017/745, versión 4 (adoptada el 21 de abril de 2026) team-nb.org ↩
 Mercado · 15 oct 2026Registro de dispositivos médicos ante la FDA en EE. UU.Mercado · 15 oct 2026Clasificación y regulación de dispositivos médicos en la UE (MDR/IVDR)Mercado · 15 oct 2026PMDA Registro y aprobación de dispositivos médicos en JapónCaso de estudio · 11 ago 2026Agrupación de UDI-DI básico para contrasteCaso de estudio · 11 ago 2026Rellenos dérmicos Clase III bajo el MDR de la UEActualización regulatoria · 6 nov 2026Evidencia clínica para IVD huérfanosActualización regulatoria · 1 nov 2026Transición de la carga de SSCP/SSP en EUDAMEDActualización regulatoria · 17 oct 2026Exenciones de 510(k) en toxicología de la FDAActualización regulatoria · 11 oct 2026Primera selección de JCA de dispositivos de la UEVídeo · 16 oct 2026FDA: determinación de pequeña empresa
Control de cambios: plan de liberación en 5 mercados, 2026
Clasifique cambios de dispositivos en cinco mercados, identifique condiciones locales de liberación y separe tarifas de representación anual de tasas oficiales.
Selección de vía FDA 510(k): evidencia, plazos y costos en 2026
Una guía respaldada por datos sobre las decisiones de 510(k) Tradicional, Especial, Abreviado y de terceros, con límites claros sobre lo que los tiempos históricos de autorización pueden predecir.
Documentación MDR Team-NB: Control de completitud (2026)
Interprete correctamente la encuesta de completitud de Team-NB y convierta la guía de documentación técnica MDR en un control acotado de evidencias y solicitud.
Hablemos,
esté donde esté.
Ya sea que busque más información o esté listo para asociarse con nosotros, le guiaremos en cada paso del proceso regulatorio.
Contáctenos