21 CFR Parte 820 a ISO 13485: la tabella di concordanza QMSR
Il QMSR ha ridotto 21 CFR Parte 820 da 31 sezioni a sei e ha reso ISO 13485:2016 la regola. Questa tabella di concordanza mappa ogni vecchia sezione alla relativa clausola ISO 13485, indica quali mappature ha dichiarato FDA, elenca i requisiti esclusivi di FDA e mostra dove ricade ora un decennio di rilievi 483.
In sintesi
Dal 2 febbraio 2026, il 21 CFR Part 820 è la Quality Management System Regulation (QMSR). Il precedente regolamento Quality System contava 31 sezioni suddivise in 15 sottoparti. La QMSR comprende sei sezioni attive: ambito di applicazione, definizioni, incorporazione mediante riferimento, il requisito fondamentale di conformità a ISO 13485:2016, il controllo delle registrazioni e i controlli sull'etichettatura e sul confezionamento. Tutto il resto è riservato. I requisiti sostanziali provengono ora da ISO 13485:2016, che la sezione 820.7 incorpora mediante riferimento. 1
FDA non ha pubblicato una tabella di corrispondenza sezione per sezione. La sua proposta di regolamento offriva una tabella a livello di sottoparti, il preambolo del regolamento finale mappa esplicitamente alcune sezioni e le pagine dedicate alla QMSR di FDA rimandano i lettori a un rapporto tecnico AAMI a pagamento per la mappatura completa. 2
Questa guida fornisce una tabella di corrispondenza completa di tutte le 31 vecchie sezioni. Evidenzia quali mappature sono state indicate da FDA e quali sono le nostre, ed elenca i requisiti specifici di FDA che ISO 13485 non contempla. Mostra inoltre dove vanno a ricadere dieci anni di rilievi del Form 483 di FDA una volta tradotte nelle clausole di ISO 13485.
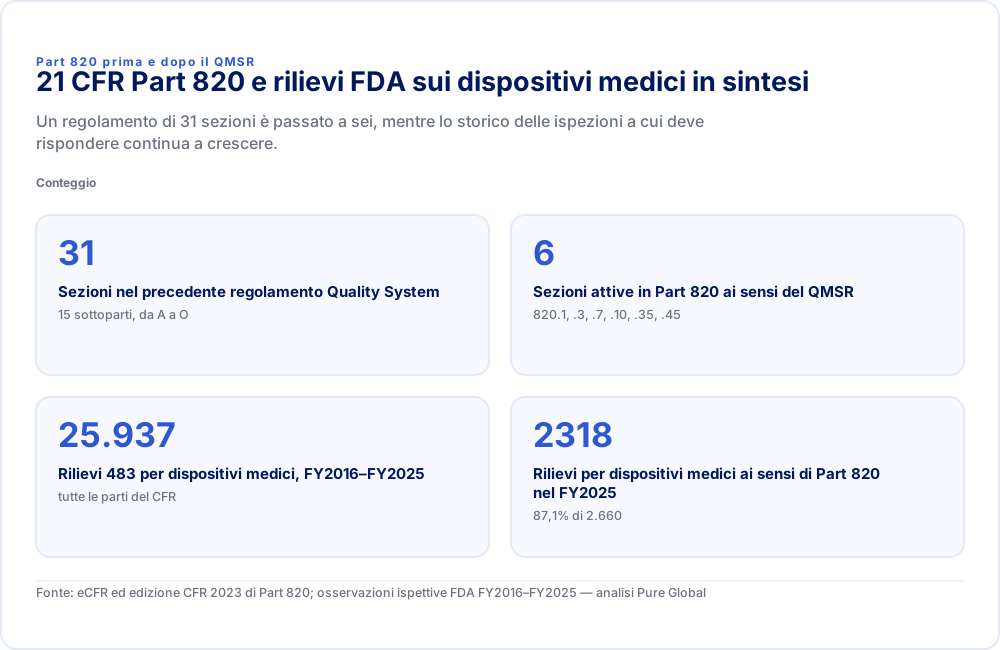
Part 820 prima e dopo il QMSR21 CFR Part 820 e rilievi FDA sui dispositivi medici in sintesiUn regolamento di 31 sezioni è passato a sei, mentre lo storico delle ispezioni a cui deve rispondere continua a crescere.Conteggio
- Sezioni nel precedente regolamento Quality System
- 3115 sottoparti, da A a O
- Sezioni attive in Part 820 ai sensi del QMSR
- 6820.1, .3, .7, .10, .35, .45
- Rilievi 483 per dispositivi medici, FY2016–FY2025
- 25.937tutte le parti del CFR
- Rilievi per dispositivi medici ai sensi di Part 820 nel FY2025
- 231887,1% di 2.660
Fonte: eCFR ed edizione CFR 2023 di Part 820; osservazioni ispettive FDA FY2016–FY2025 — analisi Pure Global
Cosa contiene oggi il 21 CFR Part 820
L'attuale Part 820 è breve. Va letta insieme a ISO 13485:2016 e alla clausola 3 di ISO 9000:2015, che hanno forza di legge mediante incorporazione per riferimento.
| Sezione | Titolo | Cosa prevede |
|---|---|---|
| 820.1 | Ambito di applicazione | Applica la Part 820 ai fabbricanti di dispositivi finiti, inclusi sterilizzatori conto terzi, rietichettatori, remanufacturer, riconfezionatori e sviluppatori di specifiche. I fabbricanti di componenti sono esclusi. Laddove ISO 13485 sia in conflitto con il FD&C Act o con i regolamenti di FDA, prevalgono la legge e i regolamenti. |
| 820.3 | Definizioni | Adotta le definizioni di ISO 13485 e ISO 9000, aggiunge termini che la norma ISO non definisce (lotto o partita, componente, dispositivo finito, HCT/P regolamentato come dispositivo, remanufacturer) e sostituisce alcuni termini ISO (dispositivo, etichettatura, dispositivo medico impiantabile, fabbricante, organizzazione, rilavorazione, sicurezza e prestazioni). |
| 820.7 | Incorporazione mediante riferimento | Incorpora ISO 13485:2016 (terza edizione, 1 marzo 2016) e la clausola 3 di ISO 9000:2015. |
| 820.10 | Requisiti per un sistema di gestione della qualità | Richiede un QMS conforme a ISO 13485 e alla Part 820. Collega le clausole ISO alle norme di FDA su UDI, tracciamento (tracking), MDR e correzioni e rimozioni. Definisce l'applicabilità dei controlli di progettazione, aggiunge la tracciabilità per i dispositivi di supporto o mantenimento delle funzioni vitali e configura la non conformità come adulterazione ai sensi della sezione 501(h). |
| 820.35 | Controllo delle registrazioni | Aggiunge contenuti obbligatori per le registrazioni di reclami, assistenza tecnica e UDI, oltre alla marcatura di riservatezza. |
| 820.45 | Controlli sull'etichettatura e sul confezionamento dei dispositivi | Richiede l'esame dell'etichettatura e del confezionamento, il rilascio documentato e controlli contro gli scambi accidentali. |
Le sezioni 820.5, da 820.20 a 820.30 e 820.40 sono riservate, così come le sottoparti da C a O. 1 Il regolamento finale è stato pubblicato il 2 febbraio 2024 ed è entrato in vigore due anni dopo. 3
Cosa ha rimosso o rinominato la QMSR
Diversi termini consueti sono scomparsi dal regolamento. Le registrazioni a cui facevano capo esistono ancora, sotto le denominazioni di ISO 13485.
- DHF, DMR e DHR. FDA non ha mantenuto il design history file, il device master record né il device history record. Nel preambolo FDA scrive di aver "eliminato i termini associati a queste specifiche tipologie di registrazioni". Il contenuto del device master record si trova ora nel fascicolo del dispositivo medico della clausola 4.2.3 di ISO 13485. Il design history file diventa il fascicolo di progettazione e sviluppo della clausola 7.3.10. Il device history record diventa la registrazione per ciascun dispositivo o lotto ai sensi della clausola 7.5.1.
- La direzione con responsabilità esecutiva diventa "alta direzione" (top management), come definita in ISO 9000.
- L'eccezione di cui a 820.180(c) è stata eliminata. I riesami della direzione, le relazioni di audit della qualità e le relazioni di audit sui fornitori sono ora soggetti a ispezione. Le FAQ di FDA lo affermano direttamente. 4
- Il revisore indipendente della progettazione richiesto dalla vecchia sezione 820.30(e) non è stato mantenuto. La clausola 7.3.5 disciplina invece i riesami della progettazione.
- QSIT. FDA ha cessato di utilizzare la Quality System Inspection Technique il 2 febbraio 2026. Le ispezioni seguono ora il Compliance Program 7382.850. 5
- "Design controls" e "design validation" sopravvivono nella prassi ma non come termini regolamentari. La guida sul software di FDA rileva ora che la QMSR "non utilizza determinati termini, quali 'Design Controls' e 'Design Validation'". Rimanda invece alla clausola 7.3. 6
La tabella di corrispondenza completa: dal vecchio regolamento QS a ISO 13485:2016
Ogni vecchia sezione trova una collocazione. Nella colonna della fonte, "FDA" indica che il preambolo della QMSR o il Compliance Program 7382.850 riporta la mappatura. "Pure Global" indica che l'abbiamo ricavata dai titoli delle clausole di ISO 13485 e dall'Attachment A del CP 7382.850.
| Vecchia sezione | Argomento | Clausola/e di ISO 13485:2016 | Disposizione o nota QMSR | Fonte |
|---|---|---|---|---|
| 820.1 | Ambito di applicazione | 1 | 820.1 mantenuta, con esclusione dei componenti e una regola sui conflitti | FDA |
| 820.3 | Definizioni | 3 (e clausola 3 di ISO 9000:2015) | 820.3 aggiunge e sostituisce definizioni | FDA |
| 820.5 | Sistema di qualità | 4.1, 4.2 | 820.10(a) | Pure Global |
| 820.20 | Responsabilità della direzione | 5.1–5.6; manuale della qualità 4.2.2; 6.1 | Le registrazioni del riesame della direzione sono ora ispezionabili | Pure Global |
| 820.22 | Audit della qualità | 8.2.4 | I report di audit sono ora ispezionabili | Pure Global |
| 820.25 | Personale e formazione | 6.2 | FDA mappa le mansioni del personale qualificato delle vecchie sezioni 820.20(b)(2) e 820.75(b)(1) in 6.2 | FDA (in parte) |
| 820.30 | Controlli di progettazione | 7.3.1–7.3.10; 7.1 per la gestione del rischio | Applicabilità in 820.10(c); l'analisi del rischio fa ora capo a 7.1; revisore indipendente non mantenuto | FDA |
| 820.30(j) | Design history file | 7.3.10 fascicolo di progettazione e sviluppo | Termine DHF rimosso | FDA |
| 820.40 | Controllo dei documenti | 4.2.4 | — | Pure Global |
| 820.50 | Controlli sugli acquisti | 4.1.5 esternalizzazione; 7.4.1–7.4.3 | Le relazioni di audit sui fornitori sono ora ispezionabili | Pure Global |
| 820.60 | Identificazione | 7.5.8 | — | Pure Global |
| 820.65 | Tracciabilità | 7.5.9.1, 7.5.9.2 | 820.10(d) tracciabilità per i dispositivi di supporto o mantenimento delle funzioni vitali | FDA |
| 820.70 | Controlli della produzione e dei processi | 7.5.1, 6.3, 6.4.1–6.4.2, 7.5.2; 4.1.6 per il software del QMS | — | Pure Global |
| 820.72 | Apparecchiature di ispezione, misurazione e collaudo | 7.6 | — | Pure Global |
| 820.75 | Validazione dei processi | 7.5.6; 7.5.7 per la sterilizzazione | — | Pure Global |
| 820.80 | Accettazione all'entrata, in corso di fabbricazione e del dispositivo finito | 7.4.3, 8.2.6 | — | Pure Global |
| 820.86 | Stato di accettazione | 7.5.8, 8.2.6 | — | Pure Global |
| 820.90 | Prodotto non conforme | 8.3.1–8.3.4 | — | Pure Global |
| 820.100 | Azioni correttive e preventive | 8.5.2, 8.5.3; 8.4 analisi dei dati | FDA mappa le vecchie sezioni 820.100(a)(6)–(7) in 8.2.2, 8.5.2 e 8.3.1 | FDA (in parte) |
| 820.120 | Etichettatura dei dispositivi | 7.5.1 | 820.45 copre l'integrità e l'ispezione delle etichette | FDA |
| 820.130 | Confezionamento dei dispositivi | 7.5.11 | 820.45 | Pure Global |
| 820.140 | Movimentazione | 7.5.11 | — | Pure Global |
| 820.150 | Stoccaggio | 7.5.11 | — | FDA |
| 820.160 | Distribuzione | 7.5.1, 7.5.9 | 820.10(d) per dispositivi di supporto o mantenimento delle funzioni vitali | Pure Global |
| 820.170 | Installazione | 7.5.3 | 820.35(b) registrazioni nei casi in cui è prevista assistenza tecnica | Pure Global |
| 820.180 | Requisiti generali per le registrazioni | 4.2.5 | 820.35; riservatezza in 820.35(d); eccezione di cui a 820.180(c) rimossa | FDA |
| 820.181 | Device master record | 4.2.3 fascicolo del dispositivo medico | Termine DMR rimosso | FDA |
| 820.184 | Device history record | 7.5.1 registrazione per ciascun dispositivo o lotto | Termine DHR rimosso | FDA |
| 820.186 | Quality system record | 4.2.1, 4.2.2 | — | Pure Global |
| 820.198 | Fascicoli dei reclami | 8.2.2, 8.2.3 | 820.35(a) contenuto delle registrazioni dei reclami; MDR tramite 820.10(b)(3) | FDA (in parte) |
| 820.200 | Assistenza tecnica | 7.5.4 | 820.35(b) contenuto delle registrazioni dell'assistenza tecnica | FDA (in parte) |
| 820.250 | Tecniche statistiche | 8.1, 8.4; 7.4.3 per il campionamento | — | Pure Global |
La tabella a livello di sottoparti della stessa FDA, contenuta nella proposta di regolamento del 2022, ha ritenuto la maggior parte delle sottoparti "sostanzialmente simili" a ISO 13485. Ha segnalato il controllo dei documenti, l'etichettatura e il confezionamento, le registrazioni e l'assistenza tecnica come aree in cui FDA avrebbe introdotto ulteriori requisiti. Tali integrazioni sono diventate 820.35 e 820.45. FDA descrive tale tabella come "una mappatura di livello superiore", non come un'analisi requisito per requisito. 7
Requisiti di FDA che ISO 13485 da sola non copre
Un certificato ISO 13485 non rende un'azienda conforme al QMSR. Questi sono gli obblighi specifici di FDA da aggiungere allo standard.
- Le quattro norme collegate di FDA (820.10(b)). La clausola 7.5.8 di ISO 13485 deve essere soddisfatta congiuntamente alla Parte 830 (UDI), e la 7.5.9.1 con la Parte 821 (tracciamento), laddove il tracciamento sia applicabile. La clausola 8.2.3 deve essere soddisfatta con la Parte 803 (segnalazione dei dispositivi medici). Gli avvisi di sicurezza ai sensi di 7.2.3, 8.2.3 e 8.3.3 devono inoltre soddisfare la Parte 806 (correzioni e rimozioni).
- Applicabilità dei controlli di progettazione (820.10(c)). La clausola 7.3 si applica ai dispositivi di Classe II e III, ai dispositivi di Classe I automatizzati tramite software e a cinque tipologie elencate di dispositivi di Classe I. Si applica inoltre ai dispositivi per indagini cliniche.
- Tracciabilità per i dispositivi di supporto vitale e di sostegno delle funzioni vitali (820.10(d)). Devono soddisfare i requisiti di tracciabilità per i dispositivi impiantabili di cui alla clausola 7.5.9.2.
- Contenuto delle registrazioni dei reclami (820.35(a)). Le registrazioni relative ai reclami oggetto di indagine o soggetti a segnalazione MDR devono includere il nome del dispositivo, la data di ricezione, l'eventuale UDI o UPC, il nome, l'indirizzo e il numero di telefono del reclamante, nonché la natura e i dettagli del reclamo. Devono inoltre registrare qualsiasi correzione o azione correttiva e qualsiasi risposta fornita al reclamante. Qualora si decida di non avviare un'indagine poiché esiste già un'indagine analoga, documentarne la giustificazione.
- Registrazioni dell'assistenza tecnica (820.35(b)). Registrare il nome del dispositivo, l'eventuale UDI o UPC, la data dell'intervento di assistenza, chi ha eseguito l'assistenza sul dispositivo, l'intervento eseguito e i dati di prova e ispezione.
- Registrazione dell'UDI (820.35(c)). "L'UDI deve essere registrato per ciascun dispositivo medico o lotto di dispositivi medici."
- Etichettatura e confezionamento (820.45). Esaminare l'etichettatura per verificare UDI, data di scadenza, istruzioni di conservazione e manipolazione prima del rilascio. Documentare il rilascio e controllare le operazioni di etichettatura per prevenire scambi accidentali.
- Definizioni di FDA e regola sui conflitti (820.1, 820.3). "Dispositivo" ed "etichettatura" assumono i significati definiti dal FD&C Act. Laddove ISO 13485 sia in conflitto con la legge FDA, prevale la legge FDA.
- Ispezione, non certificazione. FAQ di FDA: "Un certificato di conformità a ISO 13485 non esenterà un fabbricante da un'ispezione FDA." I rapporti di audit MDSAP possono comunque sostituire le ispezioni di sorveglianza di routine. 8
Dove si collocano dieci anni di rilievi FDA in ISO 13485
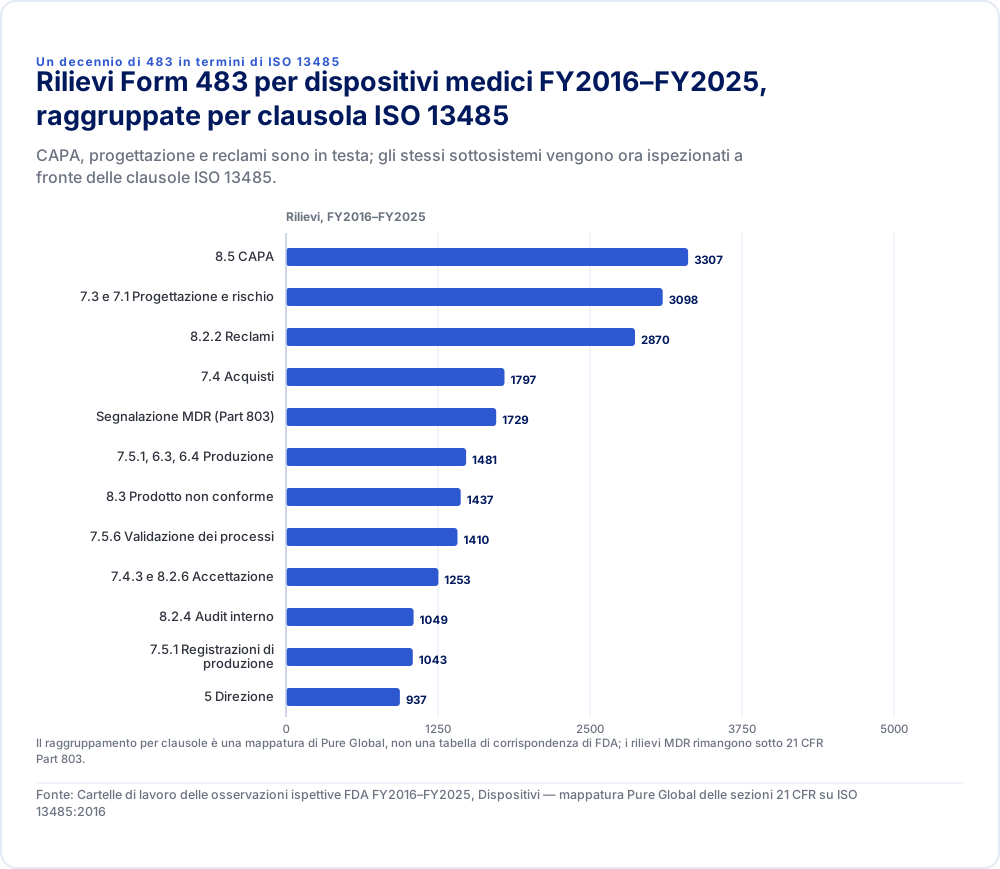
Abbiamo ricondotto ciascun rilievo del Form 483 relativo ai dispositivi dall'FY2016 all'FY2025 alla clausola di ISO 13485 che ora lo contempla. Cinque famiglie di clausole raccolgono quasi la metà dei rilievi di un intero decennio.
I fogli di calcolo annuali delle osservazioni ispettive di FDA registrano 25.937 rilievi relativi ai dispositivi dall'FY2016 all'FY2025. La tabella sottostante li raggruppa per clausola. La voce Progettazione e sviluppo comprende integralmente il vecchio 820.30, inclusa l'analisi del rischio ai sensi di 820.30(g), che ora ricade anche sotto la clausola 7.1. 9
| Rilievi | |
|---|---|
| 8.5 CAPA | 3307 |
| 7.3 e 7.1 Progettazione e rischio | 3098 |
| 8.2.2 Reclami | 2870 |
| 7.4 Acquisti | 1797 |
| Segnalazione MDR (Part 803) | 1729 |
| 7.5.1, 6.3, 6.4 Produzione | 1481 |
| 8.3 Prodotto non conforme | 1437 |
| 7.5.6 Validazione dei processi | 1410 |
| 7.4.3 e 8.2.6 Accettazione | 1253 |
| 8.2.4 Audit interno | 1049 |
| 7.5.1 Registrazioni di produzione | 1043 |
| 5 Direzione | 937 |
Il raggruppamento per clausole è una mappatura di Pure Global, non una tabella di corrispondenza di FDA; i rilievi MDR rimangono sotto 21 CFR Part 803.
Fonte: Cartelle di lavoro delle osservazioni ispettive FDA FY2016–FY2025, Dispositivi — mappatura Pure Global delle sezioni 21 CFR su ISO 13485:2016
| Famiglia di clausole ISO 13485 (vecchia sezione) | Rilievi FY2016–2025 | Quota | FY2025 |
|---|---|---|---|
| 8.5 Miglioramento e CAPA (820.100) | 3.307 | 12,8% | 342 |
| 7.3 e 7.1 Progettazione e sviluppo, con analisi del rischio (820.30) | 3.098 | 11,9% | 315 |
| 8.2.2 Gestione dei reclami (820.198) | 2.870 | 11,1% | 286 |
| 7.4 Acquisti (820.50) | 1.797 | 6,9% | 190 |
| Parte 803 Segnalazione dei dispositivi medici | 1.729 | 6,7% | 141 |
| 7.5.1, 6.3, 6.4 Controlli della produzione e dei processi (820.70) | 1.481 | 5,7% | 155 |
| 8.3 Prodotto non conforme (820.90) | 1.437 | 5,5% | 132 |
| 7.5.6 Convalida dei processi (820.75) | 1.410 | 5,4% | 153 |
| 7.4.3 e 8.2.6 Verifica e accettazione (820.80) | 1.253 | 4,8% | 117 |
| 8.2.4 Audit interno (820.22) | 1.049 | 4,0% | 107 |
| 7.5.1 Registrazioni di produzione, precedentemente il DHR (820.184) | 1.043 | 4,0% | 91 |
| 5 Responsabilità della direzione (820.20) | 937 | 3,6% | 119 |
Ne derivano due considerazioni pratiche. In primo luogo, i sottosistemi che FDA cita più frequentemente sono quelli in cui ISO 13485 e la vecchia regolamentazione erano già maggiormente allineate, pertanto il solo lavoro di transizione non basterà a modificare questi dati. I fascicoli relativi a CAPA, reclami e progettazione devono funzionare nella pratica. In secondo luogo, due aree erano in gran parte inaccessibili agli ispettori prima del 2026 e rientrano ora nel perimetro ispettivo: gli audit interni (8.2.4, già il 4,0% dei rilievi) e il riesame della direzione (parte della clausola 5). Gli ispettori possono ora leggere i rapporti stessi, anziché limitarsi a verificare l'esistenza delle procedure. La nostra checklist di preparazione all'ispezione trasforma tutto ciò in un piano di preparazione.
ISO 13485 e 21 CFR 820: le differenze che contano nella pratica
- La gestione del rischio attraversa l'intero QMS. La vecchia regolamentazione menzionava l'analisi del rischio soltanto nella convalida della progettazione (820.30(g)). ISO 13485 richiede un approccio basato sul rischio per i processi del QMS (4.1.2) e la gestione del rischio lungo l'intera realizzazione del prodotto (7.1). La pagina dedicata al QMSR di FDA afferma che la norma "richiede ora specificamente la gestione del rischio." ISO 14971 è il modo consueto per soddisfare tale requisito. Si veda la nostra guida al fascicolo di gestione del rischio di ISO 14971.
- La convalida del software si estende allo stesso QMS. La clausola 4.1.6 richiede la convalida dei software utilizzati nel QMS, come ad esempio eQMS, ERP e database dei reclami. Le clausole 7.5.6 e 7.6 riguardano i software di produzione e di monitoraggio.
- L'esternalizzazione è esplicita. La clausola 4.1.5 rende il fabbricante responsabile dei processi esternalizzati "in proporzione al rischio implicato," oltre ai controlli sui fornitori previsti in 7.4.
- Il fascicolo del dispositivo medico è un fascicolo per tipo o famiglia di dispositivi. Sostituisce il DMR, ma i suoi contenuti seguono la clausola 4.2.3: descrizione, destinazione d'uso, etichettatura, specifiche, procedure di produzione, assistenza tecnica e installazione.
- Conservazione delle registrazioni. La clausola 4.2.5 richiede la conservazione per almeno la durata di vita utile del dispositivo definita dal fabbricante, e per non meno di due anni dal rilascio.
- I "requisiti regolamentari" ricorrono in tutto il testo di ISO 13485. Negli Stati Uniti, questi includono le Parti 801, 803, 806, 807, 821 e 830. Il QMSR ne collega esplicitamente diverse tramite 820.10(b).
Una checklist per la transizione al QMSR
- Riallineare il manuale della qualità e le procedure su ISO 13485:2016, adottando una tabella di corrispondenza analoga a quella sopra riportata quale documento controllato.
- Rinominare e ristrutturare le tipologie di registrazione. Indicizzare il fascicolo del dispositivo medico, il fascicolo di progettazione e sviluppo e le registrazioni del dispositivo o del lotto. Dismettere i riferimenti a DHF, DMR e DHR, oppure definirli come alias all'interno delle procedure.
- Aggiungere i contenuti specifici di FDA previsti da 820.10(b) a (d), 820.35 e 820.45 alle procedure e alla modulistica pertinenti, in particolare nei moduli per reclami e assistenza tecnica.
- Preparare le registrazioni del riesame della direzione e degli audit interni per l'ispezione. Esse sono ora ispezionabili, pertanto redigetele come se un ispettore dovesse leggerle.
- Colmare le carenze nelle evidenze che FDA cita più frequentemente. Ciò significa verifiche di efficacia delle CAPA, decisioni sulle indagini relative ai reclami, aggiornamenti del fascicolo di gestione del rischio a seguito di eventi post-market e valutazioni regolamentari sulle modifiche di progettazione.
- Formare il personale sul nuovo vocabolario e sull'approccio ispettivo, compreso il modo in cui il CP 7382.850 articola un'ispezione in sei aree del QMS.
Le FAQ di FDA osservano che gli ispettori possono esaminare registrazioni create prima del 2 febbraio 2026. Suggeriscono inoltre che "un fabbricante può trovare utile completare una qualche forma di analisi comparativa." La gap analysis gratuita del QMSR di Pure Global AI rappresenta un modo per iniziare. 10
Come aiuta Pure Global
Eseguiamo gap assessment QMSR rispetto a ISO 13485:2016 e alle disposizioni specifiche di FDA, e riscriviamo procedure e moduli per reclami, assistenza tecnica, etichettatura e fascicolo del dispositivo medico. Prepariamo inoltre i team per le ispezioni ai sensi del CP 7382.850. Per le aziende già certificate per ISO 13485 nell'ambito del MDSAP o dell'EU MDR, ci concentriamo sulle integrazioni di FDA e sulle registrazioni divenute ispezionabili per la prima volta. Consultate la consulenza QMSR di FDA oppure contattate il nostro team.
Come abbiamo elaborato la tabella di corrispondenza e i numeri
- Testo normativo: il testo attuale dell'eCFR della Parte 820 ad ottobre 2026, e l'edizione 2023 di 21 CFR Parte 820 per le 31 sezioni pre-QMSR. 11
- Mappature "FDA": tratte dal preambolo della norma definitiva del QMSR (ad esempio la trattazione relativa a DHF, DMR e DHR, stoccaggio, etichettatura, tracciabilità ed eccezione per le registrazioni) e dall'Allegato A del CP 7382.850. Le righe contrassegnate come "Pure Global" costituiscono una nostra analisi e non rappresentano una tabella di corrispondenza FDA.
- Conteggio dei rilievi: le cartelle di lavoro delle osservazioni ispettive di FDA per gli esercizi dall'FY2016 all'FY2025, scheda Devices. Esse conteggiano la frequenza dei rilievi sui 483 emessi dal sistema elettronico di FDA. Abbiamo raggruppato i rilievi per sezione e, per 820.30, per paragrafo.
Riferimenti
- eCFR — 21 CFR Parte 820, Regolamento sui sistemi di gestione della qualità, testo vigente. ecfr.gov ↩ ↩
- U.S. FDA — Regolamento sui sistemi di gestione della qualità (QMSR). fda.gov ↩
- Federal Register — Dispositivi medici; modifiche al regolamento sul sistema di qualità, norma finale, 89 FR 7496, 2 febbraio 2024. federalregister.gov ↩
- U.S. FDA — Regolamento sui sistemi di gestione della qualità: Domande frequenti. fda.gov ↩
- U.S. FDA — Programma di conformità 7382.850, Ispezione dei fabbricanti di dispositivi medici, attuato il 2 febbraio 2026. fda.gov ↩
- U.S. FDA — Contenuto delle sottomissioni pre-market per le funzioni software dei dispositivi, guida con nota di accompagnamento QMSR. fda.gov ↩
- Federal Register — Dispositivi medici; modifiche al regolamento sul sistema di qualità, norma proposta, 87 FR 10119, 23 febbraio 2022. federalregister.gov ↩
- U.S. FDA — Programma di audit singolo per dispositivi medici (MDSAP). fda.gov ↩
- U.S. FDA — Osservazioni sulle ispezioni, fogli di calcolo per gli anni fiscali FY2006–FY2025. fda.gov ↩
- Pure Global AI — Analisi dei gap QMSR. pureglobal.ai ↩
- govinfo — Code of Federal Regulations, Titolo 21 Parte 820, edizione 2023 (regolamento sul sistema di qualità pre-QMSR). govinfo.gov ↩
 Mercato · 14 ott 2026FDA US Registrazione del dispositivo medicoAggiornamento regolatore · 17 set 2026Guida FDA sui sistemi buffy coatAggiornamento regolatore · 13 ago 2026Warning Letter QMSR FDA su rischio e modifiche di progettazioneAggiornamento regolatore · 9 ago 2026Tariffe dispositivi medici FDA FY 2027Aggiornamento regolatore · 2 giu 2026FDA Human Factors Guidance 2026 Aggiornamento per dispositivi sottomissioniVideo · 12 mar 2026Come registrare un dispositivo medico con la FDA degli Stati UnitiServizio di mercato · 24 lug 2026Agente US FDA per fabbricanti esteri di dispositivi medici e IVDServizio di mercato · 24 lug 2026Classificazione FDA di dispositivi medici e IVD: classi I, II e IIICaso di studio · 11 ago 2026Cateteri a palloncino: 2 vie ANVISACaso di studio · 5 ago 2026Registrazione IVD per menu COFEPRIS
Checklist di preparazione all'ispezione FDA (QMSR)
FDA ora ispeziona i fabbricanti di dispositivi ai sensi del QMSR e del Compliance Program 7382.850. La nostra analisi di dieci anni di dati del FDA Form 483 mostra dove gli ispettori riscontrano problemi, e la checklist in 12 punti trasforma tali rilievi in registrazioni da preparare prima dell'arrivo dell'ispettore.
FDA - Classificazione dispositivi medici: classi I, II e III spiegate
Il file dei codici prodotto di FDA di ottobre 2026 colloca il 36,5% dei codici classificati in Classe I, il 55,4% in Classe II e l'8,0% in Classe III. Questa guida spiega cosa richiede ciascuna classe, perché la sola classe non determina il percorso e come confermare la classe del proprio dispositivo in sei passaggi.
FDA Cleared vs. Approved vs. Granted: 510(k), PMA e De Novo
Nel 2025 FDA ha autorizzato 3.198 dispositivi tramite 510(k), accolto 27 richieste De Novo e approvato 38 PMA originali. Questa guida spiega cosa significa legalmente ciascun termine, quanto tempo richiede ciascun percorso, quanto costa nell'FY2027 e come descrivere lo status del proprio dispositivo senza incorrere nel misbranding.
Parliamo,
Ovunque tu sia.
Se siete alla ricerca di maggiori informazioni o pronti a collaborare con noi, siamo qui per guidarvi attraverso ogni fase del processo normativo.
Contattaci