21 CFR Parte 820 para ISO 13485: Tabela de Correspondência do QMSR
O QMSR reduziu o 21 CFR Parte 820 de 31 seções para seis e tornou a ISO 13485:2016 a regra. Esta tabela de correspondência mapeia cada seção antiga para sua cláusula da ISO 13485, indica quais mapeamentos a FDA declarou, lista os requisitos exclusivos da FDA e mostra onde uma década de citações do 483 agora se enquadra.
TL;DR
Desde 2 de fevereiro de 2026, o 21 CFR Part 820 passou a ser o Regulamento do Sistema de Gestão da Qualidade (QMSR). O antigo regulamento de Sistema da Qualidade continha 31 seções distribuídas em 15 subpartes. O QMSR possui seis seções ativas: escopo, definições, incorporação por referência, o requisito fundamental de conformidade com a ISO 13485:2016, controles de registros e controles de rotulagem e embalagem. Todo o restante está reservado. Os requisitos substantivos agora decorrem da ISO 13485:2016, a qual a seção 820.7 incorpora por referência. 1
A FDA não publicou uma tabela de correspondência seção por seção. Sua regra proposta ofereceu uma tabela em nível de subparte, o preâmbulo da regra final mapeia algumas seções explicitamente, e as páginas sobre o QMSR da FDA direcionam os leitores a um relatório técnico pago da AAMI para o mapeamento completo. 2
Este guia oferece uma tabela de correspondência completa de todas as 31 seções antigas. Ele indica quais mapeamentos a FDA declarou e quais são nossos, e lista os requisitos específicos da FDA que a ISO 13485 não cobre. Também mostra onde dez anos de citações da FDA no Formulário 483 se enquadram quando traduzidas nas cláusulas da ISO 13485.
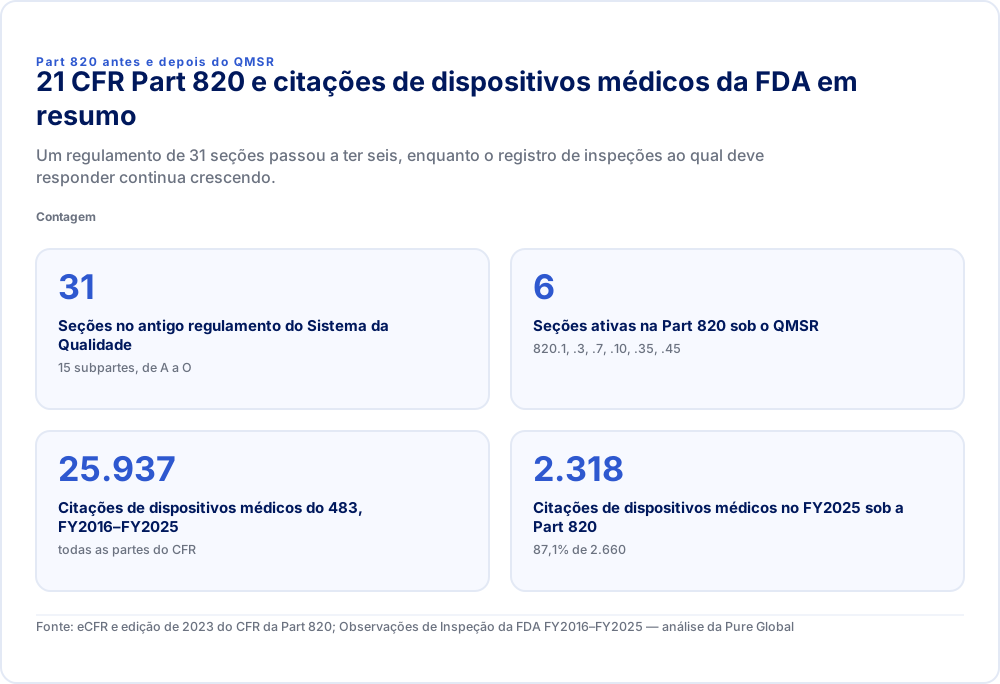
Part 820 antes e depois do QMSR21 CFR Part 820 e citações de dispositivos médicos da FDA em resumoUm regulamento de 31 seções passou a ter seis, enquanto o registro de inspeções ao qual deve responder continua crescendo.Contagem
- Seções no antigo regulamento do Sistema da Qualidade
- 3115 subpartes, de A a O
- Seções ativas na Part 820 sob o QMSR
- 6820.1, .3, .7, .10, .35, .45
- Citações de dispositivos médicos do 483, FY2016–FY2025
- 25.937todas as partes do CFR
- Citações de dispositivos médicos no FY2025 sob a Part 820
- 2.31887,1% de 2.660
Fonte: eCFR e edição de 2023 do CFR da Part 820; Observações de Inspeção da FDA FY2016–FY2025 — análise da Pure Global
O que o 21 CFR Part 820 contém hoje
A atual Parte 820 é breve. Leia-a em conjunto com a ISO 13485:2016 e a ISO 9000:2015, cláusula 3, que possuem força de lei por meio de incorporação por referência.
| Seção | Título | O que faz |
|---|---|---|
| 820.1 | Escopo | Aplica a Parte 820 aos fabricantes de dispositivos acabados, incluindo esterilizadores sob contrato, re-rotuladores, remanufaturadores, reembaladores e desenvolvedores de especificações. Fabricantes de componentes estão excluídos. Onde a ISO 13485 entrar em conflito com a Lei FD&C ou com os regulamentos da FDA, a Lei e os regulamentos prevalecem. |
| 820.3 | Definições | Adota as definições da ISO 13485 e da ISO 9000, adiciona termos que a ISO não define (lote ou partida, componente, dispositivo acabado, HCT/P regulamentado como dispositivo, remanufaturador) e substitui as definições de alguns termos da ISO (dispositivo, rotulagem, dispositivo médico implantável, fabricante, organização, retrabalho, segurança e desempenho). |
| 820.7 | Incorporação por referência | Incorpora a ISO 13485:2016 (terceira edição, 1 de março de 2016) e a cláusula 3 da ISO 9000:2015. |
| 820.10 | Requisitos para um sistema de gestão da qualidade | Exige um SGQ em conformidade com a ISO 13485 e a Parte 820. Vincula as cláusulas da ISO às regras de UDI, rastreamento, MDR e correções e remoções da FDA. Define a aplicabilidade dos controles de projeto, adiciona rastreabilidade para dispositivos de suporte e sustentação da vida e estabelece que a não conformidade constitui adulteração nos termos da seção 501(h). |
| 820.35 | Controle de registros | Adiciona conteúdo obrigatório para registros de reclamações, assistência técnica e UDI, além de marcação de confidencialidade. |
| 820.45 | Controles de rotulagem e embalagem de dispositivos | Exige inspeção de rotulagem e embalagem, liberação documentada e controles contra misturas acidentais. |
As seções 820.5, 820.20 a 820.30 e 820.40 estão reservadas, assim como as Subpartes C a O. 1 A regra final foi publicada em 2 de fevereiro de 2024 e entrou em vigor dois anos depois. 3
O que o QMSR removeu ou renomeou
Diversos termos conhecidos deixaram de constar no regulamento. Os registros correspondentes continuam existindo, sob as denominações da ISO 13485.
- DHF, DMR e DHR. A FDA não manteve o arquivo de histórico de projeto, o registro mestre de dispositivo nem o registro de histórico de dispositivo. No preâmbulo, a FDA escreve que "eliminou termos associados a esses tipos específicos de registros". O conteúdo do registro mestre de dispositivo agora se encontra no arquivo do dispositivo médico da ISO 13485, cláusula 4.2.3. O arquivo de histórico de projeto passa a ser o arquivo de projeto e desenvolvimento da cláusula 7.3.10. O registro de histórico de dispositivo torna-se o registro para cada dispositivo ou lote sob a cláusula 7.5.1.
- Administração com responsabilidade executiva passa a ser "alta direção", conforme definido na ISO 9000.
- A exceção da seção 820.180(c) deixou de existir. Análises críticas pela direção, relatórios de auditoria da qualidade e relatórios de auditoria de fornecedores agora estão abertos à inspeção. O FAQ da FDA afirma isso diretamente. 4
- O revisor independente de projeto exigido pela antiga seção 820.30(e) não foi mantido. Em vez disso, a cláusula 7.3.5 rege as análises críticas de projeto.
- QSIT. A FDA deixou de utilizar a Quality System Inspection Technique em 2 de fevereiro de 2026. As inspeções agora seguem o Programa de Conformidade 7382.850. 5
- "Controles de projeto" e "validação de projeto" sobrevivem na prática, mas não como termos regulatórios. O guia de software da FDA observa agora que o QMSR "não utiliza determinados termos, como 'Controles de Projeto' e 'Validação de Projeto'". Em vez disso, ele aponta para a cláusula 7.3. 6
A tabela de correspondência completa: do antigo regulamento de QS para a ISO 13485:2016
Cada seção antiga tem um correspondente. Na coluna de fonte, "FDA" significa que o preâmbulo do QMSR ou o Programa de Conformidade 7382.850 indica o mapeamento. "Pure Global" significa que nós o deduzimos a partir dos títulos das cláusulas da ISO 13485 e do Anexo A do CP 7382.850.
| Seção antiga | Tópico | Cláusula(s) da ISO 13485:2016 | Disposição ou nota do QMSR | Fonte |
|---|---|---|---|---|
| 820.1 | Escopo | 1 | 820.1 mantida, com exclusão de componentes e uma regra de conflito | FDA |
| 820.3 | Definições | 3 (e a ISO 9000:2015, cláusula 3) | A 820.3 adiciona e substitui definições | FDA |
| 820.5 | Sistema da qualidade | 4.1, 4.2 | 820.10(a) | Pure Global |
| 820.20 | Responsabilidade da direção | 5.1–5.6; 4.2.2 manual da qualidade; 6.1 | Registros de análise crítica pela direção agora passíveis de inspeção | Pure Global |
| 820.22 | Auditoria da qualidade | 8.2.4 | Relatórios de auditoria agora passíveis de inspeção | Pure Global |
| 820.25 | Pessoal e treinamento | 6.2 | A FDA mapeia as atribuições de pessoal qualificado nos antigos 820.20(b)(2) e 820.75(b)(1) para a 6.2 | FDA (em parte) |
| 820.30 | Controles de projeto | 7.3.1–7.3.10; 7.1 para gerenciamento de riscos | Aplicabilidade na 820.10(c); a análise de risco agora ocorre por meio da 7.1; revisor independente não mantido | FDA |
| 820.30(j) | Arquivo de histórico de projeto | 7.3.10 arquivo de projeto e desenvolvimento | Termo DHF removido | FDA |
| 820.40 | Controles de documentos | 4.2.4 | — | Pure Global |
| 820.50 | Controles de compras | 4.1.5 terceirização; 7.4.1–7.4.3 | Relatórios de auditoria de fornecedores agora passíveis de inspeção | Pure Global |
| 820.60 | Identificação | 7.5.8 | — | Pure Global |
| 820.65 | Rastreabilidade | 7.5.9.1, 7.5.9.2 | 820.10(d) rastreabilidade para dispositivos de suporte ou sustentação da vida | FDA |
| 820.70 | Controles de produção e processos | 7.5.1, 6.3, 6.4.1–6.4.2, 7.5.2; 4.1.6 para software de SGQ | — | Pure Global |
| 820.72 | Equipamentos de inspeção, medição e teste | 7.6 | — | Pure Global |
| 820.75 | Validação de processo | 7.5.6; 7.5.7 para esterilização | — | Pure Global |
| 820.80 | Aceitação no recebimento, em processo e de dispositivo acabado | 7.4.3, 8.2.6 | — | Pure Global |
| 820.86 | Status de aceitação | 7.5.8, 8.2.6 | — | Pure Global |
| 820.90 | Produto não conforme | 8.3.1–8.3.4 | — | Pure Global |
| 820.100 | Ação corretiva e preventiva | 8.5.2, 8.5.3; 8.4 análise de dados | A FDA mapeia os antigos 820.100(a)(6)–(7) para 8.2.2, 8.5.2 e 8.3.1 | FDA (em parte) |
| 820.120 | Rotulagem de dispositivos | 7.5.1 | A 820.45 cobre a integridade e a inspeção de rótulos | FDA |
| 820.130 | Embalagem de dispositivos | 7.5.11 | 820.45 | Pure Global |
| 820.140 | Manuseio | 7.5.11 | — | Pure Global |
| 820.150 | Armazenamento | 7.5.11 | — | FDA |
| 820.160 | Distribuição | 7.5.1, 7.5.9 | 820.10(d) para dispositivos de suporte ou sustentação da vida | Pure Global |
| 820.170 | Instalação | 7.5.3 | 820.35(b) registros quando envolver assistência técnica | Pure Global |
| 820.180 | Requisitos gerais de registros | 4.2.5 | 820.35; 820.35(d) confidencialidade; exceção da 820.180(c) removida | FDA |
| 820.181 | Registro mestre de dispositivo | 4.2.3 arquivo do dispositivo médico | Termo DMR removido | FDA |
| 820.184 | Registro de histórico de dispositivo | 7.5.1 registro para cada dispositivo ou lote | Termo DHR removido | FDA |
| 820.186 | Registro do sistema da qualidade | 4.2.1, 4.2.2 | — | Pure Global |
| 820.198 | Arquivos de reclamações | 8.2.2, 8.2.3 | 820.35(a) conteúdo dos registros de reclamação; MDR por meio de 820.10(b)(3) | FDA (em parte) |
| 820.200 | Assistência técnica | 7.5.4 | 820.35(b) conteúdo dos registros de assistência técnica | FDA (em parte) |
| 820.250 | Técnicas estatísticas | 8.1, 8.4; 7.4.3 para amostragem | — | Pure Global |
A tabela da própria FDA em nível de subparte, na regra proposta de 2022, considerou a maioria das subpartes "substancialmente similar" à ISO 13485. Ela destacou controles de documentos, rotulagem e embalagem, registros e assistência técnica como áreas nas quais a FDA acrescentaria requisitos. Essas adições tornaram-se 820.35 e 820.45. A FDA descreve essa tabela como "um mapeamento de nível superior", e não uma análise requisito por requisito. 7
Requisitos da FDA que a ISO 13485 isoladamente não cobre
Um certificado da ISO 13485 não torna uma empresa em conformidade com o QMSR. Estas são as obrigações específicas da FDA a serem adicionadas à norma.
- As quatro regras vinculadas da FDA (820.10(b)). Na ISO 13485, a cláusula 7.5.8 deve ser atendida juntamente com a Parte 830 (UDI), e a 7.5.9.1 com a Parte 821 (rastreamento), onde o rastreamento for aplicável. A cláusula 8.2.3 deve ser atendida com a Parte 803 (notificação de eventos adversos, MDR). As notas de esclarecimento sob 7.2.3, 8.2.3 e 8.3.3 também devem satisfazer a Parte 806 (correções e remoções).
- Aplicabilidade do controle de projeto (820.10(c)). A cláusula 7.3 aplica-se a dispositivos das Classes II e III, dispositivos de Classe I automatizados por software e a cinco tipos listados de dispositivos de Classe I. Aplica-se também a dispositivos investigacionais.
- Rastreabilidade para dispositivos de suporte à vida e de sustentação da vida (820.10(d)). Eles devem cumprir a rastreabilidade de dispositivos implantáveis da cláusula 7.5.9.2.
- Conteúdo dos registros de reclamação (820.35(a)). Os registros de reclamações investigadas ou notificáveis pelo MDR devem incluir o nome do dispositivo, a data de recebimento, qualquer UDI ou UPC, o nome, endereço e número de telefone do reclamante, e a natureza e os detalhes da reclamação. Devem também registrar qualquer correção ou ação corretiva e qualquer resposta ao reclamante. Se você decidir não investigar porque já existe uma investigação semelhante, documente a justificativa.
- Registros de assistência técnica (820.35(b)). Registre o nome do dispositivo, qualquer UDI ou UPC, a data do serviço, quem realizou o serviço no dispositivo, o serviço executado e os dados de teste e inspeção.
- Registro de UDI (820.35(c)). "O UDI deve ser registrado para cada dispositivo médico ou lote de dispositivos médicos."
- Rotulagem e embalagem (820.45). Examine a rotulagem quanto ao UDI, data de validade, instruções de armazenamento e manuseio antes da liberação. Documente a liberação e controle as operações de rotulagem para evitar misturas acidentais.
- Definições da FDA e a regra de conflito (820.1, 820.3). "Device" e "labeling" mantêm seus significados da Lei FD&C. Onde a ISO 13485 entrar em conflito com a legislação da FDA, a legislação da FDA prevalece.
- Inspeção, não certificação. FAQ da FDA: "Um certificado de conformidade com a ISO 13485 não isentará o fabricante de uma inspeção da FDA." Relatórios de auditoria do MDSAP ainda podem substituir inspeções de vigilância de rotina. 8
Onde dez anos de citações da FDA se enquadram na ISO 13485
Traduzimos cada citação de dispositivos do Formulário 483 do FY2016 ao FY2025 para a cláusula da ISO 13485 que agora a cobre. Cinco famílias de cláusulas concentram quase metade dos achados de uma década.
As planilhas anuais de Observações de Inspeção da FDA registram 25.937 citações de dispositivos do FY2016 ao FY2025. A tabela abaixo as reagrupa por cláusula. Projeto e desenvolvimento combina a antiga 820.30 na íntegra, incluindo a análise de risco sob 820.30(g), que agora também se enquadra na cláusula 7.1. 9
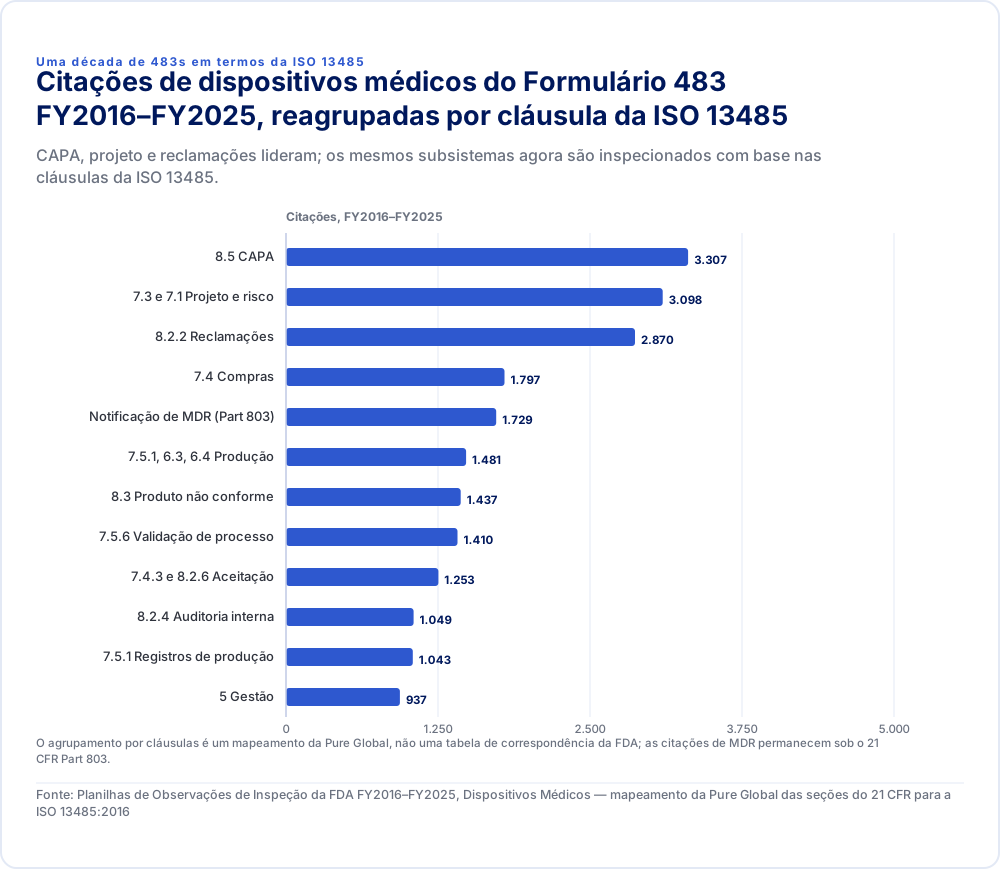
| Citações | |
|---|---|
| 8.5 CAPA | 3.307 |
| 7.3 e 7.1 Projeto e risco | 3.098 |
| 8.2.2 Reclamações | 2.870 |
| 7.4 Compras | 1.797 |
| Notificação de MDR (Part 803) | 1.729 |
| 7.5.1, 6.3, 6.4 Produção | 1.481 |
| 8.3 Produto não conforme | 1.437 |
| 7.5.6 Validação de processo | 1.410 |
| 7.4.3 e 8.2.6 Aceitação | 1.253 |
| 8.2.4 Auditoria interna | 1.049 |
| 7.5.1 Registros de produção | 1.043 |
| 5 Gestão | 937 |
O agrupamento por cláusulas é um mapeamento da Pure Global, não uma tabela de correspondência da FDA; as citações de MDR permanecem sob o 21 CFR Part 803.
Fonte: Planilhas de Observações de Inspeção da FDA FY2016–FY2025, Dispositivos Médicos — mapeamento da Pure Global das seções do 21 CFR para a ISO 13485:2016
| Família de cláusulas da ISO 13485 (seção antiga) | Citações FY2016–2025 | Participação | FY2025 |
|---|---|---|---|
| 8.5 Melhoria e CAPA (820.100) | 3.307 | 12,8% | 342 |
| 7.3 e 7.1 Projeto e desenvolvimento, com análise de risco (820.30) | 3.098 | 11,9% | 315 |
| 8.2.2 Tratamento de reclamações (820.198) | 2.870 | 11,1% | 286 |
| 7.4 Compras (820.50) | 1.797 | 6,9% | 190 |
| Parte 803 Notificação de eventos adversos (MDR) | 1.729 | 6,7% | 141 |
| 7.5.1, 6.3, 6.4 Controles de produção e de processo (820.70) | 1.481 | 5,7% | 155 |
| 8.3 Produto não conforme (820.90) | 1.437 | 5,5% | 132 |
| 7.5.6 Validação de processo (820.75) | 1.410 | 5,4% | 153 |
| 7.4.3 e 8.2.6 Verificação e aceitação (820.80) | 1.253 | 4,8% | 117 |
| 8.2.4 Auditoria interna (820.22) | 1.049 | 4,0% | 107 |
| 7.5.1 Registros de produção, anteriormente o DHR (820.184) | 1.043 | 4,0% | 91 |
| 5 Responsabilidade da direção (820.20) | 937 | 3,6% | 119 |
Seguem dois pontos práticos. Primeiro, os subsistemas que a FDA mais cita são aqueles em que a ISO 13485 e o antigo regulamento já eram mais próximos; portanto, o trabalho de transição por si só não mudará os números. Os arquivos de CAPA, reclamações e projeto têm de funcionar na prática. Segundo, duas áreas estavam em grande parte ocultas dos investigadores antes de 2026 e agora estão no escopo: auditorias internas (8.2.4, já correspondendo a 4,0% das citações) e análise crítica pela direção (parte da cláusula 5). Os investigadores agora podem ler os relatórios em si, e não apenas verificar se os procedimentos existem. Nosso checklist de prontidão para inspeção transforma isso em um plano de preparação.
ISO 13485 e 21 CFR 820: as diferenças que importam na prática
- O gerenciamento de risco permeia todo o SGQ. O antigo regulamento mencionava a análise de risco apenas na validação de projeto (820.30(g)). A ISO 13485 exige uma abordagem baseada em risco para os processos do SGQ (4.1.2) e gerenciamento de risco ao longo de toda a realização do produto (7.1). A página do QMSR da FDA afirma que a regra "agora exige especificamente o gerenciamento de risco." A ISO 14971 é a forma usual de atendê-lo. Consulte nosso guia do arquivo de gerenciamento de risco da ISO 14971.
- A validação de software alcança o próprio SGQ. A cláusula 4.1.6 exige a validação de softwares utilizados no SGQ, como eQMS, ERP e bancos de dados de reclamações. As cláusulas 7.5.6 e 7.6 cobrem softwares de produção e de monitoramento.
- A terceirização é explícita. A cláusula 4.1.5 atribui ao fabricante a responsabilidade pelos processos terceirizados "de forma proporcional ao risco envolvido", além dos controles de fornecedores em 7.4.
- O arquivo do dispositivo médico é um arquivo único por tipo ou família de dispositivos. Ele substitui o DMR, mas seu conteúdo segue a cláusula 4.2.3: descrição, uso pretendido, rotulagem, especificações e procedimentos de produção, assistência técnica e instalação.
- Retenção de registros. A cláusula 4.2.5 exige a retenção por pelo menos o tempo de vida útil do dispositivo definido pelo fabricante, e por não menos de dois anos a partir da liberação.
- "Requisitos regulatórios" aparecem por toda a ISO 13485. Nos EUA, eles incluem as Partes 801, 803, 806, 807, 821 e 830. O QMSR vincula várias delas explicitamente por meio de 820.10(b).
Um checklist de transição para o QMSR
- Reestabeleça a linha de base do manual da qualidade e dos procedimentos na ISO 13485:2016, com uma matriz de correspondência como a tabela acima na condição de documento controlado.
- Renomeie e reestruture os tipos de registro. Indexe o arquivo do dispositivo médico, o arquivo de projeto e desenvolvimento e os registros de dispositivos ou de lotes. Descontinue as referências a DHF, DMR e DHR, ou defina-as como termos equivalentes em seus procedimentos.
- Adicione o conteúdo específico da FDA presente em 820.10(b) a (d), 820.35 e 820.45 aos procedimentos e formulários pertinentes, especialmente aos formulários de reclamações e de assistência técnica.
- Prepare os registros de análise crítica pela direção e de auditoria interna para inspeção. Eles agora são inspecionáveis; portanto, redija-os como se um investigador fosse lê-los.
- Feche as lacunas de evidências que a FDA mais cita. Isso significa verificações de eficácia de CAPA, decisões de investigação de reclamações, atualizações do arquivo de gerenciamento de risco após eventos de pós-mercado e avaliações regulatórias de alterações de projeto.
- Treine a equipe quanto ao novo vocabulário e à abordagem de inspeção, incluindo a forma como o CP 7382.850 organiza uma inspeção em seis áreas do SGQ.
A FAQ da FDA observa que os investigadores podem revisar registros criados antes de 2 de fevereiro de 2026. Ela sugere que "um fabricante pode considerar útil realizar algum tipo de análise comparativa." A análise de lacunas gratuita do QMSR da Pure Global AI é uma forma de começar. 10
Como a Pure Global ajuda
Realizamos avaliações de lacunas do QMSR em relação à ISO 13485:2016 e às disposições específicas da FDA, e reescrevemos procedimentos e formulários para reclamações, assistência técnica, rotulagem e para o arquivo do dispositivo médico. Também preparamos equipes para inspeções sob o CP 7382.850. Para empresas já certificadas na ISO 13485 pelo MDSAP ou pelo MDR da UE, focamos nas adições da FDA e nos registros que passaram a ser inspecionáveis. Consulte a consultoria em QMSR da FDA ou entre em contato com nossa equipe.
Como construímos a matriz de correspondência e os números
- Texto regulatório: o texto atual do eCFR da Parte 820 em outubro de 2026, e a edição de 2023 do 21 CFR Parte 820 para as 31 seções pré-QMSR. 11
- Mapeamentos "FDA": obtidos a partir do preâmbulo da regra final do QMSR (por exemplo, sua discussão sobre o DHF, DMR e DHR, armazenamento, rotulagem, rastreabilidade e a exceção para registros) e do CP 7382.850 Anexo A. As linhas marcadas como "Pure Global" constituem nossa análise e não são uma matriz de correspondência da FDA.
- Contagem de citações: pastas de trabalho de Observações de Inspeção da FDA para o FY2016 ao FY2025, aba Devices. Elas contabilizam a frequência de citações nos 483 emitidos a partir do sistema eletrônico da FDA. Agrupamos as citações por seção e, para a 820.30, por parágrafo.
Referências
- eCFR — 21 CFR Parte 820, Regulamento do Sistema de Gestão da Qualidade, texto atual. ecfr.gov ↩ ↩
- U.S. FDA — Regulamento do Sistema de Gestão da Qualidade (QMSR). fda.gov ↩
- Federal Register — Dispositivos Médicos; Alterações ao Regulamento do Sistema da Qualidade, regra final, 89 FR 7496, 2 de fevereiro de 2024. federalregister.gov ↩
- U.S. FDA — Regulamento do Sistema de Gestão da Qualidade: Perguntas Frequentes. fda.gov ↩
- U.S. FDA — Programa de Conformidade 7382.850, Inspeção de Fabricantes de Dispositivos Médicos, implementado em 2 de fevereiro de 2026. fda.gov ↩
- U.S. FDA — Conteúdo de Submissões Pré-Mercado para Funções de Software de Dispositivos, guia com nota de capa do QMSR. fda.gov ↩
- Federal Register — Dispositivos Médicos; Alterações ao Regulamento do Sistema da Qualidade, regra proposta, 87 FR 10119, 23 de fevereiro de 2022. federalregister.gov ↩
- U.S. FDA — Programa de Auditoria Única em Dispositivos Médicos (MDSAP). fda.gov ↩
- U.S. FDA — Observações de Inspeção, planilhas do ano fiscal FY2006–FY2025. fda.gov ↩
- Pure Global AI — Análise de lacunas do QMSR. pureglobal.ai ↩
- govinfo — Code of Federal Regulations, Título 21 Parte 820, edição de 2023 (regulamento do Sistema da Qualidade pré-QMSR). govinfo.gov ↩
 Mercado · 14 de out. de 2026Registro de Dispositivos Médicos na FDA dos EUAAtualização Regulatória · 17 de set. de 2026FDA - Guia de Sistemas de Buffy CoatAtualização Regulatória · 13 de ago. de 2026Warning Letters do QMSR da FDA sobre Risco e Mudanças de ProjetoAtualização Regulatória · 9 de ago. de 2026Taxas de Usuário de Dispositivos Médicos da FDA FY 2027Atualização Regulatória · 2 de jun. de 2026Guia do FDA 2026 sobre Fatores Humanos para Dispositivos MédicosVídeo · 12 de mar. de 2026Como registrar um dispositivo médico na FDA dos EUAServiço de Mercado · 24 de jul. de 2026Agente FDA nos EUA para fabricantes estrangeiros de dispositivos médicos e DIVServiço de Mercado · 24 de jul. de 2026Certificado para Governo Estrangeiro (CFG) da FDA para Dispositivos MédicosEstudo de caso · 11 de ago. de 2026Linha de Cateter-Balão, 2 Vias ANVISAEstudo de caso · 5 de ago. de 2026COFEPRIS Registro IVD: Menu Reagente
Checklist de Prontidão para Inspeção da FDA (QMSR)
A FDA agora inspeciona fabricantes de dispositivos sob o QMSR e o Programa de Conformidade 7382.850. Nossa análise de dez anos de dados da FDA do Formulário 483 mostra onde os investigadores encontram problemas, e o checklist de 12 itens transforma essas constatações em registros a preparar antes da chegada do investigador.
Classificação de Dispositivos Médicos da FDA: Classes I, II e III
O arquivo de códigos de produto de outubro de 2026 da FDA coloca 36,5% dos códigos classificados na Classe I, 55,4% na Classe II e 8,0% na Classe III. Este guia explica o que cada classe exige, por que a classe por si só não define a via regulatória e como confirmar a classe do seu dispositivo em seis etapas.
FDA Liberado vs. Aprovado vs. Concedido: 510(k), PMA e De Novo
Em 2025, a FDA liberou 3.198 dispositivos por meio do 510(k), concedeu 27 solicitações De Novo e aprovou 38 PMAs originais. Este guia explica o que cada termo significa legalmente, quanto tempo cada via leva, quanto custa no FY2027 e como descrever o status do seu dispositivo sem incorrer em rotulagem enganosa.
Vamos conversar,
Onde quer que você esteja.
Quer esteja procurando mais informações ou pronto para ser nosso parceiro, estamos aqui para orientá-lo em todas as etapas do processo regulatório.
Fale conosco