21 CFR Part 820 zu ISO 13485: Der QMSR-Crosswalk
Die QMSR reduzierte 21 CFR Part 820 von 31 Abschnitten auf sechs und machte ISO 13485:2016 zur verbindlichen Vorschrift. Dieser Crosswalk ordnet jeden alten Abschnitt seinem ISO-13485-Abschnitt zu, kennzeichnet, welche Zuordnungen FDA angegeben hat, führt die reinen FDA-Anforderungen auf und zeigt, wo ein Jahrzehnt an 483-Beanstandungen nun landet.
TL;DR
Seit dem 2. Februar 2026 ist 21 CFR Part 820 die Quality Management System Regulation (QMSR). Die alte Quality System Regulation umfasste 31 Abschnitte in 15 Subparts. Die QMSR umfasst sechs aktive Abschnitte: Anwendungsbereich, Begriffsbestimmungen, Einbindung durch Verweis, die Grundanforderung zur Einhaltung von ISO 13485:2016, die Lenkung von Aufzeichnungen sowie Kontrollen für Kennzeichnung und Verpackung. Alle übrigen Abschnitte sind reserviert. Die materiellen Anforderungen ergeben sich nun aus ISO 13485:2016, die in Abschnitt 820.7 durch Verweis einbezogen wird. 1
FDA hat keine abschnittsweise Gegenüberstellung veröffentlicht. Der Verordnungsentwurf enthielt eine Tabelle auf Ebene der Subparts, die Präambel der Final Rule ordnet einige Abschnitte explizit zu, und die QMSR-Webseiten von FDA verweisen die Leserschaft auf einen kostenpflichtigen technischen Bericht der AAMI für die vollständige Zuordnung. 2
Dieser Leitfaden bietet eine vollständige Gegenüberstellung aller 31 alten Abschnitte. Er weist aus, welche Zuordnungen FDA selbst angegeben hat und welche von uns stammen, und er führt die FDA-spezifischen Anforderungen auf, die ISO 13485 nicht abdeckt. Zudem zeigt er auf, wo zehn Jahre an Beanstandungen aus FDA Form 483 landen, sobald Sie diese in Abschnitte von ISO 13485 übertragen.
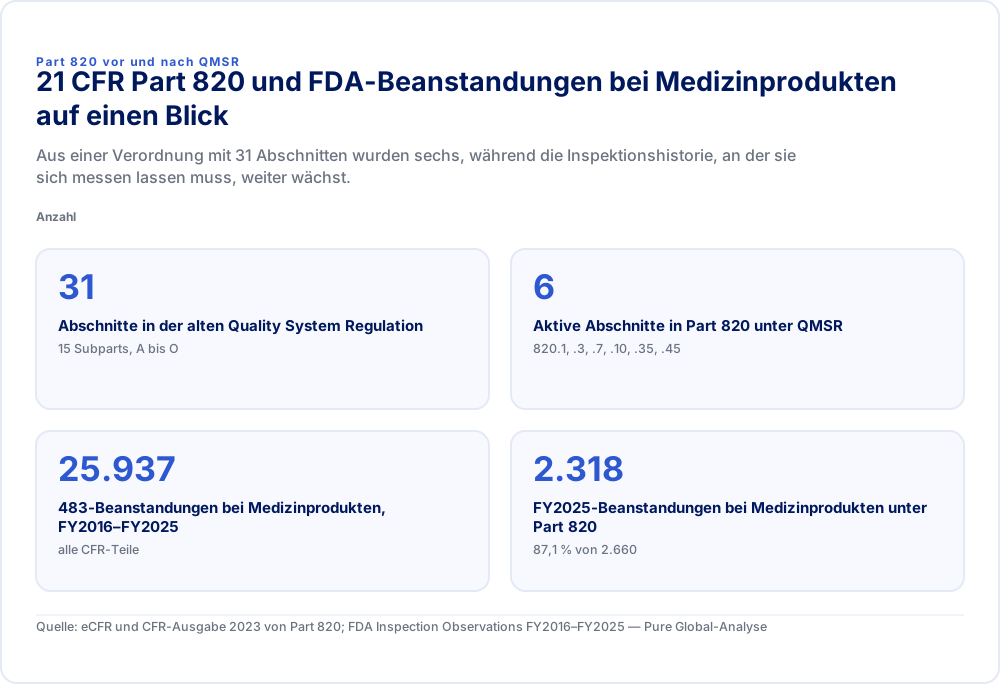
Part 820 vor und nach QMSR21 CFR Part 820 und FDA-Beanstandungen bei Medizinprodukten auf einen BlickAus einer Verordnung mit 31 Abschnitten wurden sechs, während die Inspektionshistorie, an der sie sich messen lassen muss, weiter wächst.Anzahl
- Abschnitte in der alten Quality System Regulation
- 3115 Subparts, A bis O
- Aktive Abschnitte in Part 820 unter QMSR
- 6820.1, .3, .7, .10, .35, .45
- 483-Beanstandungen bei Medizinprodukten, FY2016–FY2025
- 25.937alle CFR-Teile
- FY2025-Beanstandungen bei Medizinprodukten unter Part 820
- 2.31887,1 % von 2.660
Quelle: eCFR und CFR-Ausgabe 2023 von Part 820; FDA Inspection Observations FY2016–FY2025 — Pure Global-Analyse
Was 21 CFR Part 820 heute enthält
Der aktuelle Part 820 ist kurz gefasst. Lesen Sie ihn gemeinsam mit ISO 13485:2016 und ISO 9000:2015 Abschnitt 3, die durch Einbindung durch Verweis Gesetzeskraft besitzen.
| Abschnitt | Überschrift | Was er regelt |
|---|---|---|
| 820.1 | Anwendungsbereich | Wendet Part 820 auf Hersteller von Fertigprodukten an, einschließlich Lohnsterilisierern, Umkennzeichnern, Wiederaufbereitern, Umverpackern und Spezifikationsentwicklern. Komponentenhersteller sind ausgenommen. Steht ISO 13485 im Widerspruch zum FD&C Act oder zu Vorschriften von FDA, haben das Gesetz und die Vorschriften Vorrang. |
| 820.3 | Begriffsbestimmungen | Übernimmt die Definitionen von ISO 13485 und ISO 9000, ergänzt Begriffe, die die ISO nicht definiert (Charge oder Los, Komponente, Fertigprodukt, als Medizinprodukt reguliertes HCT/P, Wiederaufbereiter), und setzt bestimmte ISO-Begriffe außer Kraft (Medizinprodukt, Kennzeichnung, implantierbares Medizinprodukt, Hersteller, Organisation, Nacharbeit, Sicherheit und Leistung). |
| 820.7 | Einbindung durch Verweis | Bindet ISO 13485:2016 (dritte Ausgabe, 1. März 2016) sowie Abschnitt 3 von ISO 9000:2015 durch Verweis ein. |
| 820.10 | Anforderungen an ein Qualitätsmanagementsystem | Erfordert ein QMS, das ISO 13485 und Part 820 entspricht. Verknüpft ISO-Abschnitte mit den Vorschriften von FDA zu UDI, Tracking, MDR sowie Korrekturen und Rücknahmen. Legt die Anwendbarkeit der Entwicklungslenkung fest, ergänzt die Rückverfolgbarkeit für lebenserhaltende und lebensunterstützende Produkte und stuft eine Nichteinhaltung als Verfälschung gemäß Section 501(h) ein. |
| 820.35 | Lenkung von Aufzeichnungen | Ergänzt geforderte Inhalte für Reklamations-, Instandhaltungs- und UDI-Aufzeichnungen sowie Kennzeichnungen zur Vertraulichkeit. |
| 820.45 | Kontrollen der Kennzeichnung und Verpackung von Produkten | Erfordert die Prüfung von Kennzeichnung und Verpackung, eine dokumentierte Freigabe sowie Kontrollmaßnahmen gegen Verwechslungen. |
Die Abschnitte 820.5, 820.20 bis 820.30 und 820.40 sind reserviert, ebenso die Subparts C bis O. 1 Die endgültige Verordnung wurde am 2. Februar 2024 veröffentlicht und trat zwei Jahre später in Kraft. 3
Was die QMSR gestrichen oder umbenannt hat
Mehrere vertraute Begriffe sind aus der Verordnung verschwunden. Die dahinterstehenden Aufzeichnungen existieren jedoch unter Bezeichnungen von ISO 13485 weiter.
- DHF, DMR und DHR. FDA hat weder das Design History File, den Device Master Record noch den Device History Record beibehalten. In der Präambel schreibt FDA, dass sie „Begriffe gestrichen hat, die mit diesen spezifischen Aufzeichnungsarten verbunden sind“. Die Inhalte des Device Master Record befinden sich nun in der Medizinprodukteakte gemäß ISO 13485 Abschnitt 4.2.3. Aus dem Design History File wird die Entwicklungsakte nach Abschnitt 7.3.10. Aus dem Device History Record wird die Aufzeichnung für jedes Produkt oder jede Charge gemäß Abschnitt 7.5.1.
- Management with executive responsibility wird zur „obersten Leitung“, wie in ISO 9000 definiert.
- Die Ausnahme nach 820.180(c) entfällt. Managementbewertungen, Qualitätsauditberichte und Lieferantenauditberichte sind nun für Inspektionen zugänglich. Die FAQ von FDA bestätigt dies ausdrücklich. 4
- Der unabhängige Designprüfer, der nach dem alten 820.30(e) vorgeschrieben war, wird nicht beibehalten. Stattdessen regelt Abschnitt 7.3.5 die Entwicklungsbewertungen.
- QSIT. FDA hat die Anwendung der Quality System Inspection Technique zum 2. Februar 2026 eingestellt. Inspektionen folgen nun dem Compliance Program 7382.850. 5
- „Design Controls“ und „Design Validation“ bleiben in der Praxis bestehen, jedoch nicht als regulatorische Begriffe. Der Software-Leitfaden von FDA weist nun darauf hin, dass die QMSR „bestimmte Begriffe wie ‚Design Controls‘ und ‚Design Validation‘ nicht verwendet“. Er verweist stattdessen auf Abschnitt 7.3. 6
Die vollständige Gegenüberstellung: Von der alten QS-Regulation zu ISO 13485:2016
Jeder alte Abschnitt hat eine Entsprechung gefunden. In der Quellenspalte bedeutet „FDA“, dass die QMSR-Präambel oder das Compliance Program 7382.850 die Zuordnung explizit nennt. „Pure Global“ bedeutet, dass wir sie aus den Abschnittstiteln von ISO 13485 und CP 7382.850 Attachment A abgeleitet haben.
| Alter Abschnitt | Thema | ISO 13485:2016 Abschnitt(e) | QMSR-Bestimmung oder Anmerkung | Quelle |
|---|---|---|---|---|
| 820.1 | Anwendungsbereich | 1 | 820.1 beibehalten, mit Ausschluss von Komponenten und einer Kollisionsregel | FDA |
| 820.3 | Begriffsbestimmungen | 3 (und ISO 9000:2015 Abschnitt 3) | 820.3 ergänzt und überschreibt Definitionen | FDA |
| 820.5 | Qualitätssystem | 4.1, 4.2 | 820.10(a) | Pure Global |
| 820.20 | Verantwortung der Leitung | 5.1–5.6; 4.2.2 Qualitätsmanagementhandbuch; 6.1 | Aufzeichnungen der Managementbewertung nun für Inspektionen zugänglich | Pure Global |
| 820.22 | Qualitätsaudit | 8.2.4 | Auditberichte nun für Inspektionen zugänglich | Pure Global |
| 820.25 | Personal und Schulung | 6.2 | FDA ordnet Pflichten für qualifiziertes Personal aus dem alten 820.20(b)(2) und 820.75(b)(1) dem Abschnitt 6.2 zu | FDA (teilweise) |
| 820.30 | Entwicklungslenkung | 7.3.1–7.3.10; 7.1 für Risikomanagement | Anwendbarkeit in 820.10(c); Risikoanalyse erfolgt nun über 7.1; unabhängiger Prüfer nicht beibehalten | FDA |
| 820.30(j) | Design History File | 7.3.10 Entwicklungsakte | Begriff DHF gestrichen | FDA |
| 820.40 | Dokumentenlenkung | 4.2.4 | — | Pure Global |
| 820.50 | Beschaffungslenkung | 4.1.5 Auslagerung; 7.4.1–7.4.3 | Lieferantenauditberichte nun für Inspektionen zugänglich | Pure Global |
| 820.60 | Identifizierung | 7.5.8 | — | Pure Global |
| 820.65 | Rückverfolgbarkeit | 7.5.9.1, 7.5.9.2 | 820.10(d) Rückverfolgbarkeit für lebenserhaltende oder lebensunterstützende Produkte | FDA |
| 820.70 | Produktions- und Prozesslenkung | 7.5.1, 6.3, 6.4.1–6.4.2, 7.5.2; 4.1.6 für QMS-Software | — | Pure Global |
| 820.72 | Inspektions-, Mess- und Prüfmittel | 7.6 | — | Pure Global |
| 820.75 | Prozessvalidierung | 7.5.6; 7.5.7 für Sterilisation | — | Pure Global |
| 820.80 | Wareneingangs-, In-Prozess- und Endproduktprüfung | 7.4.3, 8.2.6 | — | Pure Global |
| 820.86 | Prüfstatus | 7.5.8, 8.2.6 | — | Pure Global |
| 820.90 | Nichtkonforme Produkte | 8.3.1–8.3.4 | — | Pure Global |
| 820.100 | Korrektur- und Vorbeugungsmaßnahmen | 8.5.2, 8.5.3; 8.4 Datenanalyse | FDA ordnet das alte 820.100(a)(6)–(7) den Abschnitten 8.2.2, 8.5.2 und 8.3.1 zu | FDA (teilweise) |
| 820.120 | Kennzeichnung von Produkten | 7.5.1 | 820.45 deckt Unversehrtheit und Prüfung der Kennzeichnung ab | FDA |
| 820.130 | Verpackung von Produkten | 7.5.11 | 820.45 | Pure Global |
| 820.140 | Handhabung | 7.5.11 | — | Pure Global |
| 820.150 | Lagerung | 7.5.11 | — | FDA |
| 820.160 | Vertrieb | 7.5.1, 7.5.9 | 820.10(d) für lebenserhaltende oder lebensunterstützende Produkte | Pure Global |
| 820.170 | Installation | 7.5.3 | 820.35(b) Aufzeichnungen bei Instandhaltungsbezug | Pure Global |
| 820.180 | Allgemeine Anforderungen an Aufzeichnungen | 4.2.5 | 820.35; 820.35(d) Vertraulichkeit; Ausnahme nach 820.180(c) gestrichen | FDA |
| 820.181 | Device Master Record | 4.2.3 Medizinprodukteakte | Begriff DMR gestrichen | FDA |
| 820.184 | Device History Record | 7.5.1 Aufzeichnung für jedes Produkt oder jede Charge | Begriff DHR gestrichen | FDA |
| 820.186 | Quality System Record | 4.2.1, 4.2.2 | — | Pure Global |
| 820.198 | Reklamationsakten | 8.2.2, 8.2.3 | 820.35(a) Inhalt der Reklamationsaufzeichnungen; MDR über 820.10(b)(3) | FDA (teilweise) |
| 820.200 | Instandhaltung | 7.5.4 | 820.35(b) Inhalt der Instandhaltungsaufzeichnungen | FDA (teilweise) |
| 820.250 | Statistische Methoden | 8.1, 8.4; 7.4.3 für Stichprobenverfahren | — | Pure Global |
Die von FDA selbst erstellte Tabelle auf Ebene der Subparts im Verordnungsentwurf von 2022 befand die meisten Subparts als „im Wesentlichen ähnlich“ zu ISO 13485. Sie kennzeichnete Dokumentenlenkung, Kennzeichnung und Verpackung, Aufzeichnungen sowie Instandhaltung als Bereiche, in denen FDA zusätzliche Anforderungen stellen würde. Diese Ergänzungen wurden zu 820.35 und 820.45. FDA beschreibt diese Tabelle als „Zuordnung auf höherer Ebene“ und nicht als Analyse Anforderung für Anforderung. 7
FDA-Anforderungen, die ISO 13485 allein nicht abdeckt
Ein Zertifikat nach ISO 13485 macht ein Unternehmen nicht QMSR-konform. Dies sind die FDA-spezifischen Verpflichtungen, die über die Norm hinaus hinzukommen.
- Die vier verknüpften FDA-Vorschriften (820.10(b)). Abschnitt 7.5.8 von ISO 13485 muss zusammen mit Part 830 (UDI) erfüllt werden, und 7.5.9.1 mit Part 821 (Tracking), sofern Tracking anwendbar ist. Abschnitt 8.2.3 muss zusammen mit Part 803 (Meldewesen für Medizinprodukte) erfüllt werden. Maßnahmenempfehlungen nach 7.2.3, 8.2.3 und 8.3.3 müssen zudem Part 806 (Korrekturen und Rücknahmen) erfüllen.
- Anwendbarkeit der Entwicklungslenkung (820.10(c)). Abschnitt 7.3 gilt für Produkte der Klassen II und III, für mit Software automatisierte Produkte der Klasse I sowie für fünf aufgeführte Produkttypen der Klasse I. Er gilt auch für Prüfprodukte.
- Rückverfolgbarkeit für lebenserhaltende und lebensunterstützende Produkte (820.10(d)). Sie müssen die Anforderungen an die Rückverfolgbarkeit implantierbarer Produkte gemäß Abschnitt 7.5.9.2 erfüllen.
- Inhalt von Reklamationsaufzeichnungen (820.35(a)). Aufzeichnungen über Reklamationen, die untersucht werden oder nach Part 803 (MDR) meldepflichtig sind, müssen die Produktbezeichnung, das Eingangsdatum, eine etwaige UDI oder einen UPC, den Namen, die Anschrift und die Telefonnummer des Beschwerdeführers sowie die Art und Einzelheiten der Reklamation enthalten. Sie müssen zudem jede Korrektur oder Korrekturmaßnahme sowie jede Antwort an den Beschwerdeführer dokumentieren. Wenn Sie entscheiden, keine Untersuchung durchzuführen, weil bereits eine vergleichbare Untersuchung vorliegt, dokumentieren Sie die Begründung.
- Instandhaltungsaufzeichnungen (820.35(b)). Erfassen Sie die Produktbezeichnung, eine etwaige UDI oder einen UPC, das Datum der Instandhaltung, wer die Instandhaltung durchgeführt hat, die durchgeführten Instandhaltungsmaßnahmen sowie Prüf- und Inspektionsdaten.
- Aufzeichnung der UDI (820.35(c)). "Die UDI muss für jedes Medizinprodukt oder jede Charge von Medizinprodukten aufgezeichnet werden."
- Kennzeichnung und Verpackung (820.45). Prüfen Sie die Kennzeichnung vor der Freigabe auf UDI, Verfallsdatum sowie Lagerungs- und Handhabungsanweisungen. Dokumentieren Sie die Freigabe und steuern Sie die Kennzeichnungsprozesse, um Verwechslungen zu vermeiden.
- Definitionen der FDA und die Kollisionsregel (820.1, 820.3). "Device" und "labeling" behalten ihre Bedeutungen gemäß dem FD&C Act. Wo ISO 13485 im Widerspruch zu FDA-Recht steht, hat FDA-Recht Vorrang.
- Inspektion, nicht Zertifizierung. Die FAQ von FDA: "Ein Zertifikat über die Konformität mit ISO 13485 befreit einen Hersteller nicht von einer FDA-Inspektion." MDSAP-Auditberichte können weiterhin routinemäßige Überwachungsinspektionen ersetzen. 8
Wo zehn Jahre an FDA-Beanstandungen in ISO 13485 landen
Wir haben jede Medizinprodukte-Beanstandung auf Form 483 von FY2016 bis FY2025 in den Abschnitt von ISO 13485 übertragen, der sie nun abdeckt. Fünf Abschnittsfamilien tragen fast die Hälfte der Feststellungen eines ganzen Jahrzehnts.
Die jährlichen Tabellen zu den Inspection Observations von FDA verzeichnen 25.937 Medizinprodukte-Beanstandungen von FY2016 bis FY2025. Die folgende Tabelle gruppiert diese nach Abschnitten neu. Design und Entwicklung fasst den alten Abschnitt 820.30 vollständig zusammen, einschließlich der Risikoanalyse nach 820.30(g), die nun auch unter Abschnitt 7.1 fällt. 9
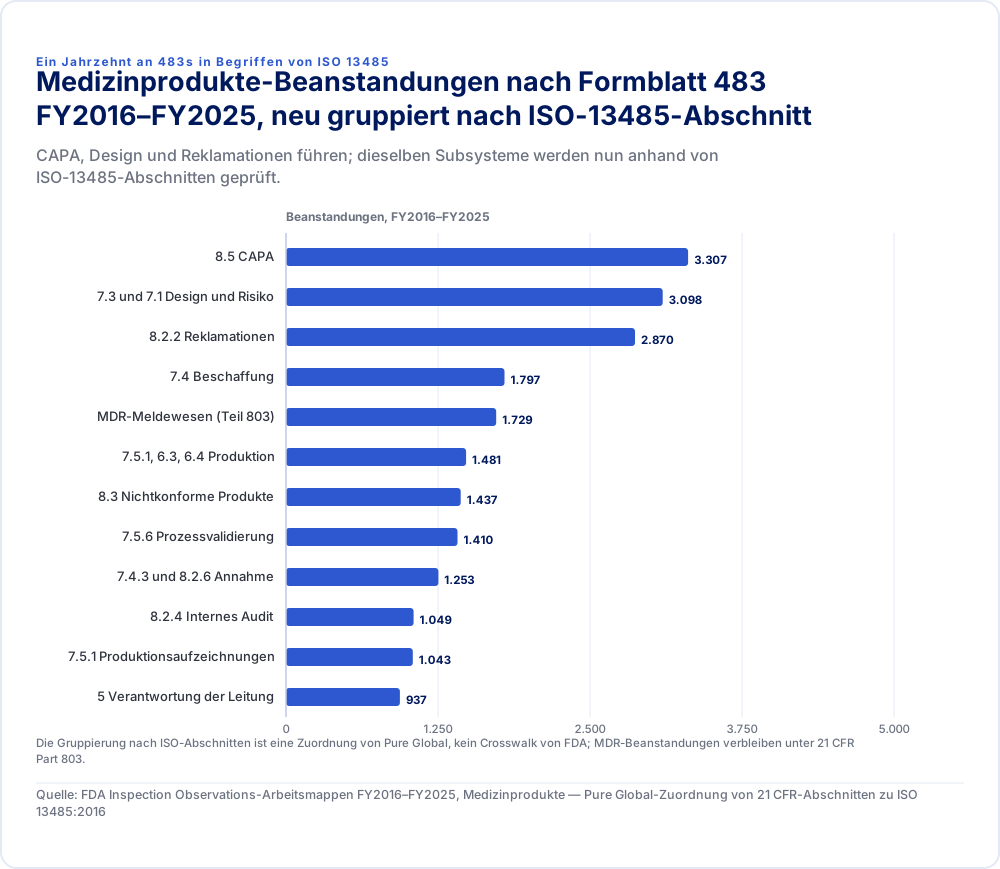
| Beanstandungen | |
|---|---|
| 8.5 CAPA | 3.307 |
| 7.3 und 7.1 Design und Risiko | 3.098 |
| 8.2.2 Reklamationen | 2.870 |
| 7.4 Beschaffung | 1.797 |
| MDR-Meldewesen (Teil 803) | 1.729 |
| 7.5.1, 6.3, 6.4 Produktion | 1.481 |
| 8.3 Nichtkonforme Produkte | 1.437 |
| 7.5.6 Prozessvalidierung | 1.410 |
| 7.4.3 und 8.2.6 Annahme | 1.253 |
| 8.2.4 Internes Audit | 1.049 |
| 7.5.1 Produktionsaufzeichnungen | 1.043 |
| 5 Verantwortung der Leitung | 937 |
Die Gruppierung nach ISO-Abschnitten ist eine Zuordnung von Pure Global, kein Crosswalk von FDA; MDR-Beanstandungen verbleiben unter 21 CFR Part 803.
Quelle: FDA Inspection Observations-Arbeitsmappen FY2016–FY2025, Medizinprodukte — Pure Global-Zuordnung von 21 CFR-Abschnitten zu ISO 13485:2016
| ISO 13485-Abschnittsfamilie (alter Abschnitt) | Beanstandungen FY2016–2025 | Anteil | FY2025 |
|---|---|---|---|
| 8.5 Verbesserung und CAPA (820.100) | 3.307 | 12,8 % | 342 |
| 7.3 und 7.1 Design und Entwicklung, mit Risikoanalyse (820.30) | 3.098 | 11,9 % | 315 |
| 8.2.2 Reklamationsbearbeitung (820.198) | 2.870 | 11,1 % | 286 |
| 7.4 Beschaffung (820.50) | 1.797 | 6,9 % | 190 |
| Part 803 Meldewesen für Medizinprodukte | 1.729 | 6,7 % | 141 |
| 7.5.1, 6.3, 6.4 Produktions- und Prozesslenkung (820.70) | 1.481 | 5,7 % | 155 |
| 8.3 Nichtkonforme Produkte (820.90) | 1.437 | 5,5 % | 132 |
| 7.5.6 Prozessvalidierung (820.75) | 1.410 | 5,4 % | 153 |
| 7.4.3 und 8.2.6 Verifizierung und Annahme (820.80) | 1.253 | 4,8 % | 117 |
| 8.2.4 Internes Audit (820.22) | 1.049 | 4,0 % | 107 |
| 7.5.1 Produktionsaufzeichnungen, ehemals der DHR (820.184) | 1.043 | 4,0 % | 91 |
| 5 Verantwortung der Leitung (820.20) | 937 | 3,6 % | 119 |
Daraus ergeben sich zwei praktische Punkte. Erstens: Die Subsysteme, die FDA am häufigsten beanstandet, sind diejenigen, bei denen ISO 13485 und die alte Vorschrift einander bereits am nächsten waren; eine reine Umstellungsarbeit allein wird an den Zahlen daher nichts ändern. CAPA-, Reklamations- und Entwicklungsakten müssen in der Praxis funktionieren. Zweitens: Zwei Bereiche waren Inspektoren vor 2026 weitgehend verborgen und fallen nun in den Prüfumfang: interne Audits (8.2.4, bereits 4,0 % der Beanstandungen) und die Managementbewertung (Teil von Abschnitt 5). Inspektoren können die Berichte nun selbst einsehen und nicht mehr nur prüfen, ob entsprechende Verfahren existieren. Unsere Checkliste zur Inspektionsbereitschaft setzt dies in einen Vorbereitungsplan um.
ISO 13485 und 21 CFR 820: die Unterschiede, auf die es in der Praxis ankommt
- Risikomanagement durchzieht das gesamte QMS. Die alte Vorschrift erwähnte eine Risikoanalyse lediglich bei der Entwicklungsvalidierung (820.30(g)). ISO 13485 verlangt einen risikobasierten Ansatz für QMS-Prozesse (4.1.2) und Risikomanagement über die gesamte Produktrealisierung hinweg (7.1). Auf der QMSR-Seite von FDA heißt es, dass die Vorschrift "jetzt ausdrücklich Risikomanagement verlangt". ISO 14971 ist der übliche Weg, dies zu erfüllen. Siehe unseren Leitfaden zur ISO 14971-Risikomanagementakte.
- Softwarevalidierung erstreckt sich auf das QMS selbst. Abschnitt 4.1.6 verlangt die Validierung von Software, die im QMS eingesetzt wird, wie etwa eQMS-, ERP- und Reklamationsdatenbanken. Die Abschnitte 7.5.6 und 7.6 decken Software für Produktion und Überwachung ab.
- Outsourcing ist explizit geregelt. Abschnitt 4.1.5 nimmt den Hersteller für ausgelagerte Prozesse "angemessen für das damit verbundene Risiko" in die Pflicht, zusätzlich zur Lieferantenlenkung in 7.4.
- Die Medizinprodukteakte ist eine Akte pro Produkttyp oder Produktfamilie. Sie ersetzt den DMR, ihre Inhalte folgen jedoch Abschnitt 4.2.3: Beschreibung, Zweckbestimmung, Kennzeichnung, Spezifikationen sowie Verfahren für Produktion, Instandhaltung und Installation.
- Aufbewahrung von Aufzeichnungen. Abschnitt 4.2.5 verlangt eine Aufbewahrung mindestens für die vom Hersteller definierte Lebensdauer des Produkts und nicht weniger als zwei Jahre ab der Freigabe.
- "Behördliche Anforderungen" ziehen sich durch ganz ISO 13485. In den USA schließen diese die Parts 801, 803, 806, 807, 821 und 830 ein. Die QMSR verknüpft mehrere davon ausdrücklich über 820.10(b).
Eine Checkliste für die QMSR-Umstellung
- Richten Sie das Qualitätsmanagementhandbuch und die Verfahrensanweisungen neu an ISO 13485:2016 aus, mit einer Konkordanzmatrix wie der obigen Tabelle als gelenktem Dokument.
- Benennen Sie die Aufzeichnungsarten um und strukturieren Sie diese neu. Indexieren Sie die Medizinprodukteakte, die Entwicklungsakte sowie die Produkt- oder Chargenaufzeichnungen. Lösen Sie Referenzen auf DHF, DMR und DHR ab oder definieren Sie diese in Ihren Verfahrensanweisungen als Aliase.
- Fügen Sie die FDA-spezifischen Inhalte aus 820.10(b) bis (d), 820.35 und 820.45 in die relevanten Verfahrensanweisungen und Formulare ein, insbesondere in Reklamations- und Instandhaltungsformulare.
- Bereiten Sie Aufzeichnungen zu Managementbewertungen und internen Audits auf die Inspektion vor. Diese sind nun einsehbar; verfassen Sie sie daher so, als ob ein Inspektor sie lesen wird.
- Schließen Sie die Nachweislücken, die FDA am häufigsten beanstandet. Das bedeutet: Überprüfungen der CAPA-Wirksamkeit, Entscheidungen zu Reklamationsuntersuchungen, Aktualisierungen der Risikoakte nach Post-Market-Ereignissen und regulatorische Bewertungen von Entwicklungsänderungen.
- Schulen Sie das Personal im neuen Vokabular und im Inspektionsansatz, einschließlich der Art und Weise, wie CP 7382.850 eine Inspektion in sechs QMS-Bereiche unterteilt.
Die FAQ von FDA weist darauf hin, dass Inspektoren auch Aufzeichnungen prüfen können, die vor dem 2. Februar 2026 erstellt wurden. Sie legt nahe, dass "es für einen Hersteller nützlich sein kann, eine Art vergleichende Analyse durchzuführen". Die kostenlose QMSR-Gap-Analyse von Pure Global AI bietet hierfür einen Einstieg. 10
Wie Pure Global unterstützt
Wir führen QMSR-Gap-Assessments im Abgleich mit ISO 13485:2016 und den FDA-spezifischen Bestimmungen durch und überarbeiten Verfahrensanweisungen sowie Formulare für Reklamationen, Instandhaltung, Kennzeichnung und die Medizinprodukteakte. Zudem bereiten wir Teams auf Inspektionen gemäß CP 7382.850 vor. Bei Unternehmen, die bereits im Rahmen von MDSAP oder der EU-MDR nach ISO 13485 zertifiziert sind, konzentrieren wir uns auf die Ergänzungen nach FDA und auf diejenigen Aufzeichnungen, die nun neu der Inspektion unterliegen. Siehe FDA QMSR-Beratung oder kontaktieren Sie unser Team.
Wie wir die Konkordanzmatrix und die Zahlen erstellt haben
- Verordnungstext: der aktuelle eCFR-Text von Part 820 mit Stand Oktober 2026 und die Ausgabe 2023 von 21 CFR Part 820 für die 31 Abschnitte vor der QMSR. 11
- "FDA"-Zuordnungen: entnommen aus der Präambel der QMSR-Final-Rule (beispielsweise den Erläuterungen zu DHF, DMR und DHR, Lagerung, Kennzeichnung, Rückverfolgbarkeit und der Ausnahme für Aufzeichnungen) sowie aus CP 7382.850 Attachment A. Zeilen, die mit "Pure Global" gekennzeichnet sind, stellen unsere eigene Analyse dar und sind keine Konkordanzmatrix der FDA.
- Anzahl der Beanstandungen: Arbeitsmappen zu den Inspection Observations von FDA für FY2016 bis FY2025, Tabellenblatt Devices. Sie zählen die Häufigkeit von Beanstandungen auf den aus dem elektronischen System von FDA ausgestellten 483s. Wir haben die Beanstandungen nach Abschnitten und für 820.30 nach Absätzen gruppiert.
Quellen
- eCFR — 21 CFR Part 820, Quality Management System Regulation, aktueller Text. ecfr.gov ↩ ↩
- U.S. FDA — Quality Management System Regulation (QMSR). fda.gov ↩
- Federal Register — Medical Devices; Quality System Regulation Amendments, Endgültige Regelung, 89 FR 7496, 2. Februar 2024. federalregister.gov ↩
- U.S. FDA — Quality Management System Regulation: Häufig gestellte Fragen. fda.gov ↩
- U.S. FDA — Compliance Program 7382.850, Inspection of Medical Device Manufacturers, implementiert am 2. Februar 2026. fda.gov ↩
- U.S. FDA — Content of Premarket Submissions for Device Software Functions, Leitfaden mit QMSR-Begleitvermerk. fda.gov ↩
- Federal Register — Medical Devices; Quality System Regulation Amendments, Vorgeschlagene Regelung, 87 FR 10119, 23. Februar 2022. federalregister.gov ↩
- U.S. FDA — Medical Device Single Audit Program (MDSAP). fda.gov ↩
- U.S. FDA — Inspection Observations, Tabellen der Geschäftsjahre FY2006–FY2025. fda.gov ↩
- Pure Global AI — QMSR-Gap-Analyse. pureglobal.ai ↩
- govinfo — Code of Federal Regulations, Title 21 Part 820, Ausgabe 2023 (Quality System Regulation vor QMSR). govinfo.gov ↩
 Markt · 14. Okt. 2026FDA-Registrierung von Medizinprodukten in den USARegulatorisches Update · 17. Sept. 2026FDA Leitfaden für Buffy-Coat-SystemeRegulatorisches Update · 13. Aug. 2026FDA QMSR-Warning-Letters zu Risiken und DesignänderungenRegulatorisches Update · 9. Aug. 2026FDA FY 2027 MedizinproduktegebührenRegulatorisches Update · 2. Juni 2026FDA Human Factors Guidance 2026 Update für GeräteeinreichungenVideo · 12. März 2026Wie Sie ein Medizinprodukt bei der US-FDA registrierenMarktspezifischer Service · 27. Juli 2026Beratung zur Beantwortung von FDA Form 483 und Warning LettersMarktspezifischer Service · 24. Juli 2026FDA Certificate to Foreign Government (CFG) für MedizinprodukteFallstudie · 11. Aug. 2026Ballonkatheter: Zwei ANVISA-WegeFallstudie · 5. Aug. 2026COFEPRIS IVD-Registrierung: Reagenzmenü
FDA Cleared vs. Approved vs. Granted: 510(k), PMA und De Novo
Im Jahr 2025 hat FDA 3.198 Medizinprodukte über 510(k) freigegeben, 27 De-Novo-Anträge bewilligt und 38 Original-PMAs zugelassen. Dieser Leitfaden erläutert, was jeder Begriff rechtlich bedeutet, wie lange jeder Weg dauert, was er im FY2027 kostet und wie Sie den Status Ihres Produkts ohne Misbranding beschreiben.
FDA-Checkliste zur Inspektionsbereitschaft (QMSR)
FDA inspiziert Medizinproduktehersteller nun gemäß QMSR und dem Compliance Program 7382.850. Unsere Analyse der FDA-Form-483-Daten aus zehn Jahren zeigt, wo Inspektoren Probleme feststellen, und die 12-Punkte-Checkliste überführt diese Feststellungen in Aufzeichnungen, die vor dem Eintreffen des Inspektors vorzubereiten sind.
FDA-Medizinprodukte-Klassifizierung: Klasse I, II und III erklärt
Die Produktcode-Datei der FDA vom Oktober 2026 stuft 36,5 % der klassifizierten Codes in Klasse I, 55,4 % in Klasse II und 8,0 % in Klasse III ein. Dieser Leitfaden erläutert, was jede Klasse erfordert, warum die Klasse allein nicht über den Marktzugangsweg entscheidet und wie Sie die Klasse Ihres Medizinprodukts in sechs Schritten bestätigen.
Sprechen wir,
wo immer Sie sind.
Ob Sie weitere Informationen suchen oder bereit zur Zusammenarbeit sind: Wir begleiten Sie durch jeden Schritt des regulatorischen Prozesses.
Kontakt