21 CFR Parte 820 a ISO 13485: tabla de concordancia de la QMSR
La QMSR redujo 21 CFR Parte 820 de 31 secciones a seis e hizo de ISO 13485:2016 la norma. Esta tabla de concordancia mapea cada sección anterior con su cláusula de ISO 13485, señala qué correspondencias declaró FDA, enumera los requisitos exclusivos de FDA y muestra dónde se ubica ahora una década de citaciones de 483.
TL;DR
Desde el 2 de febrero de 2026, el 21 CFR Parte 820 ha sido el Reglamento del Sistema de Gestión de la Calidad (QMSR). El antiguo reglamento del Sistema de Calidad tenía 31 secciones distribuidas en 15 subpartes. El QMSR tiene seis secciones activas: alcance, definiciones, incorporación por referencia, el requisito fundamental de cumplir con ISO 13485:2016, controles de registros y controles de etiquetado y empaque. Todo lo demás está reservado. Los requisitos sustantivos provienen ahora de ISO 13485:2016, que la sección 820.7 incorpora por referencia. 1
FDA no ha publicado una tabla de correspondencias sección por sección. Su norma propuesta ofreció una tabla a nivel de subpartes, el preámbulo de la norma final establece la correspondencia de algunas secciones de manera explícita, y las páginas sobre el QMSR de FDA remiten a los lectores a un informe técnico de pago de la AAMI para obtener la correspondencia completa. 2
Esta guía ofrece una tabla de correspondencias completa de todas las 31 secciones anteriores. Indica qué correspondencias señaló FDA y cuáles son nuestras, y enumera los requisitos específicos de FDA que ISO 13485 no cubre. También muestra dónde se ubican diez años de citaciones del Formulario 483 de FDA una vez que se traducen a cláusulas de ISO 13485.
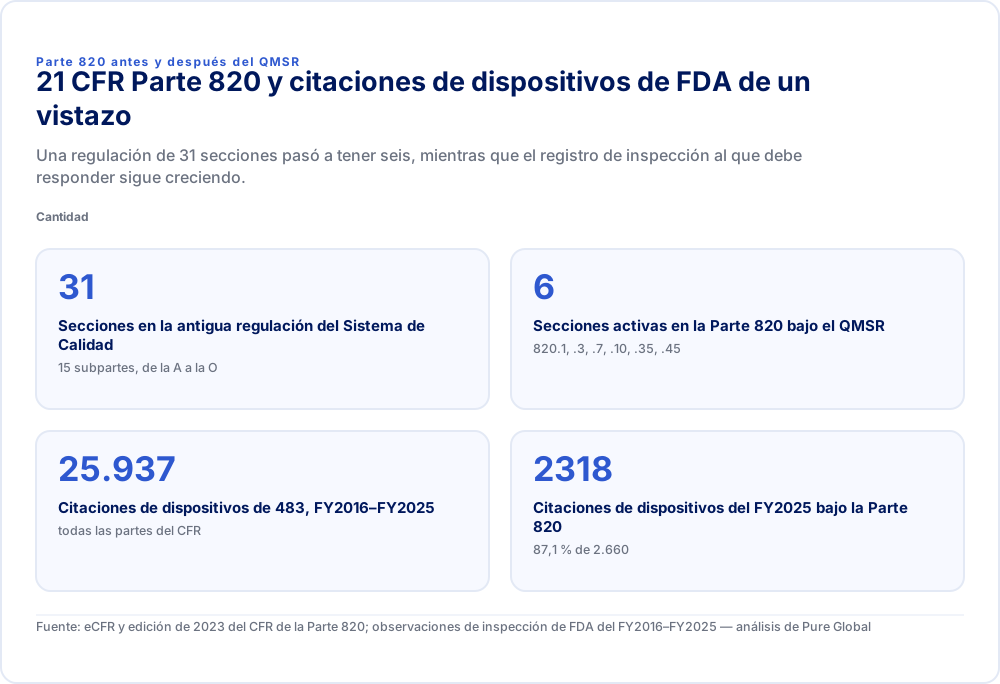
Parte 820 antes y después del QMSR21 CFR Parte 820 y citaciones de dispositivos de FDA de un vistazoUna regulación de 31 secciones pasó a tener seis, mientras que el registro de inspección al que debe responder sigue creciendo.Cantidad
- Secciones en la antigua regulación del Sistema de Calidad
- 3115 subpartes, de la A a la O
- Secciones activas en la Parte 820 bajo el QMSR
- 6820.1, .3, .7, .10, .35, .45
- Citaciones de dispositivos de 483, FY2016–FY2025
- 25.937todas las partes del CFR
- Citaciones de dispositivos del FY2025 bajo la Parte 820
- 231887,1 % de 2.660
Fuente: eCFR y edición de 2023 del CFR de la Parte 820; observaciones de inspección de FDA del FY2016–FY2025 — análisis de Pure Global
Qué contiene hoy el 21 CFR Parte 820
La Parte 820 actual es breve. Léala junto con ISO 13485:2016 y la cláusula 3 de ISO 9000:2015, que tienen fuerza de ley mediante su incorporación por referencia.
| Sección | Encabezado | Qué hace |
|---|---|---|
| 820.1 | Alcance | Aplica la Parte 820 a los fabricantes de dispositivos terminados, incluidos esterilizadores por contrato, reetiquetadores, remanufacturadores, reenvasadores y desarrolladores de especificaciones. Se excluye a los fabricantes de componentes. En caso de conflicto entre ISO 13485 y la Ley FD&C o las regulaciones de FDA, prevalecen la Ley y las regulaciones. |
| 820.3 | Definiciones | Adopta las definiciones de ISO 13485 y ISO 9000, añade términos que la ISO no define (lote o partida, componente, dispositivo terminado, HCT/P regulado como dispositivo, remanufacturador) y sustituye algunos términos de la ISO (dispositivo, etiquetado, dispositivo médico implantable, fabricante, organización, retrabajo, seguridad y desempeño). |
| 820.7 | Incorporación por referencia | Incorpora ISO 13485:2016 (tercera edición, 1 de marzo de 2016) y la cláusula 3 de ISO 9000:2015. |
| 820.10 | Requisitos para un sistema de gestión de la calidad | Exige un QMS que cumpla con ISO 13485 y con la Parte 820. Vincula las cláusulas de la ISO con las normas de UDI, rastreo, MDR y correcciones y retiros de FDA. Establece la aplicabilidad del control de diseño, añade trazabilidad para dispositivos de soporte y mantenimiento de la vida, y hace que el incumplimiento constituya adulteración conforme a la sección 501(h). |
| 820.35 | Control de registros | Añade contenido requerido para los registros de quejas, servicio técnico y UDI, además del marcado de confidencialidad. |
| 820.45 | Controles de etiquetado y empaque de dispositivos | Exige la inspección del etiquetado y empaque, la liberación documentada y controles para evitar confusiones. |
Las secciones 820.5, 820.20 a 820.30 y 820.40 están reservadas, al igual que las subpartes C a O. 1 La norma final se publicó el 2 de febrero de 2024 y entró en vigor dos años después. 3
Qué eliminó o renombró el QMSR
Varios términos conocidos han desaparecido de la regulación. Los registros detrás de ellos aún existen, bajo nombres de ISO 13485.
- DHF, DMR y DHR. FDA no conservó el expediente del historial de diseño, el registro maestro del dispositivo ni el registro del historial del dispositivo. En el preámbulo, FDA escribe que "eliminó los términos asociados con estos tipos específicos de registros". El contenido del registro maestro del dispositivo se encuentra ahora en el expediente del dispositivo médico de la cláusula 4.2.3 de ISO 13485. El expediente del historial de diseño se convierte en el expediente de diseño y desarrollo de la cláusula 7.3.10. El registro del historial del dispositivo pasa a ser el registro de cada dispositivo o lote según la cláusula 7.5.1.
- La dirección con responsabilidad ejecutiva pasa a ser "alta dirección", según se define en ISO 9000.
- La excepción de la 820.180(c) ha desaparecido. Las revisiones por la dirección, los informes de auditoría de calidad y los informes de auditoría de proveedores ahora están abiertos a inspección. Las preguntas frecuentes de FDA lo señalan directamente. 4
- El revisor independiente de diseño exigido por la antigua 820.30(e) no se conserva. En su lugar, la cláusula 7.3.5 rige las revisiones de diseño.
- QSIT. FDA dejó de utilizar la Técnica de Inspección del Sistema de Calidad el 2 de febrero de 2026. Las inspecciones ahora siguen el Programa de Cumplimiento 7382.850. 5
- Los "controles de diseño" y la "validación del diseño" sobreviven en la práctica, pero no como términos regulatorios. La guía de software de FDA ahora señala que el QMSR "no utiliza ciertos términos, como 'Controles de diseño' y 'Validación del diseño'". En su lugar, remite a la cláusula 7.3. 6
La tabla de correspondencias completa: del antiguo reglamento de QS a ISO 13485:2016
Cada sección anterior tiene un lugar. En la columna de fuente, "FDA" significa que el preámbulo del QMSR o el Programa de Cumplimiento 7382.850 establece la correspondencia. "Pure Global" significa que la derivamos de los títulos de las cláusulas de ISO 13485 y del anexo A del CP 7382.850.
| Sección anterior | Tema | Cláusula(s) de ISO 13485:2016 | Disposición o nota del QMSR | Fuente |
|---|---|---|---|---|
| 820.1 | Alcance | 1 | Se conserva 820.1, con exclusión de componentes y una regla de conflicto | FDA |
| 820.3 | Definiciones | 3 (y la cláusula 3 de ISO 9000:2015) | 820.3 añade y sustituye definiciones | FDA |
| 820.5 | Sistema de calidad | 4.1, 4.2 | 820.10(a) | Pure Global |
| 820.20 | Responsabilidad de la dirección | 5.1–5.6; 4.2.2 manual de calidad; 6.1 | Los registros de revisión por la dirección ahora son inspeccionables | Pure Global |
| 820.22 | Auditoría de calidad | 8.2.4 | Los informes de auditoría ahora son inspeccionables | Pure Global |
| 820.25 | Personal y capacitación | 6.2 | FDA asigna las funciones del personal calificado de las antiguas 820.20(b)(2) y 820.75(b)(1) a 6.2 | FDA (en parte) |
| 820.30 | Controles de diseño | 7.3.1–7.3.10; 7.1 para gestión de riesgos | Aplicabilidad en 820.10(c); el análisis de riesgos ahora se articula a través de 7.1; no se conserva el revisor independiente | FDA |
| 820.30(j) | Expediente del historial de diseño | 7.3.10 expediente de diseño y desarrollo | Se eliminó el término DHF | FDA |
| 820.40 | Controles de documentos | 4.2.4 | — | Pure Global |
| 820.50 | Controles de compras | 4.1.5 tercerización; 7.4.1–7.4.3 | Los informes de auditoría de proveedores ahora son inspeccionables | Pure Global |
| 820.60 | Identificación | 7.5.8 | — | Pure Global |
| 820.65 | Trazabilidad | 7.5.9.1, 7.5.9.2 | 820.10(d) trazabilidad para dispositivos de soporte o mantenimiento de la vida | FDA |
| 820.70 | Controles de producción y de procesos | 7.5.1, 6.3, 6.4.1–6.4.2, 7.5.2; 4.1.6 para software del QMS | — | Pure Global |
| 820.72 | Equipos de inspección, medición y ensayo | 7.6 | — | Pure Global |
| 820.75 | Validación de procesos | 7.5.6; 7.5.7 para esterilización | — | Pure Global |
| 820.80 | Aceptación en recepción, en proceso y del dispositivo terminado | 7.4.3, 8.2.6 | — | Pure Global |
| 820.86 | Estado de aceptación | 7.5.8, 8.2.6 | — | Pure Global |
| 820.90 | Producto no conforme | 8.3.1–8.3.4 | — | Pure Global |
| 820.100 | Acción correctiva y preventiva | 8.5.2, 8.5.3; 8.4 análisis de datos | FDA asigna las antiguas 820.100(a)(6)–(7) a 8.2.2, 8.5.2 y 8.3.1 | FDA (en parte) |
| 820.120 | Etiquetado de dispositivos | 7.5.1 | 820.45 cubre la integridad e inspección de las etiquetas | FDA |
| 820.130 | Empaque de dispositivos | 7.5.11 | 820.45 | Pure Global |
| 820.140 | Manipulación | 7.5.11 | — | Pure Global |
| 820.150 | Almacenamiento | 7.5.11 | — | FDA |
| 820.160 | Distribución | 7.5.1, 7.5.9 | 820.10(d) para dispositivos de soporte o mantenimiento de la vida | Pure Global |
| 820.170 | Instalación | 7.5.3 | 820.35(b) registros cuando interviene el servicio técnico | Pure Global |
| 820.180 | Requisitos generales de registros | 4.2.5 | 820.35; 820.35(d) confidencialidad; se eliminó la excepción de 820.180(c) | FDA |
| 820.181 | Registro maestro del dispositivo | 4.2.3 expediente del dispositivo médico | Se eliminó el término DMR | FDA |
| 820.184 | Registro del historial del dispositivo | 7.5.1 registro de cada dispositivo o lote | Se eliminó el término DHR | FDA |
| 820.186 | Registro del sistema de calidad | 4.2.1, 4.2.2 | — | Pure Global |
| 820.198 | Expedientes de quejas | 8.2.2, 8.2.3 | 820.35(a) contenido del registro de quejas; MDR a través de 820.10(b)(3) | FDA (en parte) |
| 820.200 | Servicio técnico | 7.5.4 | 820.35(b) contenido del registro de servicio técnico | FDA (en parte) |
| 820.250 | Técnicas estadísticas | 8.1, 8.4; 7.4.3 para muestreo | — | Pure Global |
La propia tabla a nivel de subpartes de FDA, en la norma propuesta de 2022, consideró que la mayoría de las subpartes eran "sustancialmente similares" a ISO 13485. Señaló los controles de documentos, el etiquetado y empaque, los registros y el servicio técnico como áreas en las que FDA agregaría requisitos. Esas adiciones se convirtieron en 820.35 y 820.45. FDA describe esa tabla como "una correspondencia de nivel superior", no como un análisis requisito por requisito. 7
Requisitos de FDA que ISO 13485 por sí sola no cubre
Un certificado de ISO 13485 no hace que una empresa cumpla con el QMSR. Estas son las obligaciones específicas de FDA que se deben añadir a la norma.
- Las cuatro normas vinculadas de FDA (820.10(b)). La cláusula 7.5.8 de ISO 13485 debe cumplirse junto con la Parte 830 (UDI), y la 7.5.9.1 con la Parte 821 (rastreo), donde el rastreo sea aplicable. La cláusula 8.2.3 debe cumplirse con la Parte 803 (reporte de eventos adversos, MDR). Las notas de aviso conforme a 7.2.3, 8.2.3 y 8.3.3 también deben cumplir con la Parte 806 (correcciones y retiros).
- Aplicabilidad de los controles de diseño (820.10(c)). La cláusula 7.3 aplica a los dispositivos de Clase II y III, a los dispositivos de Clase I automatizados con software y a cinco tipos listados de dispositivos de Clase I. También aplica a los dispositivos en investigación.
- Trazabilidad para dispositivos de soporte vital y sostenimiento de la vida (820.10(d)). Deben cumplir con la trazabilidad para dispositivos implantables de la cláusula 7.5.9.2.
- Contenido del registro de quejas (820.35(a)). Los registros de las quejas que se investiguen o que deban reportarse bajo el MDR deben incluir el nombre del dispositivo, la fecha de recepción, cualquier UDI o UPC, el nombre, la dirección y el número de teléfono del reclamante, así como la naturaleza y los detalles de la queja. También deben registrar cualquier corrección o acción correctiva y cualquier respuesta dada al reclamante. Si decide no investigar porque ya existe una investigación similar, documente la justificación.
- Registros de servicio técnico (820.35(b)). Registre el nombre del dispositivo, cualquier UDI o UPC, la fecha del servicio, quién realizó el servicio al dispositivo, el servicio realizado y los datos de prueba e inspección.
- Registro del UDI (820.35(c)). "El UDI debe registrarse para cada dispositivo médico o lote de dispositivos médicos."
- Etiquetado y empaque (820.45). Examine el etiquetado para verificar el UDI, la fecha de vencimiento y las instrucciones de almacenamiento y manipulación antes de la liberación. Documente la liberación y controle las operaciones de etiquetado para evitar confusiones.
- Definiciones de FDA y la regla de conflicto (820.1, 820.3). "Dispositivo" y "etiquetado" conservan los significados de la Ley FD&C. Donde ISO 13485 entre en conflicto con la ley de FDA, prevalece la ley de FDA.
- Inspección, no certificación. Preguntas frecuentes de FDA: "Un certificado de conformidad con ISO 13485 no eximirá a un fabricante de una inspección de FDA." Los informes de auditoría del MDSAP aún pueden sustituir a las inspecciones de vigilancia de rutina. 8
Dónde recaen diez años de citaciones de FDA en ISO 13485
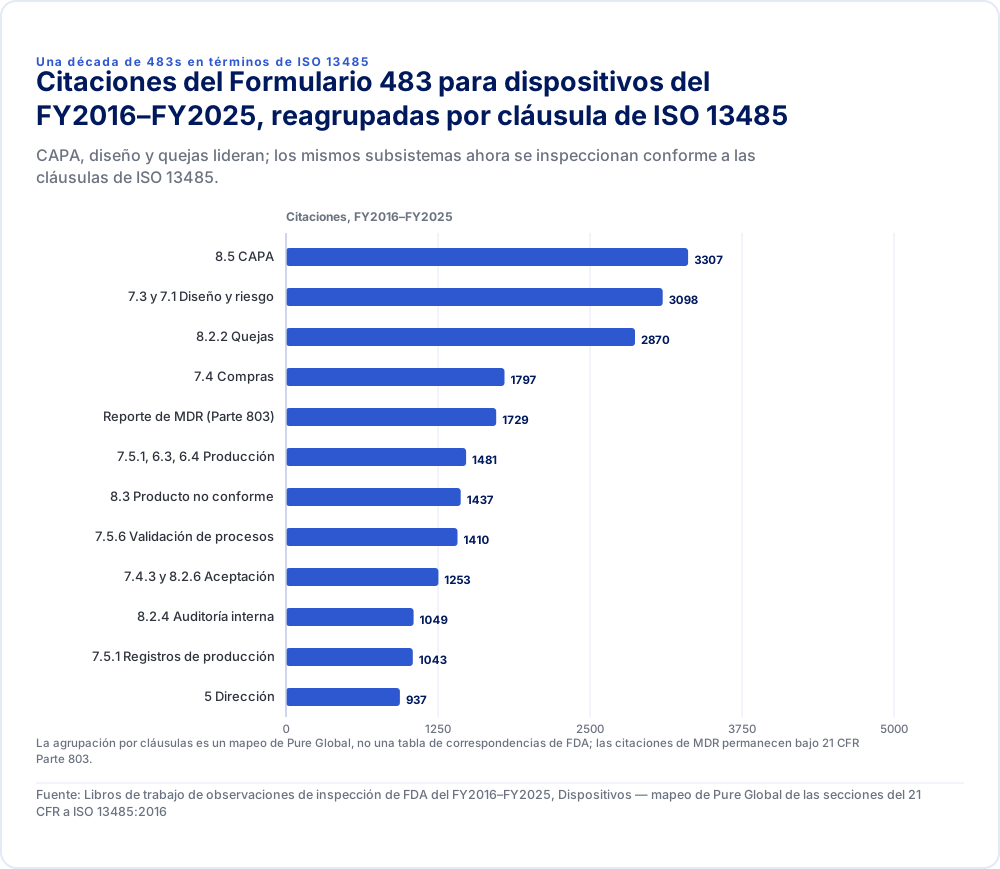
Tradujimos cada citación del Formulario 483 para dispositivos desde el FY2016 hasta el FY2025 a la cláusula de ISO 13485 que ahora la cubre. Cinco familias de cláusulas concentran casi la mitad de los hallazgos de una década.
Las hojas de cálculo anuales de observaciones de inspección de FDA registran 25.937 citaciones de dispositivos desde el FY2016 hasta el FY2025. La siguiente tabla las reagrupa por cláusula. Diseño y desarrollo combina la antigua 820.30 en su totalidad, incluido el análisis de riesgos conforme a 820.30(g), que ahora también queda comprendido en la cláusula 7.1. 9
| Citaciones | |
|---|---|
| 8.5 CAPA | 3307 |
| 7.3 y 7.1 Diseño y riesgo | 3098 |
| 8.2.2 Quejas | 2870 |
| 7.4 Compras | 1797 |
| Reporte de MDR (Parte 803) | 1729 |
| 7.5.1, 6.3, 6.4 Producción | 1481 |
| 8.3 Producto no conforme | 1437 |
| 7.5.6 Validación de procesos | 1410 |
| 7.4.3 y 8.2.6 Aceptación | 1253 |
| 8.2.4 Auditoría interna | 1049 |
| 7.5.1 Registros de producción | 1043 |
| 5 Dirección | 937 |
La agrupación por cláusulas es un mapeo de Pure Global, no una tabla de correspondencias de FDA; las citaciones de MDR permanecen bajo 21 CFR Parte 803.
Fuente: Libros de trabajo de observaciones de inspección de FDA del FY2016–FY2025, Dispositivos — mapeo de Pure Global de las secciones del 21 CFR a ISO 13485:2016
| Familia de cláusulas de ISO 13485 (antigua sección) | Citaciones FY2016–2025 | Participación | FY2025 |
|---|---|---|---|
| 8.5 Mejora y CAPA (820.100) | 3.307 | 12,8 % | 342 |
| 7.3 y 7.1 Diseño y desarrollo, con análisis de riesgos (820.30) | 3.098 | 11,9 % | 315 |
| 8.2.2 Gestión de quejas (820.198) | 2.870 | 11,1 % | 286 |
| 7.4 Compras (820.50) | 1.797 | 6,9 % | 190 |
| Parte 803 Reporte de eventos adversos (MDR) | 1.729 | 6,7 % | 141 |
| 7.5.1, 6.3, 6.4 Controles de producción y de procesos (820.70) | 1.481 | 5,7 % | 155 |
| 8.3 Producto no conforme (820.90) | 1.437 | 5,5 % | 132 |
| 7.5.6 Validación de procesos (820.75) | 1.410 | 5,4 % | 153 |
| 7.4.3 y 8.2.6 Verificación y aceptación (820.80) | 1.253 | 4,8 % | 117 |
| 8.2.4 Auditoría interna (820.22) | 1.049 | 4,0 % | 107 |
| 7.5.1 Registros de producción, anteriormente el DHR (820.184) | 1.043 | 4,0 % | 91 |
| 5 Responsabilidad de la dirección (820.20) | 937 | 3,6 % | 119 |
De esto se desprenden dos puntos prácticos. En primer lugar, los subsistemas que FDA más cita son aquellos en los que ISO 13485 y la reglamentación anterior ya estaban más cerca, por lo que el trabajo de transición por sí solo no cambiará las cifras. Los expedientes de CAPA, quejas y diseño tienen que funcionar en la práctica. En segundo lugar, dos áreas estaban prácticamente ocultas para los investigadores antes de 2026 y ahora entran en el alcance: las auditorías internas (8.2.4, ya el 4,0 % de las citaciones) y la revisión por la dirección (parte de la cláusula 5). Los investigadores ahora pueden leer los informes por sí mismos, y no solo verificar que existan los procedimientos. Nuestra lista de verificación de preparación para inspecciones convierte esto en un plan de preparación.
ISO 13485 y el 21 CFR 820: las diferencias que importan en la práctica
- La gestión de riesgos abarca todo el QMS. La reglamentación anterior mencionaba el análisis de riesgos únicamente en la validación del diseño (820.30(g)). ISO 13485 exige un enfoque basado en el riesgo para los procesos del QMS (4.1.2) y la gestión de riesgos a lo largo de toda la realización del producto (7.1). La página sobre el QMSR de FDA señala que la norma "ahora exige específicamente la gestión de riesgos." ISO 14971 es la vía habitual para cumplirlo. Consulte nuestra guía del archivo de gestión de riesgos de ISO 14971.
- La validación de software alcanza al propio QMS. La cláusula 4.1.6 exige la validación del software utilizado en el QMS, como el eQMS, el ERP y las bases de datos de quejas. Las cláusulas 7.5.6 y 7.6 cubren el software de producción y de monitoreo.
- La tercerización es explícita. La cláusula 4.1.5 hace responsable al fabricante de los procesos tercerizados de manera "proporcional al riesgo involucrado", además de los controles de proveedores en 7.4.
- El expediente del dispositivo médico es un expediente por tipo o familia de dispositivos. Reemplaza al DMR, pero su contenido sigue la cláusula 4.2.3: descripción, uso previsto, etiquetado, especificaciones y procedimientos de producción, servicio técnico e instalación.
- Retención de registros. La cláusula 4.2.5 exige la retención durante al menos la vida útil del dispositivo según la defina el fabricante, y no menos de dos años a partir de la liberación.
- Los "requisitos regulatorios" aparecen a lo largo de ISO 13485. En los EE. UU., estos incluyen las Partes 801, 803, 806, 807, 821 y 830. El QMSR vincula varias de ellas explícitamente a través de 820.10(b).
Una lista de verificación para la transición al QMSR
- Reestablecer la línea base del manual de calidad y los procedimientos conforme a ISO 13485:2016, con una tabla de correspondencias como la anterior en calidad de documento controlado.
- Renombrar y reestructurar los tipos de registros. Indexe el expediente del dispositivo médico, el expediente de diseño y desarrollo y los registros del dispositivo o lote. Retire las referencias al DHF, DMR y DHR, o defínalas como alias en sus procedimientos.
- Agregar el contenido específico de FDA de 820.10(b) a (d), 820.35 y 820.45 a los procedimientos y formularios pertinentes, especialmente a los formularios de quejas y servicio técnico.
- Preparar los registros de revisión por la dirección y de auditoría interna para la inspección. Ahora son inspeccionables, así que redáctelos como si un investigador los fuera a leer.
- Cerrar las brechas de evidencia que FDA cita con mayor frecuencia. Esto significa verificaciones de eficacia de las CAPA, decisiones en la investigación de quejas, actualizaciones del archivo de riesgos tras eventos poscomercialización y evaluaciones regulatorias de cambios de diseño.
- Capacitar al personal en el nuevo vocabulario y enfoque de inspección, incluyendo cómo el CP 7382.850 organiza una inspección en seis áreas del QMS.
Las preguntas frecuentes de FDA señalan que los investigadores pueden revisar los registros creados antes del 2 de febrero de 2026. Sugieren que "un fabricante puede encontrar útil realizar algún tipo de análisis comparativo". El análisis gratuito de brechas del QMSR de Pure Global AI es una forma de comenzar. 10
Cómo ayuda Pure Global
Realizamos evaluaciones de brechas del QMSR frente a ISO 13485:2016 y las disposiciones específicas de FDA, y reescribimos procedimientos y formularios para quejas, servicio técnico, etiquetado y el expediente del dispositivo médico. También preparamos a los equipos para inspecciones conforme al CP 7382.850. Para las empresas ya certificadas en ISO 13485 bajo el MDSAP o el MDR de la UE, nos enfocamos en las incorporaciones de FDA y en los registros que ahora son inspeccionables. Consulte consultoría sobre el QMSR de FDA o comuníquese con nuestro equipo.
Cómo construimos la tabla de correspondencias y las cifras
- Texto de la reglamentación: el texto actual del eCFR de la Parte 820 a octubre de 2026, y la edición de 2023 del 21 CFR Parte 820 para las 31 secciones previas al QMSR. 11
- Mapeos de "FDA": tomados del preámbulo de la norma final del QMSR (por ejemplo, su discusión sobre el DHF, el DMR y el DHR, el almacenamiento, el etiquetado, la trazabilidad y la excepción de registros) y del Anexo A del CP 7382.850. Las filas marcadas como "Pure Global" corresponden a nuestro análisis y no constituyen una tabla de correspondencias de FDA.
- Recuento de citaciones: libros de trabajo de observaciones de inspección de FDA para el FY2016 al FY2025, pestaña Dispositivos. Cuentan la frecuencia de citaciones en los 483 emitidos desde el sistema electrónico de FDA. Agrupamos las citaciones por sección y, para 820.30, por párrafo.
Referencias
- eCFR — 21 CFR Parte 820, Reglamento del Sistema de Gestión de la Calidad, texto vigente. ecfr.gov ↩ ↩
- U.S. FDA — Reglamento del Sistema de Gestión de la Calidad (QMSR). fda.gov ↩
- Federal Register — Dispositivos médicos; Enmiendas al Reglamento del Sistema de Calidad, norma final, 89 FR 7496, 2 de febrero de 2024. federalregister.gov ↩
- U.S. FDA — Reglamento del Sistema de Gestión de la Calidad: Preguntas frecuentes. fda.gov ↩
- U.S. FDA — Programa de Cumplimiento 7382.850, Inspección de fabricantes de dispositivos médicos, implementado el 2 de febrero de 2026. fda.gov ↩
- U.S. FDA — Contenido de las presentaciones previas a la comercialización para funciones de software de dispositivos, guía con nota de portada del QMSR. fda.gov ↩
- Federal Register — Dispositivos médicos; Enmiendas al Reglamento del Sistema de Calidad, norma propuesta, 87 FR 10119, 23 de febrero de 2022. federalregister.gov ↩
- U.S. FDA — Programa de Auditoría Única de Dispositivos Médicos (MDSAP). fda.gov ↩
- U.S. FDA — Observaciones de inspección, hojas de cálculo de los años fiscales FY2006–FY2025. fda.gov ↩
- Pure Global AI — Análisis de brechas del QMSR. pureglobal.ai ↩
- govinfo — Código de Regulaciones Federales, Título 21 Parte 820, edición de 2023 (reglamento del Sistema de Calidad previo al QMSR). govinfo.gov ↩
 Mercado · 14 oct 2026FDA Registro de dispositivos médicos en EE. UU.Actualización regulatoria · 17 sept 2026FDA: Guía de sistemas de capa leucocitariaActualización regulatoria · 13 ago 2026Warning Letters QMSR de FDA sobre riesgo y cambios de diseñoActualización regulatoria · 9 ago 2026Tarifas de dispositivos médicos FDA FY 2027Actualización regulatoria · 2 jun 2026FDA Actualización 2026 de la Guía de factores humanos para envíos de dispositivosVídeo · 12 mar 2026Cómo registrar un dispositivo médico ante la FDA de EE. UU.Servicio de mercado · 24 jul 2026Agente de EE. UU. ante la FDA para fabricantes extranjeros de dispositivos médicos e IVDServicio de mercado · 24 jul 2026Clasificación de dispositivos médicos e IVD de la FDA: Clase I, II y IIICaso de estudio · 11 ago 2026Catéteres de balón: dos vías ANVISACaso de estudio · 5 ago 2026COFEPRIS Registro IVD: menú de reactivos
Clasificación de dispositivos médicos de FDA: Clases I, II y III
El archivo de códigos de producto de octubre de 2026 de FDA ubica el 36,5 % de los códigos clasificados en la Clase I, el 55,4 % en la Clase II y el 8,0 % en la Clase III. Esta guía explica qué requiere cada clase, por qué la clase por sí sola no determina la vía y cómo confirmar la clase de su dispositivo en seis pasos.
FDA: Autorizado vs. aprobado vs. concedido: 510(k), PMA y De Novo
En 2025, la FDA autorizó 3.198 dispositivos mediante 510(k), concedió 27 solicitudes De Novo y aprobó 38 PMA originales. Esta guía explica qué significa legalmente cada término, cuánto tarda cada vía, cuánto cuesta en el FY2027 y cómo describir el estado de su dispositivo sin incurrir en rotulación engañosa.
Lista de preparación para inspecciones de la FDA (QMSR)
La FDA ahora inspecciona a los fabricantes de dispositivos bajo la QMSR y el Programa de Cumplimiento 7382.850. Nuestro análisis de diez años de datos del Formulario 483 de la FDA muestra dónde encuentran problemas los investigadores, y la lista de verificación de 12 puntos convierte esos hallazgos en registros que deben prepararse antes de que llegue el investigador.
Hablemos,
esté donde esté.
Ya sea que busque más información o esté listo para asociarse con nosotros, le guiaremos en cada paso del proceso regulatorio.
Contáctenos