Checklist di preparazione all'ispezione FDA (QMSR)
FDA ora ispeziona i fabbricanti di dispositivi ai sensi del QMSR e del Compliance Program 7382.850. La nostra analisi di dieci anni di dati del FDA Form 483 mostra dove gli ispettori riscontrano problemi, e la checklist in 12 punti trasforma tali rilievi in registrazioni da preparare prima dell'arrivo dell'ispettore.
In sintesi
Le ispezioni di FDA sui dispositivi medici sono cambiate il 2 febbraio 2026. La Quality Management System Regulation (QMSR) è entrata in vigore quel giorno. FDA ha ritirato la Quality System Inspection Technique (QSIT) e ha iniziato a condurre le ispezioni ai sensi del Compliance Program 7382.850. Il nuovo programma esamina sei aree del sistema di qualità e altri quattro requisiti di FDA, e può ora accedere a registrazioni che prima erano precluse: riesami della direzione, audit interni e relazioni di audit dei fornitori. 1
La preparazione dovrebbe partire da ciò che FDA ha effettivamente contestato. Abbiamo analizzato i dati sulle osservazioni del Form 483 pubblicati da FDA per gli anni fiscali dal 2016 al 2025. L'FY2025 copre le ispezioni concluse tra il 1 ottobre 2024 e il 30 settembre 2025. In quell'anno, il sistema di FDA ha emesso 791 Form 483 per dispositivi, con 2.660 contestazioni. Tre aree hanno rappresentato il 35,5% di tutte le contestazioni relative ai dispositivi: azioni correttive e preventive (342), controlli della progettazione (315) e gestione dei reclami (286). 2
È visibile anche un nuovo tema. Le contestazioni relative all'identificazione univoca del dispositivo (UDI) non comparivano nei dati sui dispositivi fino all'FY2023. Sono poi aumentate da 8 nell'FY2023 a 93 nell'FY2024 e a 115 nell'FY2025.
Questa guida illustra cosa è cambiato, quale tipo di ispezione è probabile ricevere, una checklist di preparazione in 12 punti associata alle contestazioni che FDA redige più spesso, e cosa fare nei primi 15 giorni lavorativi successivi a un 483.
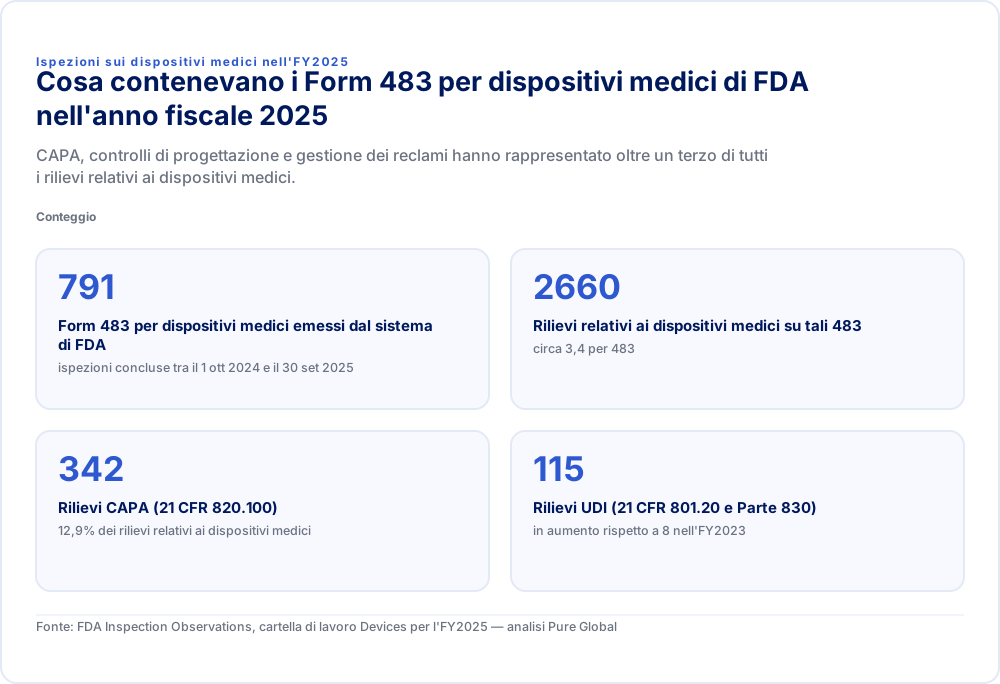
Ispezioni sui dispositivi medici nell'FY2025Cosa contenevano i Form 483 per dispositivi medici di FDA nell'anno fiscale 2025CAPA, controlli di progettazione e gestione dei reclami hanno rappresentato oltre un terzo di tutti i rilievi relativi ai dispositivi medici.Conteggio
- Form 483 per dispositivi medici emessi dal sistema di FDA
- 791ispezioni concluse tra il 1 ott 2024 e il 30 set 2025
- Rilievi relativi ai dispositivi medici su tali 483
- 2660circa 3,4 per 483
- Rilievi CAPA (21 CFR 820.100)
- 34212,9% dei rilievi relativi ai dispositivi medici
- Rilievi UDI (21 CFR 801.20 e Parte 830)
- 115in aumento rispetto a 8 nell'FY2023
Fonte: FDA Inspection Observations, cartella di lavoro Devices per l'FY2025 — analisi Pure Global
Cosa è cambiato nelle ispezioni dei dispositivi di FDA nel 2026
La QMSR ha portato il sistema di qualità statunitense su ISO 13485:2016, e FDA ha ricostruito il proprio metodo di ispezione attorno a essa.
- La norma. Il regolamento finale della QMSR è stato pubblicato il 2 febbraio 2024 ed è entrato in vigore il 2 febbraio 2026. La Parte 820 incorpora ora ISO 13485:2016 mediante riferimento e aggiunge una serie limitata di disposizioni specifiche per FDA. 3 La nostra tabella di corrispondenza da 21 CFR 820 a ISO 13485 mappa ogni vecchia sezione nella sua nuova collocazione.
- Il metodo. FDA afferma che il 2 febbraio 2026 ha "cessato di utilizzare la Quality System Inspection Technique (QSIT) per le ispezioni dei dispositivi." Gli ispettori seguono ora il Compliance Program 7382.850, Inspection of Medical Device Manufacturers. Tale programma sostituisce il precedente programma di conformità per i dispositivi e il programma di ispezione separato per le PMA. 4
- L'ambito. Il programma raggruppa i requisiti in sei aree del QMS: Controllo delle modifiche; Progettazione e sviluppo; Supervisione della direzione; Misurazione, analisi e miglioramento; Esternalizzazione e acquisti; e Produzione ed erogazione dei servizi. Aggiunge altri quattro requisiti applicabili di FDA: medical device reporting, correzioni e rimozioni, tracciamento e UDI. Gli ispettori esaminano la documentazione di gestione del rischio durante l'intera ispezione, non come elemento separato.
- Le registrazioni. Il vecchio 21 CFR 820.180(c) esentava dall'ispezione i riesami della direzione, le relazioni di audit della qualità e le relazioni di audit dei fornitori. Tale eccezione è venuta meno. Le FAQ sulla QMSR di FDA affermano che la norma conferisce a FDA "l'autorità di ispezionare il riesame della direzione, gli audit della qualità e le relazioni di audit dei fornitori." 5
- Certificati. "Un certificato di conformità a ISO 13485 non esenterà il fabbricante da un'ispezione di FDA", affermano le stesse FAQ. Anche le registrazioni create prima del 2 febbraio 2026 possono essere esaminate.
Le prime warning letter (lettere di avvertimento) emesse ai sensi della nuova norma mostrano come ciò si traduca nella pratica. Esse citano clausole di ISO 13485, come la 7.1 per la gestione del rischio e la 7.3.9 per le modifiche della progettazione, insieme alle sezioni del Title 21 proprie di FDA. La nostra analisi delle prime warning letter sulla QMSR elenca le registrazioni che tali lettere indicavano come mancanti.
Cosa contesta maggiormente FDA: dieci anni di dati del Form 483 per i dispositivi
I medesimi sottosistemi di qualità guidano da un decennio i 483 per i dispositivi. La quota attribuibile a ciascuno è rimasta pressoché invariata.
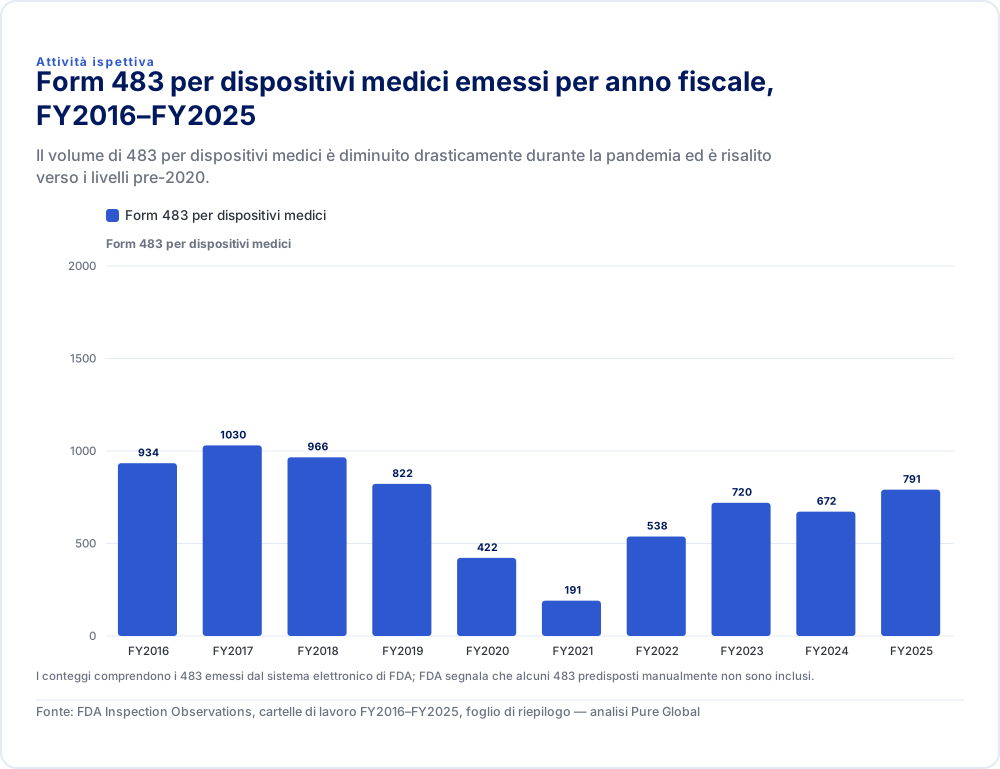
| Form 483 per dispositivi medici | |
|---|---|
| FY2016 | 934 |
| FY2017 | 1030 |
| FY2018 | 966 |
| FY2019 | 822 |
| FY2020 | 422 |
| FY2021 | 191 |
| FY2022 | 538 |
| FY2023 | 720 |
| FY2024 | 672 |
| FY2025 | 791 |
I conteggi comprendono i 483 emessi dal sistema elettronico di FDA; FDA segnala che alcuni 483 predisposti manualmente non sono inclusi.
Fonte: FDA Inspection Observations, cartelle di lavoro FY2016–FY2025, foglio di riepilogo — analisi Pure Global
FDA pubblica ogni anno fiscale un foglio di calcolo delle osservazioni ispettive, conteggiate in base alla contestazione utilizzata. I conteggi riguardano i 483 emessi dal sistema elettronico di FDA; FDA segnala che alcuni 483 sono redatti manualmente e non sono inclusi. Dall'FY2016 all'FY2025, i fogli di calcolo relativi ai dispositivi registrano 25.937 contestazioni. Le CAPA (21 CFR 820.100) hanno rappresentato il 12,8%, i controlli della progettazione (820.30) l'11,9% e la gestione dei reclami (820.198) l'11,1%. Ogni anno, dall'FY2016 all'FY2025, le CAPA sono rimaste tra il 12,1% e il 13,8% delle contestazioni relative ai dispositivi.
L'FY2025 è l'ultimo anno ispezionato ai sensi del vecchio Quality System regulation, pertanto i numeri delle sezioni sono quelli precedenti. I requisiti di base sono confluiti in ISO 13485. La tabella sottostante riporta le contestazioni più frequenti per i dispositivi nell'FY2025, la clausola di ISO 13485 o la disposizione di FDA che ora copre ciascuna di esse, e l'area del CP 7382.850 in cui un ispettore svolgerà le verifiche.
| Contestazione FY2025 | Cosa ha scritto FDA | Conteggio | Ora coperto da | Area CP 7382.850 |
|---|---|---|---|---|
| 820.100(a) | Procedure CAPA non stabilite o inadeguate | 279 | ISO 13485 8.5.2, 8.5.3 | Misurazione, analisi e miglioramento |
| 820.198(a) | Procedure per i reclami non stabilite o inadeguate | 243 | ISO 13485 8.2.2; 21 CFR 820.35(a) | Misurazione, analisi e miglioramento |
| 820.50 | Procedure di controllo degli acquisti | 115 | ISO 13485 4.1.5, 7.4 | Esternalizzazione e acquisti |
| 820.30(g) | Convalida della progettazione, compresa l'analisi del rischio | 115 | ISO 13485 7.1, 7.3.7 | Progettazione e sviluppo |
| 820.90(a) | Procedure per i prodotti non conformi | 95 | ISO 13485 8.3 | Misurazione, analisi e miglioramento |
| 820.75(a) | Convalida dei processi | 93 | ISO 13485 7.5.6 | Produzione ed erogazione dei servizi |
| 803.17 | Procedure scritte per il MDR | 63 | 21 CFR Part 803 via 820.10(b)(3) | Medical device reporting |
| 820.100(b) | Attività CAPA non documentate | 63 | ISO 13485 8.5.2 | Misurazione, analisi e miglioramento |
| 820.22 | Procedure di audit della qualità | 57 | ISO 13485 8.2.4 | Misurazione, analisi e miglioramento |
| 801.20(a) | L'etichetta è priva di un identificativo univoco del dispositivo | 54 | 21 CFR 801.20 e Part 830 via 820.10(b)(1) | UDI |
| 820.25(b) | Procedure di formazione | 50 | ISO 13485 6.2 | Supervisione della direzione |
| 820.20(c) | Procedure per il riesame della direzione | 49 | ISO 13485 5.6 | Supervisione della direzione |
| 820.30(i) | Procedure per le modifiche della progettazione | 48 | ISO 13485 7.3.9 | Progettazione e sviluppo; Controllo delle modifiche |
| 830.300(a) | Dati GUDID non trasmessi | 47 | 21 CFR Part 830 via 820.10(b)(1) | UDI |
I conteggi per 820.198(a) e 820.30(g) aggregano tutte le varianti di contestazione di FDA per quel paragrafo. Il preambolo della QMSR di FDA mappa esplicitamente diverse di queste sezioni; abbiamo mappato le altre a partire dai titoli delle clausole ISO. 6
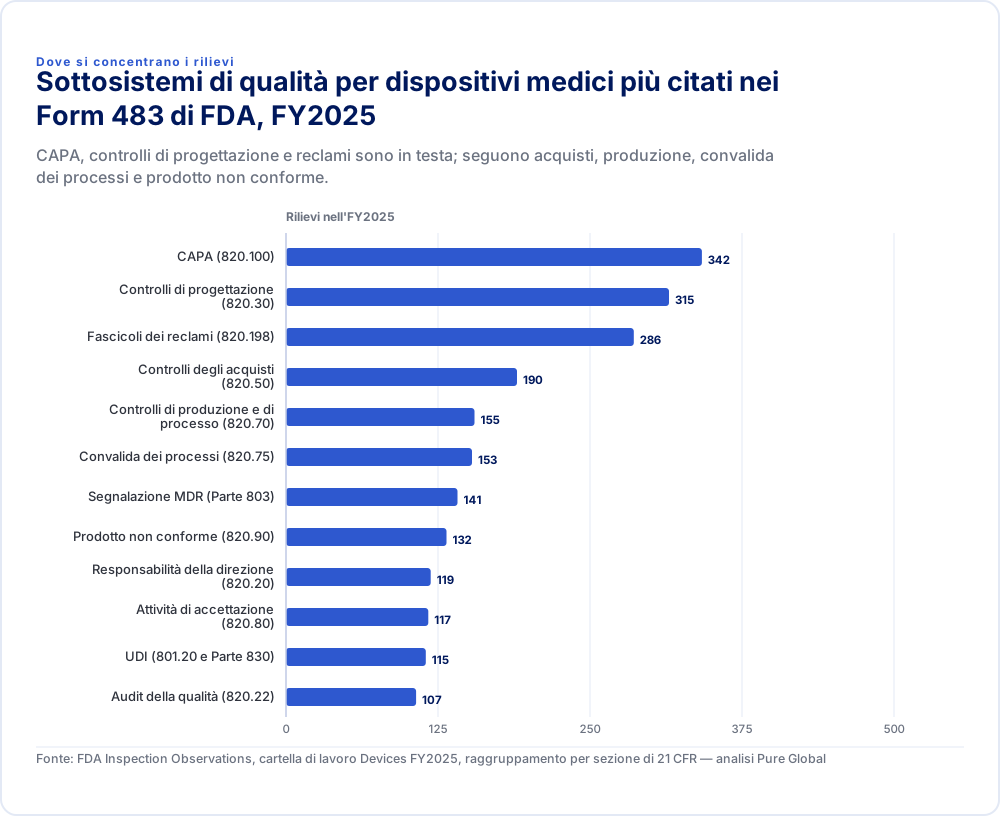
| Rilievi | |
|---|---|
| CAPA (820.100) | 342 |
| Controlli di progettazione (820.30) | 315 |
| Fascicoli dei reclami (820.198) | 286 |
| Controlli degli acquisti (820.50) | 190 |
| Controlli di produzione e di processo (820.70) | 155 |
| Convalida dei processi (820.75) | 153 |
| Segnalazione MDR (Parte 803) | 141 |
| Prodotto non conforme (820.90) | 132 |
| Responsabilità della direzione (820.20) | 119 |
| Attività di accettazione (820.80) | 117 |
| UDI (801.20 e Parte 830) | 115 |
| Audit della qualità (820.22) | 107 |
Fonte: FDA Inspection Observations, cartella di lavoro Devices FY2025, raggruppamento per sezione di 21 CFR — analisi Pure Global
Quale ispezione è probabile ricevere
Il CP 7382.850 definisce sette tipi di ispezione e due modelli di ispezione. Il tipo indica quanto a fondo andrà l'ispettore.
| Tipo di ispezione | Quando FDA lo applica | Modello di ispezione |
|---|---|---|
| Sorveglianza di base | Nessuna precedente ispezione di FDA o audit MDSAP, oppure i fattori di rischio ne richiedono una | Modello 2 |
| Sorveglianza non di base | Precedente ispezione di FDA o audit MDSAP classificati come NAI o VAI, e non inserito nel programma MDSAP | Modello 1 |
| Follow-up di conformità | A seguito di un'azione regolatoria, compreso il monitoraggio post-ingiunzione | Modello 1 |
| Per causa specifica | Un segnale, una problematica o un reclamo | Modello 1 |
| Incarico per rischio specifico di prodotto | È stato identificato un rischio specifico legato al prodotto | Modello 1 |
| Pre-approvazione PMA | Una domanda di PMA pendente | Modello 2 |
| Post-market PMA | Dopo l'approvazione della PMA, tipicamente da 8 a 12 mesi dopo | Modello 1 |
Il Modello 1 richiede almeno un elemento in ciascuna area del QMS e per ogni altro requisito di FDA. Il Modello 2 richiede una serie minima prestabilita di elementi. Tale insieme comprende ogni elemento di progettazione e sviluppo, il riesame della direzione, il fascicolo del dispositivo medico, i reclami, gli audit interni, le CAPA, la convalida dei processi, l'esternalizzazione e la sterilizzazione. Una prima ispezione ai sensi della QMSR è pertanto la più approfondita in assoluto, poiché un'azienda senza uno storico di ispezioni con FDA riceve un'ispezione di base del Modello 2.
Anche le priorità sono importanti. Le ispezioni di pre-approvazione della PMA hanno la precedenza, seguite dalle attività di follow-up di conformità e per causa specifica, dai fabbricanti di Classe III mai ispezionati e dai dispositivi ad alto rischio. Il programma afferma che "i fabbricanti di Classe I non dovrebbero essere programmati di routine per l'ispezione" a meno che non intervenga un incarico per causa specifica o un evidente pericolo per la salute. I siti attivamente iscritti al Medical Device Single Audit Program (MDSAP) non ricevono ispezioni di sorveglianza di routine. Possono comunque ricevere ispezioni per causa specifica, di follow-up e per rischio specifico di prodotto. 7
La checklist di preparazione in 12 punti
Ciascun punto seguente riguarda un sottosistema che compare ripetutamente nei dati 483 di FDA o che il QMSR ha reso ispezionabile per la prima volta. Esaminatelo con registrazioni reali, non solo con le procedure.
- CAPA che chiudono il ciclo. Per un campione di CAPA recenti, mostrate la descrizione del problema, la causa radice comprovata da evidenze, le azioni proporzionate al rischio, la verifica dell'efficacia e i collegamenti ai fascicoli di gestione del rischio e al riesame della direzione. Procedure CAPA inadeguate e attività CAPA non documentate sono state la prima e l'ottava contestazione più frequente per i dispositivi nell'FY2025.
- Fascicoli dei reclami che rispondono alle domande di FDA. Ogni reclamo necessita di un riesame e di una valutazione documentati, di un'indagine o di una motivazione scritta per la mancata indagine, nonché della decisione di segnalabilità MDR. Ai sensi del 21 CFR 820.35(a), le registrazioni dei reclami oggetto di indagine o soggetti a segnalazione MDR devono includere la denominazione del dispositivo, la data di ricezione, l'eventuale UDI o UPC, i dati di contatto del reclamante, la natura del reclamo ed eventuali risposte fornite. 8
- Gestione del rischio aggiornata. Dimostrate che i dati post-market, quali reclami, MDR, richiami e rapporti di assistenza tecnica, alimentano i fascicoli di gestione del rischio. Le analisi del rischio datate anni prima dell'ultima modifica di progettazione o richiamo costituiscono un rilievo ricorrente, sia ai sensi del 820.30(g) sia della clausola 7.1 di ISO 13485.
- Fascicoli di progettazione e sviluppo facili da illustrare passo dopo passo. Per ciascuna famiglia di prodotti, tenete a disposizione dati di ingresso della progettazione, dati in uscita, verifica, validazione (incluse la validazione del software e i fattori umani), trasferimento della progettazione e il fascicolo di progettazione e sviluppo di cui alla clausola 7.3.10. Gli ispettori esaminano l'adeguatezza delle procedure di progettazione e il rispetto delle stesse.
- Modifiche di progettazione con valutazione dell'impatto regolatorio. Per ogni modifica, conservate l'approvazione, la verifica o la validazione e la decisione documentata in merito alla necessità o meno di un nuovo 510(k) o di un supplemento PMA. La clausola 7.3.9 di ISO 13485 è il punto in cui le warning letter del QMSR hanno contestato tali carenze.
- Controllo dei fornitori e dei processi affidati all'esterno. Mostrate le valutazioni dei fornitori, i relativi criteri e le rivalutazioni, gli accordi di qualità e i report di audit dei fornitori. Tali report sono ora ispezionabili. I contract manufacturer e i fornitori di sterilizzazione richiedono le evidenze più solide.
- Convalida di processo per ogni processo non pienamente verificabile. Mostrate i protocolli e i report di IQ, OQ e PQ o equivalenti, i criteri di attivazione della riconvalida e la convalida del software di produzione e del QMS.
- Prodotto non conforme e rilavorazione. Conservate le registrazioni della disposizione, la giustificazione per l'accettazione tal quale e le istruzioni di rilavorazione che sono state effettivamente seguite. La rilavorazione priva di documentazione compare già nelle prime warning letter del QMSR.
- Riesame della direzione e audit interni. Entrambi sono ora ispezionabili. Assicuratevi che le registrazioni del riesame della direzione coprano gli elementi in ingresso richiesti dalla clausola 5.6.2 di ISO 13485, e che gli audit interni coprano l'intero QMS secondo una pianificazione prestabilita con relativo follow-up.
- MDR, correzioni e rimozioni, e UDI. Disponete di procedure scritte per l'MDR che definiscano "reasonably suggests" e registrate ogni decisione di segnalabilità. Conservate una valutazione ai sensi della Part 806 per ogni azione sul campo. Mostrate l'UDI sulle etichette con registrazioni corrispondenti nel database GUDID. Le contestazioni relative all'UDI sono aumentate da 8 nell'FY2023 a 115 nell'FY2025.
- Il fascicolo del dispositivo medico. La clausola 4.2.3 di ISO 13485 sostituisce il device master record. Mostrate un fascicolo indicizzato per ciascun tipo di dispositivo, che copra specifiche, produzione, etichettatura, installazione e assistenza tecnica.
- Logistica dell'ispezione. Designate un referente per la front-room e un team per la back-room. Mantenete un registro delle richieste e stabilite in anticipo come verranno gestite copie, fotografie e indicazioni di riservatezza ai sensi del 21 CFR 820.35(d). Esercitatevi a reperire qualsiasi registrazione nel giro di pochi minuti e preparate un estratto aggiornato di registration and listing e un organigramma.
Pure Global AI offre un'analisi dei gap QMSR gratuita che confronta un sistema qualità con la struttura della nuova Part 820. 9
Come si svolge l'ispezione vera e propria
La maggior parte delle ispezioni di sorveglianza sui dispositivi viene preannunciata con alcuni giorni di anticipo e dura circa una settimana.
Il FD&C Act richiede che FDA annunci le ispezioni sui dispositivi non motivate da causa specifica "entro un tempo ragionevole prima che tale ispezione abbia luogo". 10 La guida 2020 di FDA sui processi di ispezione degli stabilimenti di dispositivi fissa il preavviso per le strutture nazionali a "non meno di cinque giorni di calendario". Essa indica che tempistiche ispettive ragionevoli "variano generalmente da 3 a 6" giorni lavorativi consecutivi. 11 L'Investigations Operations Manual del 2026 stabilisce che "i preavvisi sono obbligatori per tutte le ispezioni di sorveglianza sui dispositivi medici". 12
L'ispettore presenta le credenziali e un Form FDA 482 Notice of Inspection. Esamina quindi gli elementi generali previsti in ogni ispezione: registration and listing, autorizzazioni all'immissione in commercio, i precedenti 483 e lo storico di conformità. Dopodiché si passa al campionamento delle aree del QMS. I briefing giornalieri di riepilogo sono utili. Chiedete che cosa l'ispettore intenda esaminare successivamente e chiarite immediatamente eventuali incomprensioni fattuali con registrazioni, non con spiegazioni.
Al termine, le eventuali osservazioni vengono verbalizzate su un Form FDA 483. Il CP 7382.850 richiede che ogni 483 per dispositivi dichiari che "le osservazioni riportate nel presente form FDA 483 non costituiscono un elenco esaustivo di condizioni censurabili". Un 483 "non costituisce una determinazione finale dell'Agenzia". 13
Dopo l'ispezione: i primi 15 giorni lavorativi
Una risposta scritta completa entro 15 giorni lavorativi è l'azione in assoluto più utile che un'azienda possa compiere dopo un 483.
- Rispondere entro 15 giorni lavorativi. La prassi stabilita nel 2009 da FDA prevede che essa "ordinariamente non ritarderà l'emissione di una warning letter per esaminare una risposta a un FDA 483 ricevuta oltre 15 giorni lavorativi dopo l'emissione del FDA 483". 14 Rispondete a ciascuna osservazione indicando la correzione, la causa radice, l'azione correttiva sistemica, il relativo cronoprogramma e le evidenze oggettive. Impegnatevi a fornire aggiornamenti di follow-up.
- Prendere in considerazione un riscontro non vincolante. Ai sensi della sezione 704(h)(2) del FD&C Act, uno stabilimento di dispositivi può richiedere a FDA un riscontro sulle azioni correttive proposte. La richiesta deve pervenire entro e non oltre 15 giorni lavorativi dopo il 483, e FDA si prefigge di rispondere entro 45 giorni. 15
- Aspettarsi una classificazione. FDA classifica ogni ispezione come No Action Indicated (NAI), Voluntary Action Indicated (VAI) od Official Action Indicated (OAI). Di norma invia la lettera di classificazione finale entro un intervallo compreso tra 45 e 90 giorni. OAI indica che è raccomandata un'azione regolatoria, che può includere una warning letter. 16
Il nostro servizio di risposta al Form 483 e alle warning letter copre la redazione della risposta, la progettazione delle CAPA e il tracciamento della remediation.
Fabbricanti esteri: cosa cambia
La maggior parte degli stabilimenti di dispositivi supervisionati da FDA si trova al di fuori degli Stati Uniti, e per essi le dinamiche ispettive sono differenti.
- Chi è registrato. La relazione annuale di FDA per l'FY2025 conta 29.178 stabilimenti di dispositivi registrati: 13.328 nazionali e 15.850 esteri. 17 Nell'estrazione di registration and listing di openFDA del 22 luglio 2026, 13.309 su 19.770 stabilimenti che indicano un'attività di fabbricazione (67,3%) si trovano al di fuori degli Stati Uniti. Tra questi, 4.654 hanno sede in Cina.
- Preavviso. Per le ispezioni all'estero, la guida 2020 di FDA afferma che il preavviso è generalmente superiore a cinque giorni di calendario, a motivo dei requisiti di autorizzazione del paese ospitante. Nel maggio 2025, FDA ha annunciato che avrebbe esteso le ispezioni senza preavviso presso gli stabilimenti di produzione esteri. 18 La sua giustificazione di bilancio per l'FY2027 segnala "due condotte nel tardo FY 2025" per i dispositivi. 19 Mettete in conto un preavviso ridotto, anche se le norme sui dispositivi richiedono ancora il preannuncio.
- Valutazioni da remoto e richieste di registrazioni. FDA può richiedere registrazioni "prima di un'ispezione o in luogo di essa" ai sensi della sezione 704(a)(4). Può inoltre eseguire una valutazione regolatoria da remoto, che la sua guida finale del giugno 2025 dichiara "non è un'ispezione". La guida indica 15 giorni di calendario come tempo di risposta esemplificativo, o 30 giorni quando le registrazioni necessitano di traduzione. 20 Tenete pronte versioni in lingua inglese, o traduzioni certificate, delle registrazioni chiave.
- Il vostro US Agent. La norma sulla registrazione di FDA richiede che lo US Agent, su richiesta, debba "assistere FDA nella pianificazione delle ispezioni dello stabilimento estero". Un agente lento o non reperibile fa perdere giorni preziosi di preparazione. 21 Consultate il nostro servizio di US FDA Agent.
Dove verificare il proprio storico ispettivo
- FDA Data Dashboard. Ispezioni, contestazioni e 483 pubblicati, ricercabili per nome dell'azienda, numero FEI, anno fiscale, tipologia di prodotto e paese. Viene aggiornato settimanalmente e mostra solo le azioni definitive. 22
- Inspection Classification Database. Esiti NAI, VAI e OAI per stabilimento.
- Warning letter. Le warning letter emesse dal CDRH sono consultabili sul sito di FDA. L'indice in nostro possesso, aggiornato al 31 luglio 2026, elenca 61 lettere del CDRH emesse nel 2025 e 21 emesse nel 2026 fino a luglio.
- Richiami e dati MDR. Questi mostrano i segnali post-market che possono innescare attività per causa specifica. La ricerca gratuita dei richiami FDA di Pure Global AI copre il database dei richiami dei dispositivi. 23
Come aiuta Pure Global
Eseguiamo gap assessment del QMSR e ispezioni simulate modellate sui due modelli ispettivi del CP 7382.850. Prepariamo i team di front-room e back-room, e redigiamo le risposte ai 483 e alle warning letter con piani CAPA che FDA possa verificare. Per i fabbricanti esteri operiamo come US Agent e coordiniamo la programmazione delle ispezioni. Consultate la consulenza QMSR di FDA o contattate il nostro team.
Come abbiamo elaborato i numeri
- Dati del Form 483: le cartelle di lavoro annuali Inspection Observations di FDA per gli esercizi da FY2006 a FY2025, scheda Devices, come pubblicate sul sito web di FDA e archiviate nel data store di Pure Global. Abbiamo raggruppato le contestazioni per sezione e paragrafo del CFR e, per 820.30, per sottoparagrafo. I conteggi corrispondono ai dati di frequenza di FDA, che rappresentano le occorrenze delle contestazioni e non aziende distinte. I conteggi dei 483 per i dispositivi sono le cifre relative a "FDA-483s issued" tratte dal riepilogo di ciascuna cartella di lavoro.
- Mappatura delle clausole: segue il preambolo del QMSR laddove FDA ha indicato esplicitamente una corrispondenza, e per il resto i titoli delle clausole di ISO 13485 e l'Attachment A del CP 7382.850. Si tratta di una nostra analisi e non di una tabella di corrispondenza di FDA.
- Conteggi degli stabilimenti: relazione annuale di FDA per l'esercizio FY2025, e analisi di Pure Global dell'esportazione di registrazione e listing di openFDA datata 22 luglio 2026.
- Warning letter: indice delle warning letter di FDA rilevato il 31 luglio 2026, limitato alle lettere emesse dal CDRH e conteggiate in base alla data di emissione della lettera.
Riferimenti
- U.S. FDA — Quality Management System Regulation (QMSR). fda.gov ↩
- U.S. FDA — Inspection Observations, fogli di calcolo degli esercizi fiscali FY2006–FY2025. fda.gov ↩
- Federal Register — Dispositivi medici; modifiche alla Quality System Regulation, norma definitiva, 89 FR 7496, 2 febbraio 2024. federalregister.gov ↩
- U.S. FDA — Compliance Program 7382.850, Ispezione dei fabbricanti di dispositivi medici, implementato il 2 febbraio 2026. fda.gov ↩
- U.S. FDA — Quality Management System Regulation: Domande frequenti. fda.gov ↩
- U.S. FDA — Cartella di lavoro Inspection Observations FY2025. fda.gov ↩
- U.S. FDA — Medical Device Single Audit Program (MDSAP). fda.gov ↩
- eCFR — 21 CFR Parte 820, Quality Management System Regulation, testo vigente. ecfr.gov ↩
- Pure Global AI — Analisi dei gap QMSR. pureglobal.ai ↩
- Legal Information Institute — 21 U.S.C. 374, ispezione. law.cornell.edu ↩
- U.S. FDA — Revisione e aggiornamento dei processi e degli standard di ispezione degli stabilimenti di dispositivi, linea guida definitiva, giugno 2020. fda.gov ↩
- U.S. FDA — Investigations Operations Manual 2026, capitolo 5. fda.gov ↩
- U.S. FDA — Domande frequenti sul Form 483 di FDA. fda.gov ↩
- Federal Register — Revisione delle risposte post-ispezione, 74 FR 40211, 11 agosto 2009. federalregister.gov ↩
- U.S. FDA — Riscontro non vincolante a seguito di determinate ispezioni FDA di stabilimenti di dispositivi, linea guida definitiva. fda.gov ↩
- U.S. FDA — Inspection Classification Database. fda.gov ↩
- U.S. FDA — Relazione annuale sulle ispezioni degli stabilimenti, FY2025. fda.gov ↩
- U.S. FDA — FDA annuncia un maggior ricorso alle ispezioni senza preavviso presso gli stabilimenti di produzione esteri, 6 maggio 2025. fda.gov ↩
- U.S. FDA — Congressional Justification per l'FY2027. fda.gov ↩
- U.S. FDA — Conduzione di Remote Regulatory Assessment: domande e risposte, linea guida definitiva, giugno 2025. fda.gov ↩
- eCFR — 21 CFR 807.40, registrazione dello stabilimento e listing dei dispositivi per gli stabilimenti esteri e lo US agent. ecfr.gov ↩
- U.S. FDA — FDA Data Dashboard: ispezioni, contestazioni e 483 pubblicati. datadashboard.fda.gov ↩
- Pure Global AI — Ricerca dei richiami di dispositivi medici FDA. pureglobal.ai ↩
 Mercato · 14 ott 2026FDA US Registrazione del dispositivo medicoAggiornamento regolatore · 17 set 2026Guida FDA sui sistemi buffy coatAggiornamento regolatore · 13 ago 2026Warning Letter QMSR FDA su rischio e modifiche di progettazioneAggiornamento regolatore · 9 ago 2026Tariffe dispositivi medici FDA FY 2027Aggiornamento regolatore · 2 giu 2026FDA Human Factors Guidance 2026 Aggiornamento per dispositivi sottomissioniVideo · 12 mar 2026Come registrare un dispositivo medico con la FDA degli Stati UnitiServizio di mercato · 24 lug 2026Agente US FDA per fabbricanti esteri di dispositivi medici e IVDServizio di mercato · 24 lug 2026Classificazione FDA di dispositivi medici e IVD: classi I, II e IIICaso di studio · 11 ago 2026Cateteri a palloncino: 2 vie ANVISACaso di studio · 5 ago 2026Registrazione IVD per menu COFEPRIS
21 CFR Parte 820 a ISO 13485: la tabella di concordanza QMSR
Il QMSR ha ridotto 21 CFR Parte 820 da 31 sezioni a sei e ha reso ISO 13485:2016 la regola. Questa tabella di concordanza mappa ogni vecchia sezione alla relativa clausola ISO 13485, indica quali mappature ha dichiarato FDA, elenca i requisiti esclusivi di FDA e mostra dove ricade ora un decennio di rilievi 483.
FDA - Classificazione dispositivi medici: classi I, II e III spiegate
Il file dei codici prodotto di FDA di ottobre 2026 colloca il 36,5% dei codici classificati in Classe I, il 55,4% in Classe II e l'8,0% in Classe III. Questa guida spiega cosa richiede ciascuna classe, perché la sola classe non determina il percorso e come confermare la classe del proprio dispositivo in sei passaggi.
FDA Cleared vs. Approved vs. Granted: 510(k), PMA e De Novo
Nel 2025 FDA ha autorizzato 3.198 dispositivi tramite 510(k), accolto 27 richieste De Novo e approvato 38 PMA originali. Questa guida spiega cosa significa legalmente ciascun termine, quanto tempo richiede ciascun percorso, quanto costa nell'FY2027 e come descrivere lo status del proprio dispositivo senza incorrere nel misbranding.
Parliamo,
Ovunque tu sia.
Se siete alla ricerca di maggiori informazioni o pronti a collaborare con noi, siamo qui per guidarvi attraverso ogni fase del processo normativo.
Contattaci