21 CFR Part 820 vers ISO 13485 : table de correspondance QMSR
Le QMSR a réduit le 21 CFR Part 820 de 31 sections à six et a fait de l'ISO 13485:2016 la règle. Cette table de correspondance associe chaque ancienne section à sa clause ISO 13485, indique les correspondances énoncées par la FDA, énumère les exigences propres à la FDA et montre où aboutit désormais une décennie de citations 483.
En résumé
Depuis le 2 février 2026, le 21 CFR Part 820 est le Quality Management System Regulation (QMSR). L'ancien règlement Quality System comportait 31 sections réparties sur 15 sous-parties. Le QMSR compte six sections actives : champ d'application, définitions, incorporation par référence, l'exigence fondamentale de se conformer à ISO 13485:2016, maîtrise des enregistrements, et maîtrise de l'étiquetage et du conditionnement. Tout le reste est réservé. Les exigences de fond proviennent désormais de l'ISO 13485:2016, que la section 820.7 incorpore par référence. 1
La FDA n'a pas publié de tableau de correspondance section par section. Son projet de règlement proposait un tableau au niveau des sous-parties, le préambule du règlement final met en correspondance certaines sections de manière explicite, et les pages consacrées au QMSR de la FDA renvoient les lecteurs vers un rapport technique payant de l'AAMI pour la table de correspondance intégrale. 2
Ce guide fournit une table de correspondance complète de l'ensemble des 31 anciennes sections. Il indique quelles correspondances ont été formulées par la FDA et lesquelles sont les nôtres, et énumère les exigences spécifiques à la FDA que l'ISO 13485 ne couvre pas. Il montre également où aboutissent dix années de citations du Formulaire 483 de la FDA une fois transposées dans les clauses de l'ISO 13485.
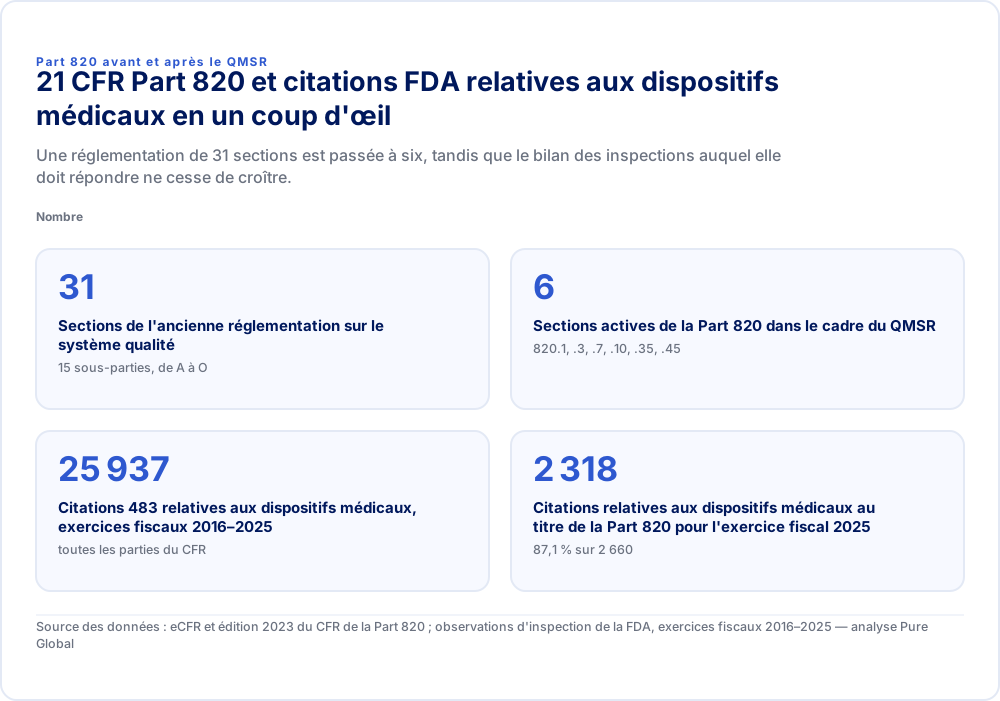
Part 820 avant et après le QMSR21 CFR Part 820 et citations FDA relatives aux dispositifs médicaux en un coup d'œilUne réglementation de 31 sections est passée à six, tandis que le bilan des inspections auquel elle doit répondre ne cesse de croître.Nombre
- Sections de l'ancienne réglementation sur le système qualité
- 3115 sous-parties, de A à O
- Sections actives de la Part 820 dans le cadre du QMSR
- 6820.1, .3, .7, .10, .35, .45
- Citations 483 relatives aux dispositifs médicaux, exercices fiscaux 2016–2025
- 25 937toutes les parties du CFR
- Citations relatives aux dispositifs médicaux au titre de la Part 820 pour l'exercice fiscal 2025
- 2 31887,1 % sur 2 660
Source des données : eCFR et édition 2023 du CFR de la Part 820 ; observations d'inspection de la FDA, exercices fiscaux 2016–2025 — analyse Pure Global
Ce que contient aujourd'hui le 21 CFR Part 820
L'actuelle partie 820 est courte. Lisez-la conjointement avec ISO 13485:2016 et ISO 9000:2015, clause 3, qui ont force de loi par incorporation par référence.
| Section | Intitulé | Objet |
|---|---|---|
| 820.1 | Champ d'application | Applique la partie 820 aux fabricants de dispositifs finis, y compris les stérilisateurs sous contrat, les réétiqueteurs, les remanufacturiers, les réemballeurs et les développeurs de spécifications. Les fabricants de composants sont exclus. En cas de conflit entre ISO 13485 et le FD&C Act ou la réglementation de la FDA, la loi et la réglementation prévalent. |
| 820.3 | Définitions | Adopte les définitions de l'ISO 13485 et de l'ISO 9000, ajoute des termes non définis par l'ISO (lot ou lot de fabrication, composant, dispositif fini, HCT/P réglementé en tant que dispositif, remanufacturier) et remplace certains termes de l'ISO (dispositif, étiquetage, dispositif médical implantable, fabricant, organisme, retouche, sécurité et performances). |
| 820.7 | Incorporation par référence | Incorpore l'ISO 13485:2016 (troisième édition, 1er mars 2016) et la clause 3 de l'ISO 9000:2015. |
| 820.10 | Exigences relatives au système de management de la qualité | Exige un SMQ conforme à ISO 13485 et à la partie 820. Relie les clauses ISO aux règles de la FDA sur l'UDI, le suivi des dispositifs (tracking), la déclaration MDR (Medical Device Reporting) ainsi que les corrections et retraits. Définit l'applicabilité de la maîtrise de la conception, ajoute la traçabilité pour les dispositifs de soutien ou de maintien des fonctions vitales, et fait de la non-conformité une adultération en vertu de l'article 501(h). |
| 820.35 | Maîtrise des enregistrements | Ajoute le contenu requis pour les enregistrements de réclamations, de maintenance et d'UDI, ainsi que le marquage de confidentialité. |
| 820.45 | Maîtrise de l'étiquetage et du conditionnement des dispositifs | Exige l'examen de l'étiquetage et du conditionnement, une libération documentée et des contrôles contre les confusions. |
Les sections 820.5, 820.20 à 820.30 et 820.40 sont réservées, de même que les sous-parties C à O. 1 Le règlement final a été publié le 2 février 2024 et a pris effet deux ans plus tard. 3
Ce que le QMSR a supprimé ou renommé
Plusieurs termes familiers ont disparu de la réglementation. Les enregistrements sous-jacents existent toujours, sous des dénominations ISO 13485.
- DHF, DMR et DHR. La FDA n'a pas conservé le dossier d'historique de conception (Design History File), le dossier maître du dispositif (Device Master Record) ni le dossier d'historique du dispositif (Device History Record). Dans le préambule, la FDA écrit qu'elle a « éliminé les termes associés à ces types d'enregistrements spécifiques ». Le contenu du dossier maître du dispositif figure désormais dans le dossier du dispositif médical de l'ISO 13485, clause 4.2.3. Le dossier d'historique de conception devient le dossier de conception et de développement de la clause 7.3.10. Le dossier d'historique du dispositif devient l'enregistrement pour chaque dispositif ou lot en vertu de la clause 7.5.1.
- La direction ayant une responsabilité exécutive devient la « direction » (top management), telle que définie dans ISO 9000.
- L'exception de la section 820.180(c) a disparu. Les revues de direction, les rapports d'audit qualité et les rapports d'audit des fournisseurs sont désormais accessibles à l'inspection. La FAQ de la FDA le mentionne expressément. 4
- L'examinateur indépendant de la conception exigé par l'ancienne section 820.30(e) n'a pas été retenu. C'est désormais la clause 7.3.5 qui régit les revues de conception.
- QSIT. La FDA a cessé d'utiliser la technique d'inspection du système qualité (Quality System Inspection Technique) le 2 février 2026. Les inspections suivent désormais le Compliance Program 7382.850. 5
- La « maîtrise de la conception » et la « validation de la conception » subsistent dans la pratique mais plus en tant que termes réglementaires. Le document d'orientation sur les logiciels de la FDA note désormais que le QMSR « n'utilise pas certains termes, tels que "Design Controls" et "Design Validation" ». Il renvoie plutôt à la clause 7.3. 6
La table de correspondance complète : de l'ancien règlement QS à ISO 13485:2016
Chaque ancienne section trouve sa correspondance. Dans la colonne des sources, « FDA » signifie que le préambule du QMSR ou le Compliance Program 7382.850 énonce la correspondance. « Pure Global » signifie que nous l'avons déduite des titres des clauses de l'ISO 13485 et de l'annexe A du CP 7382.850.
| Ancienne section | Thème | Clause(s) de l'ISO 13485:2016 | Disposition du QMSR ou remarque | Source |
|---|---|---|---|---|
| 820.1 | Champ d'application | 1 | 820.1 conservé, avec exclusion des composants et règle de conflit | FDA |
| 820.3 | Définitions | 3 (et ISO 9000:2015, clause 3) | 820.3 ajoute des définitions et en remplace d'autres | FDA |
| 820.5 | Système qualité | 4.1, 4.2 | 820.10(a) | Pure Global |
| 820.20 | Responsabilité de la direction | 5.1–5.6 ; 4.2.2 manuel qualité ; 6.1 | Enregistrements des revues de direction désormais accessibles à l'inspection | Pure Global |
| 820.22 | Audit qualité | 8.2.4 | Rapports d'audit désormais accessibles à l'inspection | Pure Global |
| 820.25 | Personnel et formation | 6.2 | La FDA fait correspondre les fonctions du personnel qualifié des anciens articles 820.20(b)(2) et 820.75(b)(1) à 6.2 | FDA (en partie) |
| 820.30 | Maîtrise de la conception | 7.3.1–7.3.10 ; 7.1 pour la gestion des risques | Applicabilité au paragraphe 820.10(c) ; l'analyse des risques s'effectue désormais selon 7.1 ; examinateur indépendant non retenu | FDA |
| 820.30(j) | Dossier d'historique de conception | 7.3.10 dossier de conception et de développement | Terme DHF supprimé | FDA |
| 820.40 | Maîtrise des documents | 4.2.4 | — | Pure Global |
| 820.50 | Maîtrise des achats | 4.1.5 externalisation ; 7.4.1–7.4.3 | Rapports d'audit des fournisseurs désormais accessibles à l'inspection | Pure Global |
| 820.60 | Identification | 7.5.8 | — | Pure Global |
| 820.65 | Traçabilité | 7.5.9.1, 7.5.9.2 | Traçabilité de 820.10(d) pour les dispositifs de soutien ou de maintien des fonctions vitales | FDA |
| 820.70 | Maîtrise de la production et des procédés | 7.5.1, 6.3, 6.4.1–6.4.2, 7.5.2 ; 4.1.6 pour les logiciels du SMQ | — | Pure Global |
| 820.72 | Équipements de contrôle, de mesure et d'essai | 7.6 | — | Pure Global |
| 820.75 | Validation des procédés | 7.5.6 ; 7.5.7 pour la stérilisation | — | Pure Global |
| 820.80 | Acceptation à la réception, en cours de fabrication et du dispositif fini | 7.4.3, 8.2.6 | — | Pure Global |
| 820.86 | État d'acceptation | 7.5.8, 8.2.6 | — | Pure Global |
| 820.90 | Produit non conforme | 8.3.1–8.3.4 | — | Pure Global |
| 820.100 | Actions correctives et préventives | 8.5.2, 8.5.3 ; 8.4 analyse des données | La FDA fait correspondre les anciens articles 820.100(a)(6)–(7) à 8.2.2, 8.5.2 et 8.3.1 | FDA (en partie) |
| 820.120 | Étiquetage des dispositifs | 7.5.1 | 820.45 couvre l'intégrité et l'inspection de l'étiquetage | FDA |
| 820.130 | Conditionnement des dispositifs | 7.5.11 | 820.45 | Pure Global |
| 820.140 | Manutention | 7.5.11 | — | Pure Global |
| 820.150 | Stockage | 7.5.11 | — | FDA |
| 820.160 | Distribution | 7.5.1, 7.5.9 | 820.10(d) pour les dispositifs de soutien ou de maintien des fonctions vitales | Pure Global |
| 820.170 | Installation | 7.5.3 | 820.35(b) enregistrements lorsqu'une maintenance intervient | Pure Global |
| 820.180 | Exigences générales relatives aux enregistrements | 4.2.5 | 820.35 ; 820.35(d) confidentialité ; exception de 820.180(c) supprimée | FDA |
| 820.181 | Dossier maître du dispositif | 4.2.3 dossier du dispositif médical | Terme DMR supprimé | FDA |
| 820.184 | Dossier d'historique du dispositif | 7.5.1 enregistrement pour chaque dispositif ou lot | Terme DHR supprimé | FDA |
| 820.186 | Enregistrement du système qualité | 4.2.1, 4.2.2 | — | Pure Global |
| 820.198 | Dossiers de réclamations | 8.2.2, 8.2.3 | 820.35(a) contenu des enregistrements de réclamations ; MDR via 820.10(b)(3) | FDA (en partie) |
| 820.200 | Maintenance | 7.5.4 | 820.35(b) contenu des enregistrements de maintenance | FDA (en partie) |
| 820.250 | Techniques statistiques | 8.1, 8.4 ; 7.4.3 pour l'échantillonnage | — | Pure Global |
Le propre tableau au niveau des sous-parties de la FDA, publié dans le projet de règlement de 2022, jugeait la plupart des sous-parties « substantiellement similaires » à ISO 13485. Il signalait la maîtrise des documents, l'étiquetage et le conditionnement, les enregistrements et la maintenance comme des domaines dans lesquels la FDA ajouterait des exigences. Ces ajouts sont devenus 820.35 et 820.45. La FDA décrit ce tableau comme « une mise en correspondance de niveau supérieur », et non comme une analyse exigence par exigence. 7
Exigences de la FDA que l'ISO 13485 seule ne couvre pas
Un certificat ISO 13485 ne rend pas une entreprise conforme au QMSR. Voici les obligations spécifiques à la FDA à ajouter en sus de la norme.
- Les quatre règles FDA associées (820.10(b)). La clause 7.5.8 de l'ISO 13485 doit être respectée conjointement avec la Partie 830 (UDI), et la clause 7.5.9.1 avec la Partie 821 (suivi des dispositifs, tracking), lorsque le suivi s'applique. La clause 8.2.3 doit être respectée avec la Partie 803 (déclaration relative aux dispositifs médicaux). Les fiches d'avertissement (advisory notices) relevant des clauses 7.2.3, 8.2.3 et 8.3.3 doivent également satisfaire à la Partie 806 (corrections et retraits).
- Applicabilité de la maîtrise de la conception (820.10(c)). La clause 7.3 s'applique aux dispositifs de classe II et III, aux dispositifs de classe I automatisés par logiciel et à cinq types répertoriés de dispositifs de classe I. Elle s'applique également aux dispositifs faisant l'objet d'investigations.
- Traçabilité des dispositifs de soutien et de maintien des fonctions vitales (820.10(d)). Ils doivent satisfaire aux exigences de traçabilité des dispositifs implantables de la clause 7.5.9.2.
- Contenu des dossiers de réclamation (820.35(a)). Les enregistrements relatifs aux réclamations qui font l'objet d'une enquête ou qui doivent faire l'objet d'une déclaration MDR doivent comporter le nom du dispositif, la date de réception, tout UDI ou UPC, le nom, l'adresse et le numéro de téléphone du plaignant, ainsi que la nature et les détails de la réclamation. Ils doivent également consigner toute correction ou action corrective et toute réponse apportée au plaignant. Si vous décidez de ne pas mener d'enquête au motif qu'une enquête similaire existe déjà, documentez-en la justification.
- Enregistrements d'entretien (820.35(b)). Consignez le nom du dispositif, tout UDI ou UPC, la date de l'intervention, la personne ayant effectué l'intervention, la prestation réalisée, ainsi que les données d'essai et d'inspection.
- Enregistrement de l'UDI (820.35(c)). « L'UDI doit être enregistré pour chaque dispositif médical ou lot de dispositifs médicaux. »
- Étiquetage et conditionnement (820.45). Examinez l'étiquetage pour vérifier l'UDI, la date d'expiration ainsi que les instructions de stockage et de manipulation avant la libération. Documentez la libération et maîtrisez les opérations d'étiquetage afin de prévenir tout risque de confusion.
- Définitions de la FDA et règle en cas de conflit (820.1, 820.3). Les termes « dispositif » et « étiquetage » conservent le sens qui leur est attribué par le FD&C Act. En cas de conflit entre ISO 13485 et le droit de la FDA, le droit de la FDA prévaut.
- Inspection, et non certification. La FAQ de la FDA indique : « Un certificat de conformité à ISO 13485 n'exemptera pas un fabricant d'une inspection par la FDA. » Les rapports d'audit MDSAP peuvent toujours se substituer aux inspections de surveillance de routine. 8
Où se retrouvent dix ans de citations de la FDA dans l'ISO 13485
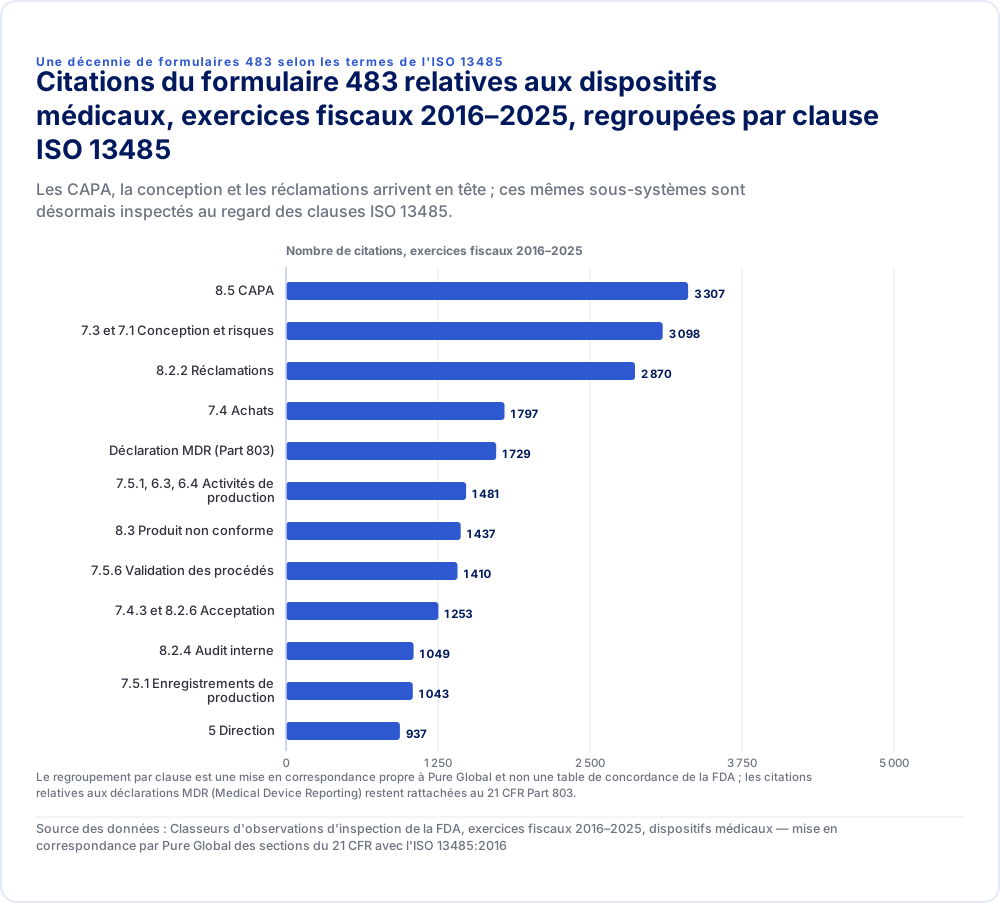
Nous avons transposé chaque citation du formulaire 483 relative aux dispositifs médicaux de FY2016 à FY2025 dans la clause de l'ISO 13485 qui la couvre désormais. Cinq familles de clauses concentrent près de la moitié d'une décennie de constats.
Les feuilles de calcul annuelles des observations d'inspection de la FDA recensent 25 937 citations relatives aux dispositifs médicaux de FY2016 à FY2025. Le tableau ci-dessous les regroupe par clause. La conception et le développement regroupent l'ancien article 820.30 dans son intégralité, y compris l'analyse des risques relevant de 820.30(g), qui relève désormais également de la clause 7.1. 9
| Nombre de citations | |
|---|---|
| 8.5 CAPA | 3 307 |
| 7.3 et 7.1 Conception et risques | 3 098 |
| 8.2.2 Réclamations | 2 870 |
| 7.4 Achats | 1 797 |
| Déclaration MDR (Part 803) | 1 729 |
| 7.5.1, 6.3, 6.4 Activités de production | 1 481 |
| 8.3 Produit non conforme | 1 437 |
| 7.5.6 Validation des procédés | 1 410 |
| 7.4.3 et 8.2.6 Acceptation | 1 253 |
| 8.2.4 Audit interne | 1 049 |
| 7.5.1 Enregistrements de production | 1 043 |
| 5 Direction | 937 |
Le regroupement par clause est une mise en correspondance propre à Pure Global et non une table de concordance de la FDA ; les citations relatives aux déclarations MDR (Medical Device Reporting) restent rattachées au 21 CFR Part 803.
Source des données : Classeurs d'observations d'inspection de la FDA, exercices fiscaux 2016–2025, dispositifs médicaux — mise en correspondance par Pure Global des sections du 21 CFR avec l'ISO 13485:2016
| Famille de clauses de l'ISO 13485 (ancienne section) | Citations FY2016–2025 | Part | FY2025 |
|---|---|---|---|
| 8.5 Amélioration et CAPA (820.100) | 3 307 | 12,8 % | 342 |
| 7.3 et 7.1 Conception et développement, avec analyse des risques (820.30) | 3 098 | 11,9 % | 315 |
| 8.2.2 Traitement des réclamations (820.198) | 2 870 | 11,1 % | 286 |
| 7.4 Achats (820.50) | 1 797 | 6,9 % | 190 |
| Partie 803 Déclaration relative aux dispositifs médicaux | 1 729 | 6,7 % | 141 |
| 7.5.1, 6.3, 6.4 Contrôle de la production et des procédés (820.70) | 1 481 | 5,7 % | 155 |
| 8.3 Produit non conforme (820.90) | 1 437 | 5,5 % | 132 |
| 7.5.6 Validation des procédés (820.75) | 1 410 | 5,4 % | 153 |
| 7.4.3 et 8.2.6 Vérification et acceptation (820.80) | 1 253 | 4,8 % | 117 |
| 8.2.4 Audit interne (820.22) | 1 049 | 4,0 % | 107 |
| 7.5.1 Enregistrements de production, anciennement le DHR (820.184) | 1 043 | 4,0 % | 91 |
| 5 Responsabilité de la direction (820.20) | 937 | 3,6 % | 119 |
Deux constats pratiques en découlent. Premièrement, les sous-systèmes que la FDA cite le plus souvent sont ceux pour lesquels ISO 13485 et l'ancienne réglementation étaient déjà les plus proches ; le travail de transition à lui seul ne fera donc pas évoluer ces chiffres. Les dossiers de CAPA, de réclamations et de conception doivent fonctionner en pratique. Deuxièmement, deux domaines étaient largement soustraits au regard des inspecteurs avant 2026 et entrent désormais dans leur champ d'investigation : les audits internes (8.2.4, représentant déjà 4,0 % des citations) et la revue de direction (qui relève de la clause 5). Les inspecteurs peuvent désormais lire les rapports eux-mêmes, et pas seulement vérifier l'existence de procédures. Notre liste de contrôle de préparation aux inspections transforme cela en plan de préparation.
ISO 13485 et 21 CFR 820 : les différences qui comptent en pratique
- La gestion des risques s'étend à l'ensemble du SMQ. L'ancienne réglementation ne mentionnait l'analyse des risques que dans la validation de la conception (820.30(g)). ISO 13485 exige une approche fondée sur les risques pour les processus du SMQ (4.1.2) et une gestion des risques tout au long de la réalisation du produit (7.1). La page consacrée au QMSR de la FDA indique que la réglementation « exige désormais expressément la gestion des risques ». ISO 14971 est le moyen habituel d'y répondre. Consultez notre guide du dossier de gestion des risques ISO 14971.
- La validation des logiciels s'étend au SMQ lui-même. La clause 4.1.6 exige la validation des logiciels utilisés dans le SMQ, tels que les eQMS, les ERP et les bases de données de réclamations. Les clauses 7.5.6 et 7.6 couvrent les logiciels de production et de surveillance.
- L'externalisation est explicite. La clause 4.1.5 rend le fabricant responsable des processus externalisés « proportionnellement aux risques encourus », en sus des contrôles des fournisseurs de 7.4.
- Le dossier du dispositif médical est un dossier unique par type ou famille de dispositifs. Il remplace le DMR, mais son contenu suit la clause 4.2.3 : description, utilisation prévue, étiquetage, spécifications, procédures de production, d'entretien et d'installation.
- Conservation des enregistrements. La clause 4.2.5 exige une conservation pendant au moins la durée de vie du dispositif telle que définie par le fabricant, et au minimum deux ans à compter de la libération.
- Les « exigences réglementaires » apparaissent tout au long de l'ISO 13485. Aux États-Unis, celles-ci incluent les Parties 801, 803, 806, 807, 821 et 830. Le QMSR en relie explicitement plusieurs par l'intermédiaire de 820.10(b).
Une liste de contrôle pour la transition vers le QMSR
- Réaligner le manuel qualité et les procédures sur ISO 13485:2016, avec une table de correspondance telle que le tableau ci-dessus sous forme de document maîtrisé.
- Renommer et restructurer les types d'enregistrements. Indexez le dossier du dispositif médical, le dossier de conception et de développement, ainsi que les enregistrements relatifs aux dispositifs ou aux lots. Retirez les références au DHF, au DMR et au DHR, ou définissez-les comme alias dans vos procédures.
- Ajouter le contenu spécifique à la FDA figurant dans 820.10(b) à (d), 820.35 et 820.45 aux procédures et formulaires pertinents, en particulier les formulaires de réclamation et d'entretien.
- Préparer les enregistrements des revues de direction et des audits internes pour l'inspection. Ils peuvent désormais faire l'objet d'inspections ; rédigez-les donc comme si un inspecteur allait les lire.
- Combler les déficits de preuves les plus souvent cités par la FDA. Cela concerne les contrôles d'efficacité des CAPA, les décisions relatives aux enquêtes sur les réclamations, les mises à jour du dossier de gestion des risques après des événements post-commercialisation et les évaluations réglementaires des modifications de conception.
- Former le personnel au nouveau vocabulaire et à l'approche d'inspection, y compris à la façon dont le CP 7382.850 organise une inspection en six domaines du SMQ.
La FAQ de la FDA note que les inspecteurs peuvent examiner des enregistrements créés avant le 2 février 2026. Elle suggère qu'« un fabricant pourrait juger utile de réaliser un certain type d'analyse comparative ». L'analyse d'écarts QMSR gratuite de Pure Global AI constitue une façon de commencer. 10
Comment Pure Global vous aide
Nous réalisons des évaluations d'écarts QMSR par rapport à ISO 13485:2016 et aux dispositions spécifiques à la FDA, et nous réécrivons les procédures et formulaires pour les réclamations, l'entretien, l'étiquetage et le dossier du dispositif médical. Nous préparons également les équipes aux inspections selon le CP 7382.850. Pour les entreprises déjà certifiées selon ISO 13485 dans le cadre du MDSAP ou du MDR de l'UE, nous nous concentrons sur les ajouts de la FDA et sur les enregistrements nouvellement inspectables. Consultez Conseil QMSR de la FDA ou contactez notre équipe.
Comment nous avons établi la table de correspondance et les chiffres
- Texte réglementaire : le texte actuel de l'eCFR pour la Partie 820 en date d'octobre 2026, et l'édition 2023 du 21 CFR Partie 820 pour les 31 sections antérieures au QMSR. 11
- Correspondances « FDA » : issues du préambule de la règle finale du QMSR (par exemple sa discussion sur le DHF, le DMR et le DHR, le stockage, l'étiquetage, la traçabilité et l'exception relative aux enregistrements) et de l'annexe A du CP 7382.850. Les lignes portant la mention « Pure Global » relèvent de notre analyse et ne constituent pas une table de correspondance de la FDA.
- Comptage des citations : les classeurs des observations d'inspection de la FDA pour les exercices FY2016 à FY2025, onglet Dispositifs. Ils comptabilisent la fréquence des citations sur les formulaires 483 émis à partir du système électronique de la FDA. Nous avons regroupé les citations par section et, pour 820.30, par paragraphe.
Références
- eCFR — 21 CFR Part 820, Règlement sur le système de management de la qualité, texte en vigueur. ecfr.gov ↩ ↩
- U.S. FDA — Règlement sur le système de management de la qualité (QMSR). fda.gov ↩
- Federal Register — Dispositifs médicaux ; modifications du règlement sur le système qualité, règle finale, 89 FR 7496, 2 février 2024. federalregister.gov ↩
- U.S. FDA — Règlement sur le système de management de la qualité : questions fréquemment posées. fda.gov ↩
- U.S. FDA — Compliance Program 7382.850, Inspection des fabricants de dispositifs médicaux, mis en œuvre le 2 février 2026. fda.gov ↩
- U.S. FDA — Contenu des soumissions préalables à la commercialisation pour les fonctions logicielles de dispositifs médicaux, guide avec note d'accompagnement relative au QMSR. fda.gov ↩
- Federal Register — Dispositifs médicaux ; modifications du règlement sur le système qualité, règle proposée, 87 FR 10119, 23 février 2022. federalregister.gov ↩
- U.S. FDA — Programme d'audit unique des dispositifs médicaux (MDSAP). fda.gov ↩
- U.S. FDA — Observations d'inspection, feuilles de calcul des exercices fiscaux FY2006–FY2025. fda.gov ↩
- Pure Global AI — Analyse des écarts QMSR. pureglobal.ai ↩
- govinfo — Code of Federal Regulations, Title 21 Part 820, édition 2023 (règlement sur le système qualité antérieur au QMSR). govinfo.gov ↩
 Marché · 14 oct. 2026FDA Enregistrement des dispositifs médicaux américainsMise à jour réglementaire · 17 sept. 2026FDA - Guide des systèmes buffy-coatMise à jour réglementaire · 13 août 2026FDA : Warning Letters QMSR sur les risques et modifications de conceptionMise à jour réglementaire · 9 août 2026Redevances pour dispositifs médicaux FDA AF 2027Mise à jour réglementaire · 2 juin 2026Guide FDA 2026 sur les facteurs humainsVidéo · 12 mars 2026Comment enregistrer un dispositif médical auprès de la FDA américaineService de marché · 24 juil. 2026Agent US FDA pour les fabricants étrangers de dispositifs médicaux et de DIVService de marché · 24 juil. 2026Classification FDA des dispositifs médicaux et DIV : classes I, II et IIIÉtude de cas · 11 août 2026Cathéters-ballons : 2 voies ANVISAÉtude de cas · 5 août 2026COFEPRIS Enregistrement DIV d'un menu
Checklist de préparation à l'inspection FDA (QMSR)
La FDA inspecte désormais les fabricants de dispositifs médicaux selon le QMSR et le programme de conformité 7382.850. Notre analyse de dix ans de données du formulaire FDA 483 montre où les inspecteurs relèvent des problèmes, et la checklist en 12 points transforme ces constats en enregistrements à préparer avant l'arrivée de l'inspecteur.
Classification des dispositifs médicaux FDA : classes I, II et III
Le fichier des codes produits d'octobre 2026 de la FDA classe 36,5 % des codes classifiés en classe I, 55,4 % en classe II et 8,0 % en classe III. Ce guide explique ce que requiert chaque classe, pourquoi la classe ne détermine pas à elle seule la voie réglementaire, et comment confirmer la classe de votre dispositif en six étapes.
FDA : Autorisé vs approuvé vs accordé : 510(k), PMA et De Novo
En 2025, la FDA a autorisé 3 198 dispositifs via le 510(k), a accordé 27 demandes De Novo et a approuvé 38 PMA initiales. Ce guide explique la signification juridique de chaque terme, la durée de chaque voie, son coût pour l'exercice FY2027 et la manière de décrire le statut de votre dispositif médical sans tomber dans l'étiquetage trompeur (misbranding).
Parlons,
N'importe où vous êtes.
Que vous cherchiez plus d'information ou que vous soyez prêt à travailler en partenariat avec nous, nous sommes là pour vous guider à chaque étape du processus réglementaire.
Contactez-nous