FDA-Checkliste zur Inspektionsbereitschaft (QMSR)
FDA inspiziert Medizinproduktehersteller nun gemäß QMSR und dem Compliance Program 7382.850. Unsere Analyse der FDA-Form-483-Daten aus zehn Jahren zeigt, wo Inspektoren Probleme feststellen, und die 12-Punkte-Checkliste überführt diese Feststellungen in Aufzeichnungen, die vor dem Eintreffen des Inspektors vorzubereiten sind.
TL;DR
Die Inspektionen von Medizinprodukten der FDA haben sich am 2. Februar 2026 geändert. An diesem Tag trat die Quality Management System Regulation (QMSR) in Kraft. Die FDA zog die Quality System Inspection Technique (QSIT) zurück und begann mit Inspektionen im Rahmen des Compliance Program 7382.850. Das neue Programm prüft sechs Bereiche des Qualitätsmanagementsystems sowie vier weitere Anforderungen der FDA, und es kann sich nun auch auf Unterlagen erstrecken, die zuvor unzugänglich waren: Managementbewertungen, interne Audits und Lieferantenauditberichte. 1
Die Vorbereitung sollte an dem ansetzen, was die FDA tatsächlich beanstandet hat. Wir haben die von der FDA veröffentlichten Beobachtungsdaten zu Form 483 für die Geschäftsjahre 2016 bis 2025 analysiert. FY2025 umfasst Inspektionen, die zwischen dem 1. Oktober 2024 und dem 30. September 2025 abgeschlossen wurden. In diesem Jahr stellte das System der FDA 791 483s für Medizinprodukte mit 2.660 Beanstandungen aus. Drei Bereiche machten 35,5 % aller Beanstandungen bei Medizinprodukten aus: Korrektur- und Vorbeugemaßnahmen (342), Design Controls (315) und Reklamationsbearbeitung (286). 2
Auch ein neuer Schwerpunkt wird sichtbar. Beanstandungen zur eindeutigen Produktidentifikation (Unique Device Identification, UDI) tauchten in den Daten zu Medizinprodukten erst im FY2023 auf. Anschließend stiegen sie von 8 im FY2023 auf 93 im FY2024 und 115 im FY2025 an.
Dieser Leitfaden behandelt, was sich geändert hat, welcher Inspektionstyp Sie voraussichtlich erwartet, eine 12-Punkte-Bereitschafts-Checkliste, die den von der FDA am häufigsten ausgesprochenen Beanstandungen zugeordnet ist, und was in den ersten 15 Arbeitstagen nach einem 483 zu tun ist.
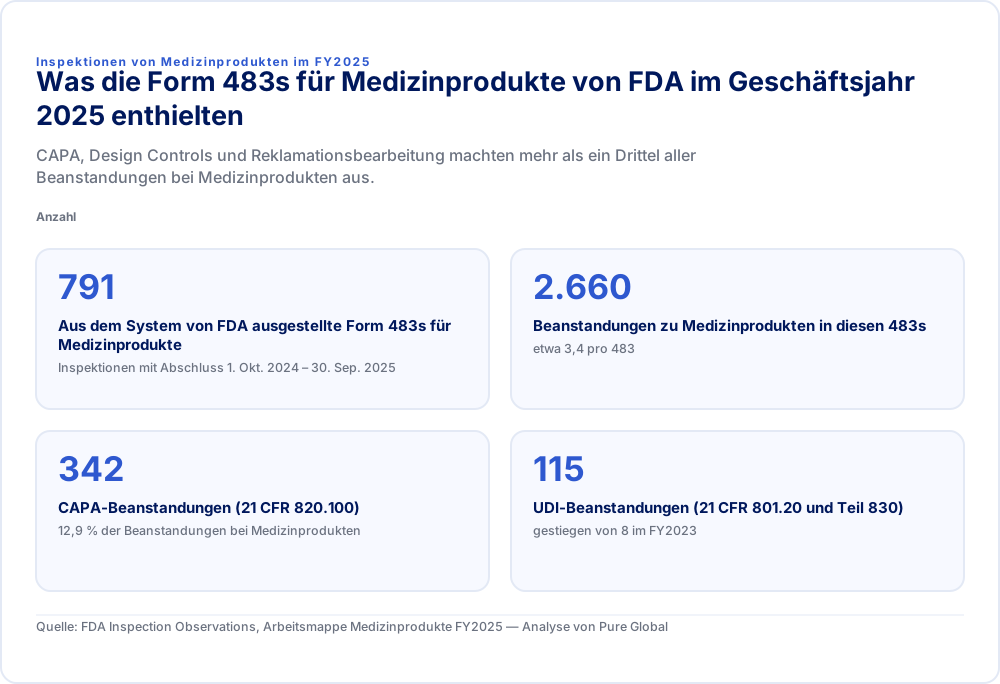
Inspektionen von Medizinprodukten im FY2025Was die Form 483s für Medizinprodukte von FDA im Geschäftsjahr 2025 enthieltenCAPA, Design Controls und Reklamationsbearbeitung machten mehr als ein Drittel aller Beanstandungen bei Medizinprodukten aus.Anzahl
- Aus dem System von FDA ausgestellte Form 483s für Medizinprodukte
- 791Inspektionen mit Abschluss 1. Okt. 2024 – 30. Sep. 2025
- Beanstandungen zu Medizinprodukten in diesen 483s
- 2.660etwa 3,4 pro 483
- CAPA-Beanstandungen (21 CFR 820.100)
- 34212,9 % der Beanstandungen bei Medizinprodukten
- UDI-Beanstandungen (21 CFR 801.20 und Teil 830)
- 115gestiegen von 8 im FY2023
Quelle: FDA Inspection Observations, Arbeitsmappe Medizinprodukte FY2025 — Analyse von Pure Global
Was sich bei den Medizinprodukte-Inspektionen der FDA im Jahr 2026 geändert hat
Die QMSR hat das US-Qualitätssystem auf ISO 13485:2016 umgestellt, und die FDA hat ihre Inspektionsmethodik darauf neu aufgebaut.
- Die Verordnung. Die endgültige Fassung der QMSR wurde am 2. Februar 2024 veröffentlicht und trat am 2. Februar 2026 in Kraft. Teil 820 bindet nun ISO 13485:2016 durch Verweis ein und ergänzt eine kurze Reihe FDA-spezifischer Bestimmungen. 3 Unsere Gegenüberstellung von 21 CFR 820 zu ISO 13485 ordnet jeden alten Abschnitt seiner neuen Stelle zu.
- Die Methodik. Die FDA gibt an, dass sie am 2. Februar 2026 „die Nutzung der Quality System Inspection Technique (QSIT) für Medizinprodukte-Inspektionen eingestellt“ hat. Die Inspektoren folgen nun dem Compliance Program 7382.850, Inspection of Medical Device Manufacturers. Es ersetzt das bisherige Compliance-Programm für Medizinprodukte und das separate PMA-Inspektionsprogramm. 4
- Der Umfang. Das Programm fasst die Anforderungen in sechs QMS-Bereiche zusammen: Änderungssteuerung; Design und Entwicklung; Aufsicht durch die Leitung; Messung, Analyse und Verbesserung; Auslagerung und Beschaffung; sowie Produktion und Dienstleistungserbringung. Es ergänzt vier weitere anwendbare Anforderungen der FDA: Meldewesen für Medizinprodukte, Korrekturen und Rücknahmen, Produktverfolgung (Tracking) und UDI. Die Inspektoren prüfen die Dokumentation des Risikomanagements während der gesamten Inspektion und nicht als separates Element.
- Die Aufzeichnungen. Der alte 21 CFR 820.180(c) schützte Managementbewertungen, Qualitätsauditberichte und Lieferantenauditberichte vor einer Inspektion. Diese Ausnahme gibt es nicht mehr. In den QMSR-FAQ der FDA heißt es, die Vorschrift gebe ihr „die Befugnis, Managementbewertungen, Qualitätsaudits und Lieferantenauditberichte zu inspizieren“. 5
- Zertifikate. „Ein Konformitätszertifikat nach ISO 13485 befreit einen Hersteller nicht von einer Inspektion durch die FDA“, heißt es in denselben FAQ. Auch Aufzeichnungen, die vor dem 2. Februar 2026 erstellt wurden, können geprüft werden.
Die ersten Warning Letters unter der neuen Regelung zeigen, wie sich dies in der Praxis darstellt. Sie zitieren Abschnitte der ISO 13485, wie etwa 7.1 für das Risikomanagement und 7.3.9 für Designänderungen, neben den eigenen Abschnitten von Title 21 der FDA. Unsere Analyse der ersten QMSR-Warning-Letters listet die Aufzeichnungen auf, die laut diesen Schreiben fehlten.
Was die FDA am häufigsten beanstandet: Zehn Jahre Daten zu Form 483 bei Medizinprodukten
Seit einem Jahrzehnt führen dieselben wenigen Qualitäts-Subsysteme die 483s für Medizinprodukte an. Der jeweilige Anteil hat sich dabei kaum verändert.
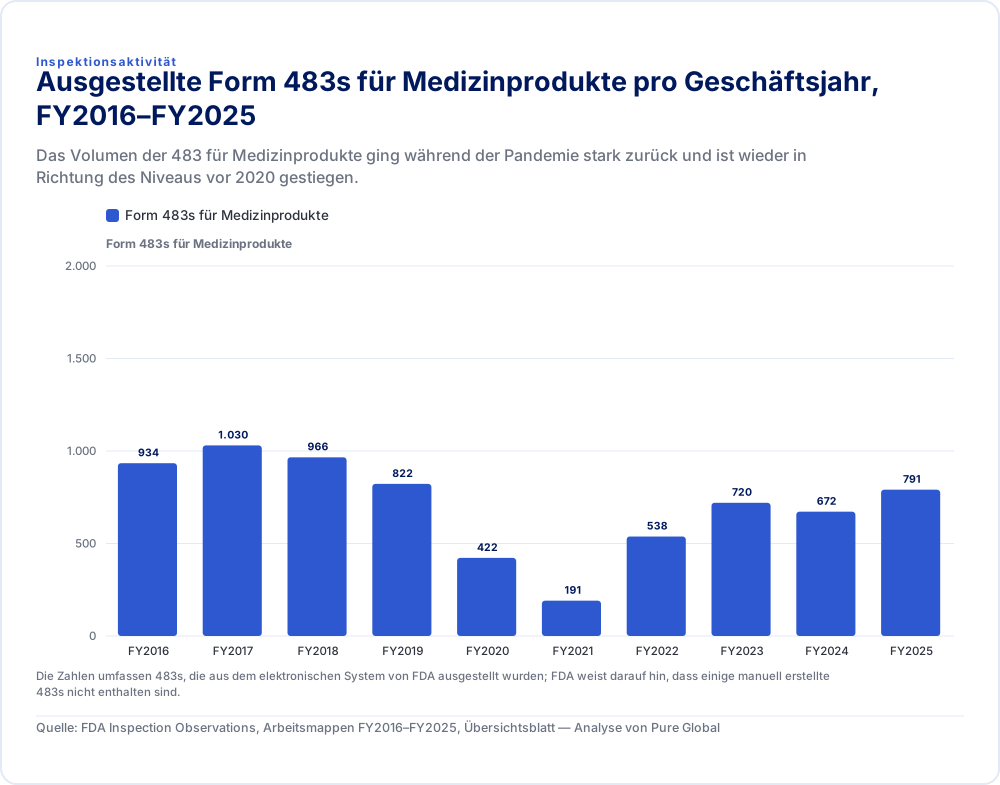
| Form 483s für Medizinprodukte | |
|---|---|
| FY2016 | 934 |
| FY2017 | 1.030 |
| FY2018 | 966 |
| FY2019 | 822 |
| FY2020 | 422 |
| FY2021 | 191 |
| FY2022 | 538 |
| FY2023 | 720 |
| FY2024 | 672 |
| FY2025 | 791 |
Die Zahlen umfassen 483s, die aus dem elektronischen System von FDA ausgestellt wurden; FDA weist darauf hin, dass einige manuell erstellte 483s nicht enthalten sind.
Quelle: FDA Inspection Observations, Arbeitsmappen FY2016–FY2025, Übersichtsblatt — Analyse von Pure Global
Die FDA veröffentlicht jedes Geschäftsjahr eine Tabelle mit Inspektionsbeobachtungen, aufgeschlüsselt nach den jeweils herangezogenen Beanstandungen. Die Zahlen erfassen die über das elektronische System der FDA ausgestellten 483s; die FDA weist darauf hin, dass einige 483s manuell erstellt werden und nicht enthalten sind. Vom FY2016 bis zum FY2025 verzeichnen die Tabellen zu Medizinprodukten 25.937 Beanstandungen. Auf CAPA (21 CFR 820.100) entfielen 12,8 %, auf Design Controls (820.30) 11,9 % und auf die Reklamationsbearbeitung (820.198) 11,1 %. In jedem Jahr von FY2016 bis FY2025 lag CAPA zwischen 12,1 % und 13,8 % aller Beanstandungen bei Medizinprodukten.
FY2025 ist das letzte Jahr, in dem Inspektionen nach der alten Quality System Regulation durchgeführt wurden, sodass es sich bei den Abschnittsnummern noch um die alten handelt. Die zugrunde liegenden Anforderungen wurden in ISO 13485 übernommen. Die nachstehende Tabelle führt die häufigsten Beanstandungen bei Medizinprodukten im FY2025 auf, den Abschnitt der ISO 13485 oder die Bestimmung der FDA, die den jeweiligen Punkt nun abdeckt, und den Bereich des CP 7382.850, in dem ein Inspektor prüfen wird.
| Beanstandung im FY2025 | Was die FDA formulierte | Anzahl | Jetzt abgedeckt durch | Bereich des CP 7382.850 |
|---|---|---|---|---|
| 820.100(a) | CAPA-Verfahren nicht festgelegt oder unzureichend | 279 | ISO 13485 8.5.2, 8.5.3 | Messung, Analyse und Verbesserung |
| 820.198(a) | Reklamationsverfahren nicht festgelegt oder unzureichend | 243 | ISO 13485 8.2.2; 21 CFR 820.35(a) | Messung, Analyse und Verbesserung |
| 820.50 | Verfahren zur Beschaffungssteuerung | 115 | ISO 13485 4.1.5, 7.4 | Auslagerung und Beschaffung |
| 820.30(g) | Designvalidierung, einschließlich Risikoanalyse | 115 | ISO 13485 7.1, 7.3.7 | Design und Entwicklung |
| 820.90(a) | Verfahren für nichtkonforme Produkte | 95 | ISO 13485 8.3 | Messung, Analyse und Verbesserung |
| 820.75(a) | Prozessvalidierung | 93 | ISO 13485 7.5.6 | Produktion und Dienstleistungserbringung |
| 803.17 | Schriftliche MDR-Verfahren | 63 | 21 CFR Teil 803 über 820.10(b)(3) | Meldewesen für Medizinprodukte |
| 820.100(b) | CAPA-Aktivitäten nicht dokumentiert | 63 | ISO 13485 8.5.2 | Messung, Analyse und Verbesserung |
| 820.22 | Qualitätsaudit-Verfahren | 57 | ISO 13485 8.2.4 | Messung, Analyse und Verbesserung |
| 801.20(a) | Kennzeichnung weist keine einmalige Produktkennung auf | 54 | 21 CFR 801.20 und Teil 830 über 820.10(b)(1) | UDI |
| 820.25(b) | Schulungsverfahren | 50 | ISO 13485 6.2 | Aufsicht durch die Leitung |
| 820.20(c) | Verfahren zur Managementbewertung | 49 | ISO 13485 5.6 | Aufsicht durch die Leitung |
| 820.30(i) | Verfahren für Designänderungen | 48 | ISO 13485 7.3.9 | Design und Entwicklung; Änderungssteuerung |
| 830.300(a) | GUDID-Daten nicht übermittelt | 47 | 21 CFR Teil 830 über 820.10(b)(1) | UDI |
Die Zahlen für 820.198(a) und 820.30(g) fassen alle Beanstandungsvarianten der FDA für diesen Absatz zusammen. Die QMSR-Präambel der FDA ordnet mehrere dieser Abschnitte explizit zu; die übrigen haben wir anhand der Titel der ISO-Abschnitte zugeordnet. 6
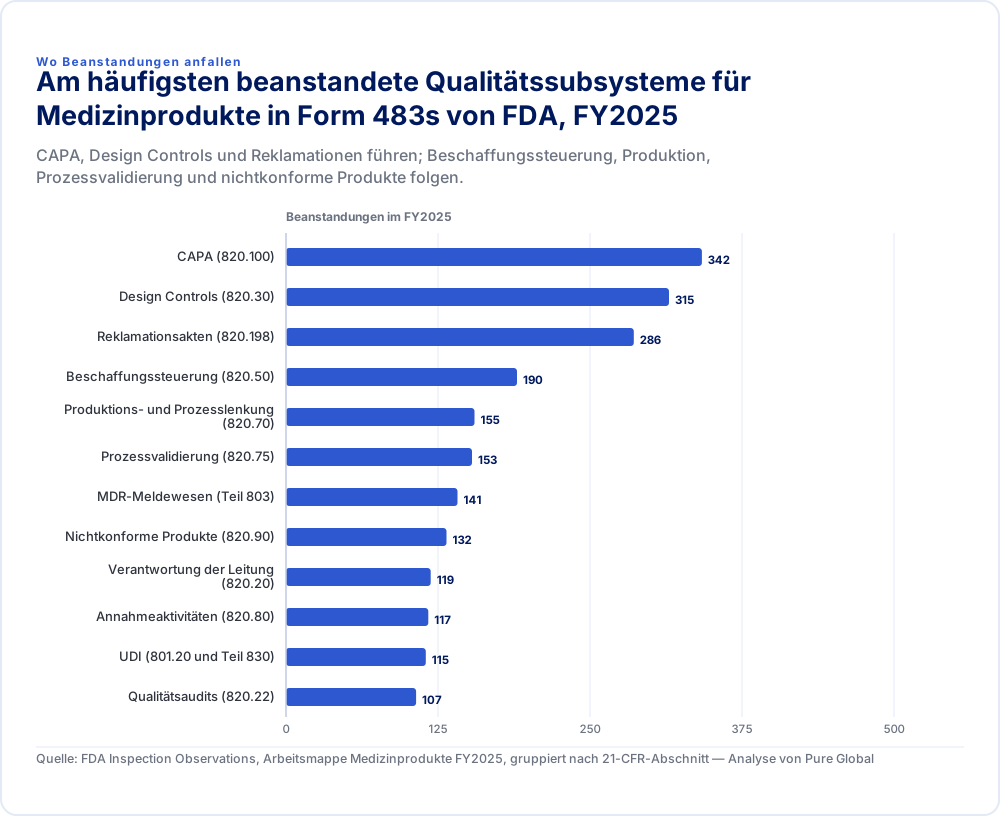
| Beanstandungen | |
|---|---|
| CAPA (820.100) | 342 |
| Design Controls (820.30) | 315 |
| Reklamationsakten (820.198) | 286 |
| Beschaffungssteuerung (820.50) | 190 |
| Produktions- und Prozesslenkung (820.70) | 155 |
| Prozessvalidierung (820.75) | 153 |
| MDR-Meldewesen (Teil 803) | 141 |
| Nichtkonforme Produkte (820.90) | 132 |
| Verantwortung der Leitung (820.20) | 119 |
| Annahmeaktivitäten (820.80) | 117 |
| UDI (801.20 und Teil 830) | 115 |
| Qualitätsaudits (820.22) | 107 |
Quelle: FDA Inspection Observations, Arbeitsmappe Medizinprodukte FY2025, gruppiert nach 21-CFR-Abschnitt — Analyse von Pure Global
Welcher Inspektionstyp Sie voraussichtlich erwartet
CP 7382.850 definiert sieben Inspektionstypen und zwei Inspektionsmodelle. Der Typ zeigt Ihnen, wie tiefgehend der Inspektor prüfen wird.
| Inspektionstyp | Wann die FDA ihn anwendet | Inspektionsmodell |
|---|---|---|
| Baseline-Überwachung | Weder eine vorherige Inspektion durch die FDA noch ein vorheriges MDSAP-Audit, oder Risikofaktoren machen eine solche erforderlich | Modell 2 |
| Nicht-Baseline-Überwachung | Vorherige Inspektion durch die FDA oder vorheriges MDSAP-Audit als NAI oder VAI eingestuft, und nicht im MDSAP | Modell 1 |
| Compliance-Follow-up | Nach behördlichen Maßnahmen, einschließlich der Überwachung nach einer gerichtlichen Verfügung | Modell 1 |
| For-Cause | Ein Signal, Problem oder eine Reklamation | Modell 1 |
| Zuweisung bei spezifischem Produktrisiko | Ein spezifisches Produktrisiko wurde identifiziert | Modell 1 |
| PMA Pre-Approval | Ein anhängiger PMA-Antrag | Modell 2 |
| PMA Post-Market | Nach der PMA-Zulassung, typischerweise 8 bis 12 Monate später | Modell 1 |
Modell 1 erfordert mindestens ein Element in jedem QMS-Bereich und in jeder weiteren Anforderung der FDA. Modell 2 verlangt eine feste Mindestauswahl an Elementen. Dieses Set umfasst jedes Element aus Design und Entwicklung, die Managementbewertung, die Medizinprodukteakte, Reklamationen, interne Audits, CAPA, die Prozessvalidierung, Auslagerung und Sterilisation. Eine Erstinspektion unter der QMSR ist daher die gründlichste Art, da ein Unternehmen ohne Historie von Inspektionen durch die FDA eine Baseline-Inspektion nach Modell 2 erhält.
Auch die Prioritäten spielen eine Rolle. PMA-Pre-Approval-Inspektionen stehen an erster Stelle, gefolgt von Compliance-Follow-ups und For-Cause-Einsätzen, noch nie inspizierten Herstellern von Klasse-III-Produkten und Hochrisikoprodukten. Im Programm heißt es: „Hersteller der Klasse I sollten nicht routinemäßig für Inspektionen eingeplant werden“, es sei denn, es liegt ein For-Cause-Auftrag oder eine erkennbare Gesundheitsgefahr vor. Standorte, die aktiv am Medical Device Single Audit Program (MDSAP) teilnehmen, erhalten keine routinemäßigen Überwachungsinspektionen. Sie können jedoch weiterhin For-Cause-, Follow-up- und spezifische Produktrisiko-Inspektionen erhalten. 7
Die 12-Punkte-Bereitschafts-Checkliste
Jeder der folgenden Punkte zielt auf ein Subsystem ab, das wiederholt in den 483-Daten von FDA auftaucht oder durch die QMSR neu inspizierbar geworden ist. Gehen Sie die Checkliste anhand realer Aufzeichnungen durch, nicht nur anhand von Verfahrensanweisungen.
- CAPA, die den Regelkreis schließt. Zeigen Sie für eine Stichprobe aktueller CAPAs die Problembeschreibung, die Grundursache mit Nachweisen, risikoproportionale Maßnahmen, die Wirksamkeitsprüfung sowie Verknüpfungen zu Risikomanagementakten und zur Managementbewertung. Unzureichende CAPA-Verfahren und undokumentierte CAPA-Aktivitäten waren im Geschäftsjahr FY2025 die am häufigsten und an achter Stelle beanstandeten Mängel bei Medizinprodukten.
- Reklamationsakten, die die Fragen von FDA beantworten. Jede Reklamation erfordert eine dokumentierte Prüfung und Bewertung, eine Untersuchung oder eine schriftliche Begründung für das Absehen von einer Untersuchung sowie die Entscheidung über die MDR-Meldepflicht. Gemäß 21 CFR 820.35(a) müssen Aufzeichnungen zu Reklamationen, die untersucht werden oder einer MDR-Meldepflicht unterliegen, die Produktbezeichnung, das Eingangsdatum, eine etwaige UDI oder einen UPC, die Kontaktdaten des Beschwerdeführers, die Art der Reklamation und jede Antwort enthalten. 8
- Ein Risikomanagement, das aktuell ist. Weisen Sie nach, dass Post-Market-Daten wie Reklamationen, MDRs, Rückrufe und Serviceberichte in die Risikomanagementakten einfließen. Risikoanalysen, deren Datum Jahre vor der letzten Designänderung oder dem letzten Rückruf liegt, stellen eine wiederkehrende Beanstandung dar – sowohl gemäß 820.30(g) als auch gemäß ISO 13485 Abschnitt 7.1.
- Entwicklungsakten, die Sie schlüssig durchgehen können. Halten Sie für jede Produktfamilie die Design-Inputs, Design-Outputs, Verifizierung, Validierung (einschließlich Softwarevalidierung und Human Factors), den Design Transfer und die Entwicklungsakte gemäß Abschnitt 7.3.10 bereit. Inspektoren überprüfen die Angemessenheit von und die Einhaltung von Designverfahren.
- Designänderungen mit einer Bewertung der regulatorischen Auswirkungen. Bewahren Sie für jede Änderung die Genehmigung, die Verifizierung oder Validierung sowie die dokumentierte Entscheidung darüber auf, ob eine neue 510(k) oder ein PMA-Supplement erforderlich ist. Unter ISO 13485 Abschnitt 7.3.9 wurden diese Lücken in QMSR-Warning-Letters beanstandet.
- Lieferantensteuerung und Kontrolle ausgelagerter Prozesse. Legen Sie Lieferantenbewertungen, -kriterien und -neubewertungen, Qualitätssicherungsvereinbarungen und Lieferantenauditberichte vor. Diese Berichte sind nun behördlich einsehbar. Lohnhersteller und Sterilisationsdienstleister benötigen die stichhaltigsten Nachweise.
- Prozessvalidierung für jeden Prozess, den Sie nicht vollständig verifizieren können. Legen Sie Pläne und Berichte zu IQ, OQ und PQ oder gleichwertige Unterlagen, Auslöser für Revalidierungen sowie die Validierung von Produktions- und QMS-Software vor.
- Nichtkonforme Produkte und Nacharbeit. Führen Sie Aufzeichnungen über die Disposition, die Begründung für die Sonderfreigabe (Use-as-is) und die Nacharbeitsanweisungen, die tatsächlich befolgt wurden. Undokumentierte Nacharbeit taucht in den ersten QMSR-Warning-Letters auf.
- Managementbewertung und interne Audits. Beide sind nun inspizierbar. Stellen Sie sicher, dass die Aufzeichnungen der Managementbewertung die von ISO 13485 Abschnitt 5.6.2 geforderten Eingaben abdecken und dass interne Audits das gesamte QMS nach einem geplanten Zeitplan mit entsprechender Nachverfolgung erfassen.
- MDR, Korrekturen und Produktrücknahmen sowie UDI. Halten Sie schriftliche MDR-Verfahren vor, die „reasonably suggests“ definieren, und dokumentieren Sie jede Entscheidung über die Meldepflicht. Führen Sie für jede Feldmaßnahme eine Bewertung nach Part 806 durch. Weisen Sie die UDI auf Kennzeichnungen mit übereinstimmenden GUDID-Datensätzen nach. Die UDI-Beanstandungen stiegen von 8 im Geschäftsjahr FY2023 auf 115 im Geschäftsjahr FY2025.
- Die Medizinprodukteakte. ISO 13485 Abschnitt 4.2.3 ersetzt den Device Master Record. Legen Sie eine indexierte Akte pro Produkttyp vor, die Spezifikationen, Produktion, Kennzeichnung, Installation und Instandhaltung abdeckt.
- Inspektionslogistik. Benennen Sie einen Front-Room-Host und ein Back-Room-Team. Führen Sie ein Anforderungsverzeichnis (Request Log) und legen Sie im Voraus fest, wie Kopien, Fotografien und Vertraulichkeitskennzeichnungen gemäß 21 CFR 820.35(d) gehandhabt werden. Üben Sie das Auffinden beliebiger Aufzeichnungen innerhalb von Minuten und bereiten Sie einen aktuellen Registrierungs- und Listing-Nachweis sowie ein Organigramm vor.
Pure Global AI bietet eine kostenlose QMSR-Gap-Analyse an, die ein Qualitätssicherungssystem mit der neuen Struktur von Part 820 vergleicht. 9
Wie die Inspektion selbst abläuft
Die meisten Überwachungsinspektionen für Medizinprodukte werden einige Tage im Voraus angekündigt und dauern etwa eine Woche.
Der FD&C Act schreibt vor, dass FDA anlasslose Inspektionen von Medizinprodukten „innerhalb einer angemessenen Zeit vor Durchführung einer solchen Inspektion“ ankündigen muss. 10 Der Leitfaden von FDA aus dem Jahr 2020 zu Inspektionsprozessen bei Medizinproduktebetrieben legt die Vorankündigungsfrist im Inland auf „nicht weniger als fünf Kalendertage“ fest. Darin heißt es, dass angemessene Inspektionszeiträume „im Allgemeinen zwischen 3 und 6“ aufeinanderfolgenden Arbeitstagen liegen. 11 Das Investigations Operations Manual von 2026 hält fest, dass „Vorankündigungen für alle Überwachungsinspektionen von Medizinprodukten obligatorisch sind“. 12
Der Inspektor weist sich aus und legt ein Formular FDA 482 Notice of Inspection vor. Anschließend prüft er die allgemeinen Punkte jeder Inspektion: Registrierung und Listing, Vermarktungserlaubnisse, frühere 483s und die Compliance-Historie. Danach folgt die stichprobenartige Überprüfung der QMS-Bereiche. Tägliche Abschlussbesprechungen sind hilfreich. Fragen Sie, was der Inspektor als Nächstes zu prüfen plant, und räumen Sie sachliche Missverständnisse sofort anhand von Aufzeichnungen und nicht durch bloße Erklärungen aus.
Zum Abschluss werden alle Beobachtungen auf einem Formular FDA 483 schriftlich festgehalten. CP 7382.850 verlangt für jedes Medizinprodukte-483 den Hinweis, dass „die in diesem Formular FDA 483 vermerkten Beobachtungen keine erschöpfende Auflistung beanstandungswürdiger Zustände darstellen“. Ein 483 „stellt keine endgültige Entscheidung der Behörde dar“. 13
Nach der Inspektion: Die ersten 15 Arbeitstage
Eine vollständige schriftliche Stellungnahme innerhalb von 15 Arbeitstagen ist die wirksamste Einzelmaßnahme, die ein Unternehmen nach einem 483 ergreifen kann.
- Antworten Sie innerhalb von 15 Arbeitstagen. Die Richtlinie von FDA aus dem Jahr 2009 besagt, dass sie „die Ausstellung eines Warning Letters im Regelfall nicht verzögern wird, um eine Stellungnahme zu einem FDA 483 zu prüfen, die mehr als 15 Arbeitstage nach Ausstellung des FDA 483 eingeht“. 14 Beantworten Sie jede Beobachtung mit der Korrektur, der Grundursache, der systemischen Korrekturmaßnahme, deren Zeitplan und objektiven Nachweisen. Verpflichten Sie sich zu regelmäßigen Follow-up-Updates.
- Ziehen Sie unverbindliches Feedback in Betracht. Gemäß Section 704(h)(2) des FD&C Act kann ein Medizinproduktebetrieb FDA um Feedback zu seinen vorgeschlagenen Korrekturmaßnahmen ersuchen. Der Antrag muss spätestens 15 Arbeitstage nach dem 483 eingehen, und FDA strebt eine Antwort innerhalb von 45 Tagen an. 15
- Rechnen Sie mit einer Klassifizierung. FDA stuft jede Inspektion als No Action Indicated (NAI), Voluntary Action Indicated (VAI) oder Official Action Indicated (OAI) ein. Die Behörde versendet das endgültige Klassifizierungsschreiben üblicherweise innerhalb von 45 bis 90 Tagen. OAI bedeutet, dass behördliche Maßnahmen empfohlen werden, wozu auch ein Warning Letter gehören kann. 16
Unser Service zur Beantwortung von Formular 483 und Warning Letters umfasst die Ausarbeitung von Stellungnahmen, das CAPA-Design und die Nachverfolgung von Abhilfemaßnahmen.
Ausländische Hersteller: Was anders ist
Die meisten Medizinproduktebetriebe, die von FDA beaufsichtigt werden, befinden sich außerhalb der Vereinigten Staaten, und die Inspektionsabläufe unterscheiden sich für sie.
- Wer registriert ist. Der Jahresbericht von FDA für das Geschäftsjahr FY2025 verzeichnet 29.178 registrierte Medizinproduktebetriebe: 13.328 im Inland und 15.850 im Ausland. 17 Im openFDA-Export zu Registrierung und Listing vom 22. Juli 2026 befinden sich 13.309 von 19.770 Betrieben, die eine Produktionstätigkeit angeben (67,3 %), außerhalb der USA. 4.654 davon befinden sich in China.
- Ankündigung. Für Inspektionen im Ausland besagt der Leitfaden von FDA aus dem Jahr 2020, dass die Vorankündigung aufgrund von Anforderungen an die Länderfreigabe (Country Clearance) in der Regel mehr als fünf Kalendertage beträgt. Im Mai 2025 kündigte FDA an, unangekündigte Inspektionen an ausländischen Produktionsstätten auszuweiten. 18 In ihrer Budgetbegründung für das Geschäftsjahr FY2027 berichtet die Behörde über „zwei Ende FY 2025 durchgeführte“ bei Medizinprodukten. 19 Planen Sie mit kurzen Vorlaufzeiten, auch wenn die Vorschriften für Medizinprodukte weiterhin eine Vorankündigung vorsehen.
- Remote-Bewertungen und Anforderung von Aufzeichnungen. FDA kann Aufzeichnungen „im Vorfeld oder anstelle einer Inspektion“ gemäß Section 704(a)(4) anfordern. Die Behörde kann auch ein Remote Regulatory Assessment durchführen, von dem es in ihrem finalen Leitfaden vom Juni 2025 heißt, dass es „keine Inspektion ist“. Der Leitfaden nennt 15 Kalendertage als beispielhafte Antwortzeit oder 30 Tage, wenn Aufzeichnungen übersetzt werden müssen. 20 Halten Sie englische Fassungen oder beglaubigte Übersetzungen wichtiger Aufzeichnungen bereit.
- Ihr US Agent. Die Registrierungsvorschrift von FDA verlangt vom US Agent, auf Anfrage „FDA bei der Terminierung von Inspektionen der ausländischen Betriebsstätte zu unterstützen“. Ein langsamer oder nicht erreichbarer Agent kostet Sie wertvolle Vorbereitungstage. 21 Siehe unseren US-FDA-Agent-Service.
Wo Sie Ihre eigene Inspektionshistorie einsehen können
- FDA Data Dashboard. Inspektionen, Beanstandungen und veröffentlichte 483s, durchsuchbar nach Firmenname, FEI-Nummer, Geschäftsjahr, Produkttyp und Land. Es wird wöchentlich aktualisiert und zeigt ausschließlich finale Maßnahmen an. 22
- Inspection Classification Database. NAI-, VAI- und OAI-Ergebnisse nach Betriebsstätte.
- Warning Letters. Vom CDRH ausgestellte Warning Letters sind auf der Website von FDA durchsuchbar. Der von uns geführte Index mit Stand vom 31. Juli 2026 verzeichnet 61 im Jahr 2025 ausgestellte CDRH-Schreiben sowie 21 im Jahr 2026 bis einschließlich Juli ausgestellte Schreiben.
- Rückrufe und MDR-Daten. Diese zeigen die Post-Market-Signale, die anlassbezogene Überprüfungen auslösen können. Die kostenlose FDA-Rückrufsuche von Pure Global AI deckt die Datenbank für Medizinprodukterückrufe ab. 23
Wie Pure Global unterstützt
Wir führen QMSR-Gap-Assessments und Mock-Inspektionen durch, die an den beiden Inspektionsmodellen des CP 7382.850 ausgerichtet sind. Wir bereiten Front-Room- und Back-Room-Teams vor und erstellen Antworten auf 483 sowie Warning Letters mit CAPA-Plänen, die FDA verifizieren kann. Für ausländische Hersteller agieren wir als US Agent und koordinieren die Terminierung von Inspektionen. Siehe FDA QMSR-Beratung oder kontaktieren Sie unser Team.
Wie wir die Zahlen ermittelt haben
- Daten zu Form 483: Die jährlichen Inspection-Observations-Arbeitsmappen von FDA für die Geschäftsjahre FY2006 bis FY2025, Registerkarte "Devices", wie auf der Website von FDA veröffentlicht und im Datenspeicher von Pure Global archiviert. Wir haben Beanstandungen nach CFR-Abschnitt und -Absatz sowie für 820.30 nach Unterabsatz gruppiert. Bei den Zählungen handelt es sich um die Häufigkeitsangaben von FDA, welche das Auftreten von Beanstandungen darstellen und nicht einzelne Unternehmen. Die Zählungen zu Medizinprodukte-483 entsprechen den Angaben zu "ausgestellte FDA-483s" aus der Zusammenfassung der jeweiligen Arbeitsmappe.
- Zuordnung der ISO-Abschnitte: Folgt der Präambel der QMSR, in der FDA eine Zuordnung explizit angegeben hat, und andernfalls den Abschnittstiteln von ISO 13485 und CP 7382.850 Attachment A. Es handelt sich um unsere eigene Analyse, nicht um einen Crosswalk von FDA.
- Betriebsstättenzahlen: Der Jahresbericht von FDA für das Geschäftsjahr FY2025 und die Analyse von Pure Global des openFDA-Exports zu Registrierungen und Produktlistungen vom 22. Juli 2026.
- Warning Letters: Der Warning-Letter-Index von FDA mit Stand vom 31. Juli 2026, beschränkt auf vom CDRH ausgestellte Schreiben und gezählt nach dem Ausstellungsdatum des Schreibens.
Quellen
- U.S. FDA — Quality Management System Regulation (QMSR). fda.gov ↩
- U.S. FDA — Inspection Observations, Tabellen der Geschäftsjahre FY2006–FY2025. fda.gov ↩
- Federal Register — Medical Devices; Quality System Regulation Amendments, endgültige Regelung, 89 FR 7496, 2. Februar 2024. federalregister.gov ↩
- U.S. FDA — Compliance Program 7382.850, Inspection of Medical Device Manufacturers, implementiert am 2. Februar 2026. fda.gov ↩
- U.S. FDA — Quality Management System Regulation: Häufig gestellte Fragen. fda.gov ↩
- U.S. FDA — Inspection Observations, Arbeitsmappe für FY2025. fda.gov ↩
- U.S. FDA — Medical Device Single Audit Program (MDSAP). fda.gov ↩
- eCFR — 21 CFR Part 820, Quality Management System Regulation, aktueller Text. ecfr.gov ↩
- Pure Global AI — QMSR-Gap-Analyse. pureglobal.ai ↩
- Legal Information Institute — 21 U.S.C. 374, Inspektion. law.cornell.edu ↩
- U.S. FDA — Review and Update of Device Establishment Inspection Processes and Standards, finale Leitlinie, Juni 2020. fda.gov ↩
- U.S. FDA — Investigations Operations Manual 2026, Kapitel 5. fda.gov ↩
- U.S. FDA — FDA Form 483 Häufig gestellte Fragen. fda.gov ↩
- Federal Register — Review of Post-Inspection Responses, 74 FR 40211, 11. August 2009. federalregister.gov ↩
- U.S. FDA — Nonbinding Feedback After Certain FDA Inspections of Device Establishments, finale Leitlinie. fda.gov ↩
- U.S. FDA — Inspection Classification Database. fda.gov ↩
- U.S. FDA — Annual Report on Inspections of Establishments, FY2025. fda.gov ↩
- U.S. FDA — FDA kündigt die erweiterte Durchführung unangekündigter Inspektionen in ausländischen Produktionsstätten an, 6. Mai 2025. fda.gov ↩
- U.S. FDA — FY2027 Congressional Justification. fda.gov ↩
- U.S. FDA — Conducting Remote Regulatory Assessments: Questions and Answers, finale Leitlinie, Juni 2025. fda.gov ↩
- eCFR — 21 CFR 807.40, Betriebsstättenregistrierung und Produktlistung für ausländische Betriebsstätten und den US Agent. ecfr.gov ↩
- U.S. FDA — FDA Data Dashboard: Inspektionen, Beanstandungen und veröffentlichte 483s. datadashboard.fda.gov ↩
- Pure Global AI — FDA-Rückrufsuche für Medizinprodukte. pureglobal.ai ↩
 Markt · 14. Okt. 2026FDA-Registrierung von Medizinprodukten in den USARegulatorisches Update · 17. Sept. 2026FDA Leitfaden für Buffy-Coat-SystemeRegulatorisches Update · 13. Aug. 2026FDA QMSR-Warning-Letters zu Risiken und DesignänderungenRegulatorisches Update · 9. Aug. 2026FDA FY 2027 MedizinproduktegebührenRegulatorisches Update · 2. Juni 2026FDA Human Factors Guidance 2026 Update für GeräteeinreichungenVideo · 12. März 2026Wie Sie ein Medizinprodukt bei der US-FDA registrierenMarktspezifischer Service · 27. Juli 2026Beratung zur Beantwortung von FDA Form 483 und Warning LettersMarktspezifischer Service · 24. Juli 2026FDA Certificate to Foreign Government (CFG) für MedizinprodukteFallstudie · 11. Aug. 2026Ballonkatheter: Zwei ANVISA-WegeFallstudie · 5. Aug. 2026COFEPRIS IVD-Registrierung: Reagenzmenü
21 CFR Part 820 zu ISO 13485: Der QMSR-Crosswalk
Die QMSR reduzierte 21 CFR Part 820 von 31 Abschnitten auf sechs und machte ISO 13485:2016 zur verbindlichen Vorschrift. Dieser Crosswalk ordnet jeden alten Abschnitt seinem ISO-13485-Abschnitt zu, kennzeichnet, welche Zuordnungen FDA angegeben hat, führt die reinen FDA-Anforderungen auf und zeigt, wo ein Jahrzehnt an 483-Beanstandungen nun landet.
FDA Cleared vs. Approved vs. Granted: 510(k), PMA und De Novo
Im Jahr 2025 hat FDA 3.198 Medizinprodukte über 510(k) freigegeben, 27 De-Novo-Anträge bewilligt und 38 Original-PMAs zugelassen. Dieser Leitfaden erläutert, was jeder Begriff rechtlich bedeutet, wie lange jeder Weg dauert, was er im FY2027 kostet und wie Sie den Status Ihres Produkts ohne Misbranding beschreiben.
FDA-Medizinprodukte-Klassifizierung: Klasse I, II und III erklärt
Die Produktcode-Datei der FDA vom Oktober 2026 stuft 36,5 % der klassifizierten Codes in Klasse I, 55,4 % in Klasse II und 8,0 % in Klasse III ein. Dieser Leitfaden erläutert, was jede Klasse erfordert, warum die Klasse allein nicht über den Marktzugangsweg entscheidet und wie Sie die Klasse Ihres Medizinprodukts in sechs Schritten bestätigen.
Sprechen wir,
wo immer Sie sind.
Ob Sie weitere Informationen suchen oder bereit zur Zusammenarbeit sind: Wir begleiten Sie durch jeden Schritt des regulatorischen Prozesses.
Kontakt