Checklist de Prontidão para Inspeção da FDA (QMSR)
A FDA agora inspeciona fabricantes de dispositivos sob o QMSR e o Programa de Conformidade 7382.850. Nossa análise de dez anos de dados da FDA do Formulário 483 mostra onde os investigadores encontram problemas, e o checklist de 12 itens transforma essas constatações em registros a preparar antes da chegada do investigador.
TL;DR
As inspeções de dispositivos médicos da FDA mudaram em 2 de fevereiro de 2026. O Quality Management System Regulation (QMSR) entrou em vigor nesse dia. A FDA revogou a Quality System Inspection Technique (QSIT) e passou a inspecionar sob o Compliance Program 7382.850. O novo programa avalia seis áreas do sistema da qualidade e outros quatro requisitos da FDA, podendo agora alcançar registros que antes eram inacessíveis: análises críticas pela direção, auditorias internas e relatórios de auditoria de fornecedores. 1
A preparação deve começar a partir do que a FDA realmente citou. Analisamos os dados de observações publicados do Form 483 da FDA para os anos fiscais de 2016 a 2025. O FY2025 abrange inspeções concluídas entre 1 de outubro de 2024 e 30 de setembro de 2025. Naquele ano, o sistema da FDA emitiu 791 Formulários 483 de dispositivos contendo 2.660 citações. Três áreas responderam por 35,5% de todas as citações em dispositivos: ação corretiva e preventiva (342), controles de projeto (315) e tratamento de reclamações (286). 2
Um novo tema também está visível. As citações de identificação única de dispositivos (UDI) não apareciam nos dados de dispositivos até o FY2023. Em seguida, aumentaram de 8 no FY2023 para 93 no FY2024 e 115 no FY2025.
Este guia aborda o que mudou, qual tipo de inspeção você provavelmente receberá, um checklist de prontidão de 12 pontos mapeado para as citações que a FDA emite com mais frequência e o que fazer nos primeiros 15 dias úteis após um 483.
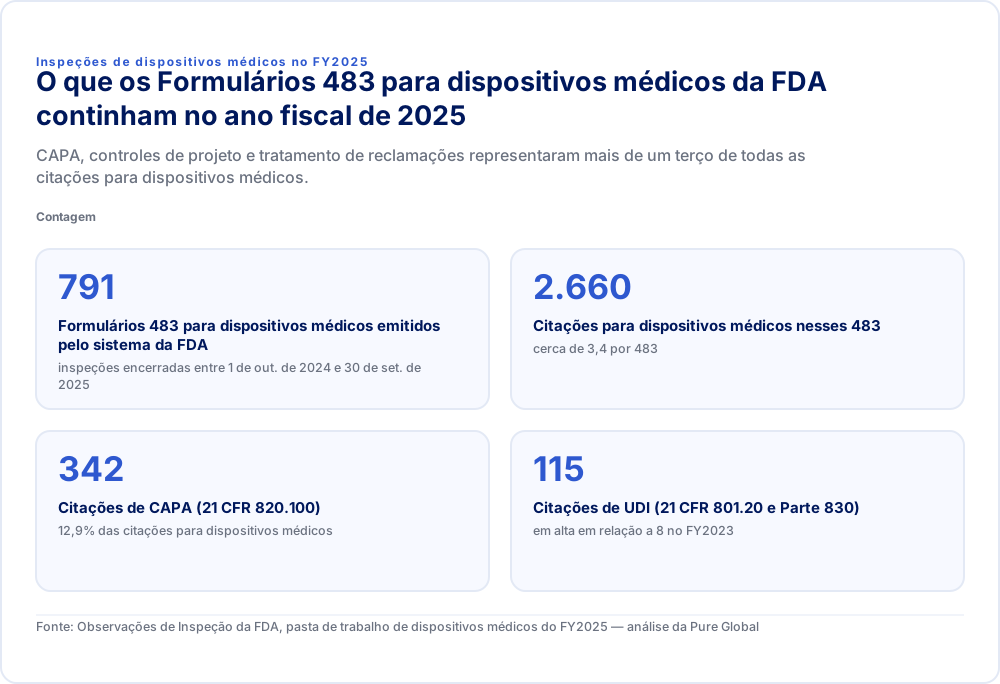
Inspeções de dispositivos médicos no FY2025O que os Formulários 483 para dispositivos médicos da FDA continham no ano fiscal de 2025CAPA, controles de projeto e tratamento de reclamações representaram mais de um terço de todas as citações para dispositivos médicos.Contagem
- Formulários 483 para dispositivos médicos emitidos pelo sistema da FDA
- 791inspeções encerradas entre 1 de out. de 2024 e 30 de set. de 2025
- Citações para dispositivos médicos nesses 483
- 2.660cerca de 3,4 por 483
- Citações de CAPA (21 CFR 820.100)
- 34212,9% das citações para dispositivos médicos
- Citações de UDI (21 CFR 801.20 e Parte 830)
- 115em alta em relação a 8 no FY2023
Fonte: Observações de Inspeção da FDA, pasta de trabalho de dispositivos médicos do FY2025 — análise da Pure Global
O que mudou nas inspeções de dispositivos da FDA em 2026
O QMSR transferiu o sistema da qualidade dos EUA para a ISO 13485:2016, e a FDA reconstruiu seu método de inspeção em torno dela.
- A regra. A regra final do QMSR foi publicada em 2 de fevereiro de 2024 e entrou em vigor em 2 de fevereiro de 2026. A Parte 820 agora incorpora a ISO 13485:2016 por referência e adiciona um conjunto breve de disposições específicas da FDA. 3 Nossa tabela de correspondência da 21 CFR 820 para a ISO 13485 mapeia cada seção antiga para sua nova localização.
- O método. A FDA afirma que, em 2 de fevereiro de 2026, "deixou de utilizar a Quality System Inspection Technique (QSIT) para inspeções de dispositivos". Os inspetores agora seguem o Compliance Program 7382.850, Inspection of Medical Device Manufacturers. Ele substitui o programa de conformidade de dispositivos anterior e o programa de inspeção de PMA separado. 4
- O escopo. O programa agrupa os requisitos em seis áreas do SGQ: Controle de Mudanças; Projeto e Desenvolvimento; Supervisão Gerencial; Medição, Análise e Melhoria; Terceirização e Compras; e Produção e Prestação de Serviços. Ele adiciona outros quatro requisitos aplicáveis da FDA: notificação de eventos adversos (MDR), correções e remoções, rastreamento de dispositivos e UDI. Os inspetores revisam a documentação de gerenciamento de risco ao longo de toda a inspeção, não como um elemento separado.
- Os registros. O antigo 21 CFR 820.180(c) protegia análises críticas pela direção, relatórios de auditoria da qualidade e relatórios de auditoria de fornecedores contra inspeção. Essa exceção deixou de existir. O FAQ sobre o QMSR da FDA afirma que a regra lhe concede "a autoridade para inspecionar análises críticas pela direção, auditorias da qualidade e relatórios de auditoria de fornecedores". 5
- Certificados. "Um certificado de conformidade com a ISO 13485 não isentará o fabricante de uma inspeção da FDA", afirma o mesmo FAQ. Registros criados antes de 2 de fevereiro de 2026 também podem ser revisados.
As primeiras cartas de advertência sob a nova regra mostram como isso funciona na prática. Elas citam cláusulas da ISO 13485, como a 7.1 para gerenciamento de risco e a 7.3.9 para alterações de projeto, juntamente com seções do próprio Title 21 da FDA. Nossa análise das primeiras cartas de advertência do QMSR lista os registros que essas cartas apontaram como ausentes.
O que a FDA mais cita: dez anos de dados do Form 483 de dispositivos
Os mesmos poucos subsistemas da qualidade lideram os 483s de dispositivos há uma década. A participação de cada um quase não mudou.
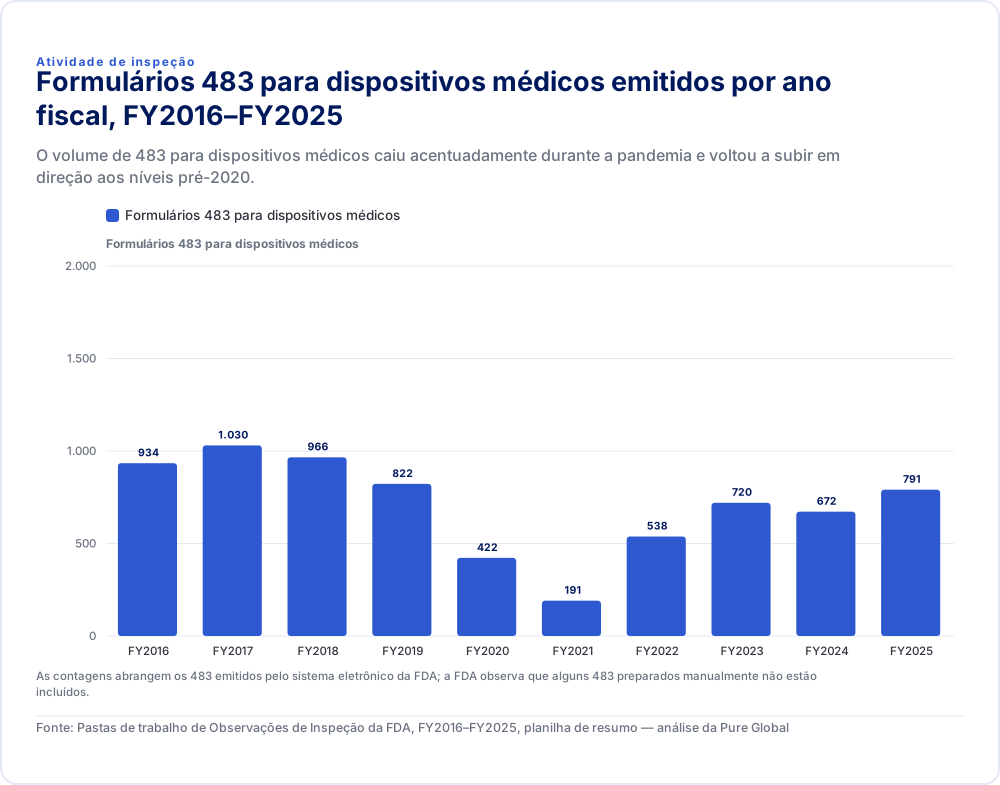
| Formulários 483 para dispositivos médicos | |
|---|---|
| FY2016 | 934 |
| FY2017 | 1.030 |
| FY2018 | 966 |
| FY2019 | 822 |
| FY2020 | 422 |
| FY2021 | 191 |
| FY2022 | 538 |
| FY2023 | 720 |
| FY2024 | 672 |
| FY2025 | 791 |
As contagens abrangem os 483 emitidos pelo sistema eletrônico da FDA; a FDA observa que alguns 483 preparados manualmente não estão incluídos.
Fonte: Pastas de trabalho de Observações de Inspeção da FDA, FY2016–FY2025, planilha de resumo — análise da Pure Global
A FDA publica uma planilha de observações de inspeção a cada ano fiscal, contabilizadas pela citação utilizada. As contagens abrangem os 483s emitidos a partir do sistema eletrônico da FDA; a FDA observa que alguns 483s são preparados manualmente e não estão incluídos. Do FY2016 ao FY2025, as planilhas de dispositivos registram 25.937 citações. CAPA (21 CFR 820.100) respondeu por 12,8%, controles de projeto (820.30) por 11,9% e tratamento de reclamações (820.198) por 11,1%. A cada ano, do FY2016 ao FY2025, CAPA permaneceu entre 12,1% e 13,8% das citações de dispositivos.
O FY2025 é o último ano inspecionado sob o antigo regulamento Quality System, portanto seus números de seção são os antigos. Os requisitos subjacentes transitaram para a ISO 13485. A tabela abaixo apresenta as citações mais frequentes para dispositivos no FY2025, a cláusula da ISO 13485 ou disposição da FDA que agora abrange cada uma delas e a área do CP 7382.850 onde o inspetor irá verificar.
| Citação no FY2025 | O que a FDA escreveu | Contagem | Agora coberto por | Área do CP 7382.850 |
|---|---|---|---|---|
| 820.100(a) | Procedimentos de CAPA não estabelecidos ou inadequados | 279 | ISO 13485 8.5.2, 8.5.3 | Medição, Análise e Melhoria |
| 820.198(a) | Procedimentos de reclamações não estabelecidos ou inadequados | 243 | ISO 13485 8.2.2; 21 CFR 820.35(a) | Medição, Análise e Melhoria |
| 820.50 | Procedimentos de controle de compras | 115 | ISO 13485 4.1.5, 7.4 | Terceirização e Compras |
| 820.30(g) | Validação de projeto, incluindo análise de risco | 115 | ISO 13485 7.1, 7.3.7 | Projeto e Desenvolvimento |
| 820.90(a) | Procedimentos para produto não conforme | 95 | ISO 13485 8.3 | Medição, Análise e Melhoria |
| 820.75(a) | Validação de processo | 93 | ISO 13485 7.5.6 | Produção e Prestação de Serviços |
| 803.17 | Procedimentos escritos de MDR | 63 | 21 CFR Parte 803 via 820.10(b)(3) | Notificação de eventos adversos (MDR) |
| 820.100(b) | Atividades de CAPA não documentadas | 63 | ISO 13485 8.5.2 | Medição, Análise e Melhoria |
| 820.22 | Procedimentos de auditoria da qualidade | 57 | ISO 13485 8.2.4 | Medição, Análise e Melhoria |
| 801.20(a) | Rótulo sem identificador único de dispositivo | 54 | 21 CFR 801.20 e Parte 830 via 820.10(b)(1) | UDI |
| 820.25(b) | Procedimentos de treinamento | 50 | ISO 13485 6.2 | Supervisão Gerencial |
| 820.20(c) | Procedimentos de análise crítica pela direção | 49 | ISO 13485 5.6 | Supervisão Gerencial |
| 820.30(i) | Procedimentos de alteração de projeto | 48 | ISO 13485 7.3.9 | Projeto e Desenvolvimento; Controle de Mudanças |
| 830.300(a) | Dados do GUDID não submetidos | 47 | 21 CFR Parte 830 via 820.10(b)(1) | UDI |
As contagens para 820.198(a) e 820.30(g) combinam todas as variações de citação da FDA para esse parágrafo. O preâmbulo do QMSR da FDA mapeia várias dessas seções explicitamente; mapeamos as demais a partir dos títulos das cláusulas da ISO. 6
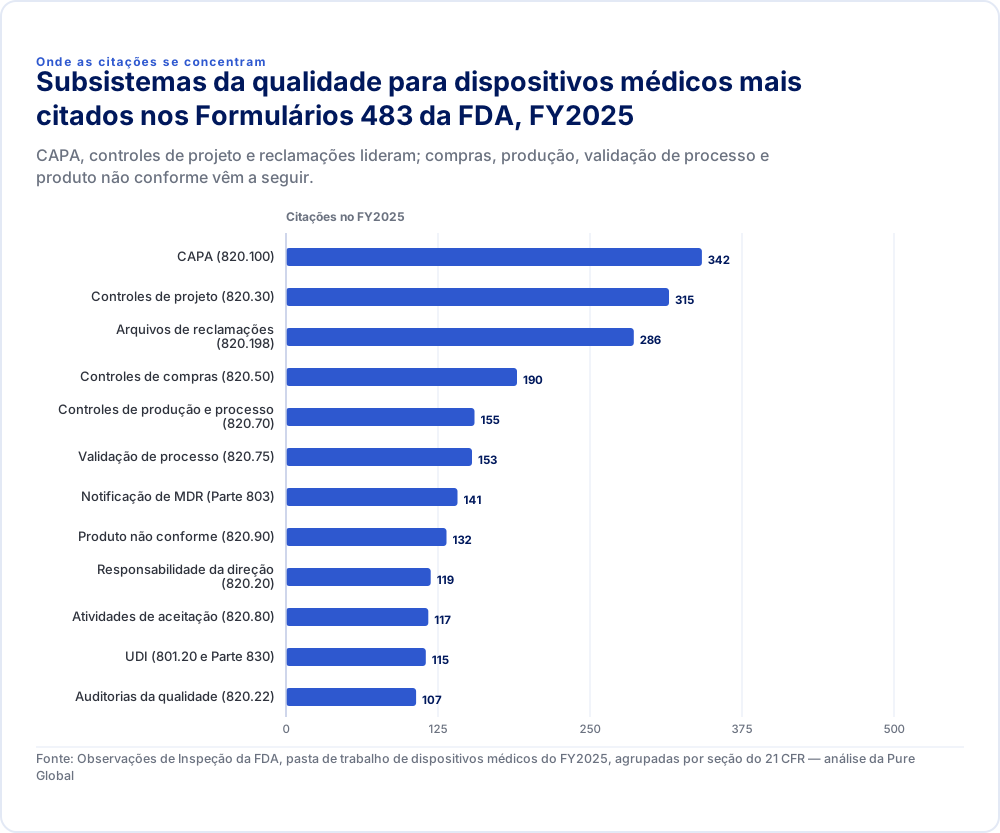
| Citações | |
|---|---|
| CAPA (820.100) | 342 |
| Controles de projeto (820.30) | 315 |
| Arquivos de reclamações (820.198) | 286 |
| Controles de compras (820.50) | 190 |
| Controles de produção e processo (820.70) | 155 |
| Validação de processo (820.75) | 153 |
| Notificação de MDR (Parte 803) | 141 |
| Produto não conforme (820.90) | 132 |
| Responsabilidade da direção (820.20) | 119 |
| Atividades de aceitação (820.80) | 117 |
| UDI (801.20 e Parte 830) | 115 |
| Auditorias da qualidade (820.22) | 107 |
Fonte: Observações de Inspeção da FDA, pasta de trabalho de dispositivos médicos do FY2025, agrupadas por seção do 21 CFR — análise da Pure Global
Qual tipo de inspeção você provavelmente receberá
O CP 7382.850 define sete tipos de inspeção e dois modelos de inspeção. O tipo indica o nível de profundidade com que o inspetor investigará.
| Tipo de inspeção | Quando a FDA o utiliza | Modelo de inspeção |
|---|---|---|
| Vigilância de linha de base | Nenhuma inspeção prévia da FDA ou auditoria do MDSAP, ou fatores de risco exigem uma | Modelo 2 |
| Vigilância não de linha de base | Inspeção prévia da FDA ou auditoria do MDSAP classificada como NAI ou VAI, e fora do MDSAP | Modelo 1 |
| Acompanhamento de conformidade | Após ação regulatória, incluindo monitoramento pós-injunção | Modelo 1 |
| Motivada (for-cause) | Um sinal, problema ou reclamação | Modelo 1 |
| Designação por risco específico de produto | Um risco específico de produto foi identificado | Modelo 1 |
| Pré-aprovação de PMA | Uma solicitação de PMA pendente | Modelo 2 |
| Pós-comercialização de PMA | Após a aprovação do PMA, tipicamente de 8 a 12 meses depois | Modelo 1 |
O Modelo 1 exige pelo menos um elemento em cada área do SGQ e em todos os outros requisitos da FDA. O Modelo 2 exige um conjunto mínimo fixo de elementos. Esse conjunto inclui todos os elementos de projeto e desenvolvimento, análise crítica pela direção, o arquivo do dispositivo médico, reclamações, auditorias internas, CAPA, validação de processo, terceirização e esterilização. Portanto, a primeira inspeção sob o QMSR é a mais minuciosa, pois uma empresa sem histórico de inspeção pela FDA recebe uma inspeção de linha de base do Modelo 2.
As prioridades também importam. As inspeções de pré-aprovação de PMA vêm em primeiro lugar, seguidas por acompanhamento de conformidade e ações motivadas (for-cause), fabricantes de Classe III nunca inspecionados e dispositivos de alto risco. O programa estabelece que "os fabricantes de Classe I não devem ser rotineiramente programados para inspeção", a menos que uma designação motivada ou um perigo aparente à saúde se aplique. Estabelecimentos ativamente participantes do Medical Device Single Audit Program (MDSAP) não recebem inspeções de vigilância de rotina. Eles ainda podem receber inspeções motivadas, de acompanhamento e por risco específico de produto. 7
A lista de verificação de prontidão de 12 pontos
Cada item abaixo visa a um subsistema que aparece repetidamente nos dados de 483 da FDA ou que o QMSR tornou recém-inspecionável. Percorra-o com registros reais, e não apenas com procedimentos.
- CAPA que fecha o ciclo. Para uma amostragem de CAPAs recentes, apresente a descrição do problema, a causa-raiz com evidências, ações proporcionais ao risco, verificação de eficácia e vínculos com arquivos de gerenciamento de risco e análise crítica pela direção. Procedimentos inadequados de CAPA e atividades de CAPA não documentadas foram a primeira e a oitava citações mais frequentes para dispositivos no FY2025.
- Arquivos de reclamações que respondem às perguntas da FDA. Toda reclamação necessita de uma análise e avaliação documentadas, uma investigação ou uma justificativa por escrito para a não realização da investigação, e a decisão de notificabilidade ao MDR. Sob o 21 CFR 820.35(a), os registros de reclamações que forem investigadas ou notificáveis ao MDR devem incluir o nome do dispositivo, a data de recebimento, qualquer UDI ou UPC, os dados de contato do reclamante, a natureza da reclamação e qualquer resposta. 8
- Gerenciamento de risco atualizado. Demonstre que dados de pós-mercado, como reclamações, MDRs, recolhimentos e relatórios de assistência técnica, alimentam os arquivos de risco. Análises de risco datadas de anos antes da mais recente alteração de projeto ou recolhimento são um apontamento recorrente, tanto sob o 820.30(g) quanto sob a cláusula 7.1 da ISO 13485.
- Arquivos de projeto e desenvolvimento que você consiga percorrer passo a passo. Para cada família de produtos, tenha as entradas de projeto, saídas, verificação, validação (incluindo validação de software e fatores humanos), transferência de projeto e o arquivo de projeto e desenvolvimento da cláusula 7.3.10. Os inspetores avaliam a adequação e o cumprimento dos procedimentos de projeto.
- Alterações de projeto com avaliação de impacto regulatório. Para cada alteração, mantenha a aprovação, a verificação ou validação e a decisão documentada sobre se um novo 510(k) ou suplemento de PMA é necessário. A cláusula 7.3.9 da ISO 13485 é onde as cartas de advertência do QMSR citaram essas lacunas.
- Controle de fornecedores e de processos terceirizados. Apresente avaliações de fornecedores, critérios e reavaliações, acordos de qualidade e relatórios de auditoria de fornecedores. Esses relatórios agora são inspecionáveis. Fabricantes contratados e empresas de esterilização necessitam das evidências mais robustas.
- Validação de processo para cada processo que você não puder verificar totalmente. Apresente protocolos e relatórios de IQ, OQ e PQ ou equivalentes, gatilhos de revalidação e validação de softwares de produção e de SGQ.
- Produto não conforme e retrabalho. Mantenha registros da disposição, da justificativa para uso tal como se encontra e das instruções de retrabalho que foram efetivamente seguidas. Retrabalho sem documentação aparece nas primeiras cartas de advertência do QMSR.
- Análise crítica pela direção e auditorias internas. Ambas agora são inspecionáveis. Certifique-se de que os registros de análise crítica pela direção cubram as entradas exigidas pela cláusula 5.6.2 da ISO 13485, e que as auditorias internas cubram todo o SGQ em um cronograma planejado com acompanhamento.
- MDR, correções e remoções, e UDI. Tenha procedimentos escritos de MDR que definam "sugere razoavelmente" e registre cada decisão de notificabilidade. Mantenha uma avaliação da Parte 806 para cada ação de campo. Apresente o UDI nos rótulos com registros correspondentes no GUDID. As citações de UDI aumentaram de 8 no FY2023 para 115 no FY2025.
- O arquivo do dispositivo médico. A cláusula 4.2.3 da ISO 13485 substitui o registro mestre do dispositivo. Apresente um arquivo indexado por tipo de dispositivo, abrangendo especificações, produção, rotulagem, instalação e assistência técnica.
- Logística de inspeção. Nomeie um anfitrião da sala principal (front-room) e uma equipe de retaguarda (back-room). Mantenha um registro de solicitações e decida previamente como cópias, fotografias e marcações de confidencialidade serão tratadas nos termos do 21 CFR 820.35(d). Ensaye a recuperação de qualquer registro em poucos minutos e prepare um comprovante atualizado de registro e listagem e um organograma.
A Pure Global AI oferece uma análise de lacunas gratuita do QMSR que compara um sistema da qualidade com a nova estrutura da Parte 820. 9
Como a inspeção em si se desenrola
A maioria das inspeções de vigilância de dispositivos é anunciada com alguns dias de antecedência e dura cerca de uma semana.
O FD&C Act exige que a FDA anuncie inspeções não motivadas de dispositivos "dentro de um prazo razoável antes da realização da inspeção." 10 O guia de 2020 da FDA sobre processos de inspeção de estabelecimentos de dispositivos define o aviso prévio para inspeções nacionais em "não menos que cinco dias corridos". O guia afirma que prazos razoáveis de inspeção "geralmente variam de 3 a 6" dias úteis consecutivos. 11 O Investigations Operations Manual de 2026 declara que "os avisos prévios são obrigatórios para todas as inspeções de vigilância de dispositivos médicos." 12
O inspetor apresenta credenciais e um Formulário FDA 482 Notice of Inspection. Em seguida, revisa os itens gerais presentes em qualquer inspeção: registro e listagem, autorizações de comercialização, 483s anteriores e histórico de conformidade. Depois disso, vem a amostragem das áreas do SGQ. Alinhamentos diários de encerramento ajudam. Pergunte o que o inspetor planeja revisar a seguir e corrija mal-entendidos factuais na hora com registros, e não com explicações.
Ao encerramento, eventuais observações são redigidas em um Formulário FDA 483. O CP 7382.850 exige que todo 483 de dispositivos declare que "as observações registradas neste formulário FDA 483 não são uma listagem exaustiva de condições censuráveis." Um 483 "não constitui uma determinação final da Agência." 13
Após a inspeção: os primeiros 15 dias úteis
Uma resposta por escrito completa dentro de 15 dias úteis é a medida isolada mais útil que uma empresa pode tomar após um 483.
- Responda dentro de 15 dias úteis. A política de 2009 da FDA estabelece que ela "normalmente não atrasará a emissão de uma carta de advertência para analisar uma resposta a um FDA 483 recebida mais de 15 dias úteis após a emissão do FDA 483." 14 Responda a cada observação com a correção, a causa-raiz, a ação corretiva sistêmica, seu cronograma e evidências objetivas. Comprometa-se com atualizações de acompanhamento.
- Considere um parecer não vinculante. Nos termos da seção 704(h)(2) do FD&C Act, um estabelecimento de dispositivos pode solicitar à FDA um parecer sobre suas ações corretivas propostas. O pedido deve chegar o mais tardar 15 dias úteis após o 483, e a FDA visa responder dentro de 45 dias. 15
- Aguarde uma classificação. A FDA classifica cada inspeção como Nenhuma Ação Indicada (NAI), Ação Voluntária Indicada (VAI) ou Ação Oficial Indicada (OAI). A agência costuma enviar a carta final de classificação dentro de 45 a 90 dias. OAI significa que uma ação regulatória é recomendada, o que pode incluir uma carta de advertência. 16
Nosso serviço de resposta ao Formulário 483 e a cartas de advertência abrange a elaboração de respostas, o planejamento de CAPA e o acompanhamento de remediações.
Fabricantes estrangeiros: o que há de diferente
A maioria dos estabelecimentos de dispositivos que a FDA supervisiona fica fora dos Estados Unidos, e a dinâmica da inspeção é diferente para eles.
- Quem está registrado. O relatório anual do FY2025 da FDA contabiliza 29.178 estabelecimentos de dispositivos registrados: 13.328 nacionais e 15.850 estrangeiros. 17 Na exportação de registro e listagem do openFDA de 22 de julho de 2026, 13.309 de 19.770 estabelecimentos que listam uma atividade de fabricação (67,3%) estão fora dos EUA. 4.654 deles estão na China.
- Aviso prévio. Para inspeções no exterior, o guia de 2020 da FDA afirma que o aviso prévio é geralmente superior a cinco dias corridos, devido às exigências de liberação do país (country clearance). Em maio de 2025, a FDA anunciou que expandiria as inspeções não anunciadas em instalações de fabricação estrangeiras. 18 Sua justificativa orçamentária para o FY2027 relata "duas conduzidas no final do FY 2025" para dispositivos. 19 Planeje-se para notificações com prazo curto, mesmo que as regras de dispositivos ainda exijam aviso prévio.
- Avaliações remotas e solicitações de registros. A FDA pode solicitar registros "com antecedência ou em substituição a uma inspeção" nos termos da seção 704(a)(4). Ela também pode realizar uma avaliação regulatória remota, a qual seu guia definitivo de junho de 2025 afirma que "não é uma inspeção." O guia fornece 15 dias corridos como exemplo de tempo de resposta, ou 30 dias quando os registros necessitarem de tradução. 20 Mantenha prontas versões em inglês, ou traduções certificadas, dos registros principais.
- Seu US Agent. A regra de registro da FDA exige que o US Agent, mediante solicitação, venha a "auxiliar a FDA no agendamento de inspeções do estabelecimento estrangeiro." Um agente lento ou inacessível custa a você dias de preparação. 21 Veja nosso serviço de US Agent junto à FDA.
Onde verificar seu próprio histórico de inspeções
- Data Dashboard da FDA. Inspeções, citações e 483s publicados, pesquisáveis por nome da empresa, número FEI, ano fiscal, tipo de produto e país. É atualizado semanalmente e exibe apenas ações finais. 22
- Banco de Dados de Classificação de Inspeções. Resultados NAI, VAI e OAI por estabelecimento.
- Cartas de advertência. As cartas de advertência emitidas pelo CDRH podem ser pesquisadas no site da FDA. O índice que mantemos, atualizado até 31 de julho de 2026, lista 61 cartas do CDRH emitidas em 2025 e 21 emitidas em 2026 até julho.
- Recalls e dados de MDR. Eles mostram os sinais de pós-mercado que podem desencadear trabalhos motivados. A pesquisa gratuita de recalls da FDA da Pure Global AI abrange o banco de dados de recalls de dispositivos. 23
Como a Pure Global ajuda
Realizamos avaliações de lacunas do QMSR e inspeções simuladas modeladas nos dois modelos de inspeção do CP 7382.850. Preparamos as equipes de frente e de retaguarda, e elaboramos respostas ao 483 e a cartas de advertência com planos de CAPA que a FDA pode verificar. Para fabricantes estrangeiros, atuamos como US Agent e coordenamos o agendamento de inspeções. Consulte a consultoria em QMSR da FDA ou entre em contato com nossa equipe.
Como construímos os números
- Dados do Formulário 483: pastas de trabalho anuais de Observações de Inspeção da FDA do FY2006 ao FY2025, aba Dispositivos, conforme publicado no site da FDA e arquivado no repositório de dados da Pure Global. Agrupamos as citações por seção e parágrafo do CFR e, para o 820.30, por subparágrafo. As contagens são os valores de frequência da FDA, que representam ocorrências de citações, e não empresas distintas. As contagens de 483 de dispositivos são os números de "FDA-483s emitidos" do resumo de cada pasta de trabalho.
- Mapeamento de cláusulas: segue o preâmbulo do QMSR onde a FDA declarou explicitamente um mapeamento e, nos demais casos, os títulos das cláusulas da ISO 13485 e o Anexo A do CP 7382.850. Trata-se de uma análise própria, e não de uma tabela de correspondência da FDA.
- Contagens de estabelecimentos: relatório anual do FY2025 da FDA, e análise da Pure Global sobre a exportação de registros e listagens do openFDA datada de 22 de julho de 2026.
- Cartas de advertência: índice de cartas de advertência da FDA conforme coletado em 31 de julho de 2026, limitado a cartas emitidas pelo CDRH e contabilizadas pela data de emissão da carta.
Referências
- U.S. FDA — Regulamento do Sistema de Gestão da Qualidade (QMSR). fda.gov ↩
- U.S. FDA — Observações de Inspeção, planilhas dos anos fiscais FY2006–FY2025. fda.gov ↩
- Federal Register — Dispositivos Médicos; Alterações no Regulamento do Sistema da Qualidade, regra final, 89 FR 7496, 2 de fevereiro de 2024. federalregister.gov ↩
- U.S. FDA — Programa de Conformidade 7382.850, Inspeção de Fabricantes de Dispositivos Médicos, implementado em 2 de fevereiro de 2026. fda.gov ↩
- U.S. FDA — Regulamento do Sistema de Gestão da Qualidade: Perguntas Frequentes. fda.gov ↩
- U.S. FDA — Pasta de trabalho de Observações de Inspeção do FY2025. fda.gov ↩
- U.S. FDA — Programa de Auditoria Única em Dispositivos Médicos (MDSAP). fda.gov ↩
- eCFR — 21 CFR Parte 820, Regulamento do Sistema de Gestão da Qualidade, texto vigente. ecfr.gov ↩
- Pure Global AI — Análise de lacunas do QMSR. pureglobal.ai ↩
- Legal Information Institute — 21 U.S.C. 374, inspeção. law.cornell.edu ↩
- U.S. FDA — Revisão e Atualização dos Processos e Padrões de Inspeção de Estabelecimentos de Dispositivos, guia definitivo, junho de 2020. fda.gov ↩
- U.S. FDA — Manual de Operações de Investigação 2026, capítulo 5. fda.gov ↩
- U.S. FDA — Perguntas Frequentes sobre o Formulário 483 da FDA. fda.gov ↩
- Federal Register — Análise de Respostas Pós-Inspeção, 74 FR 40211, 11 de agosto de 2009. federalregister.gov ↩
- U.S. FDA — Feedback Não Vinculante Após Certas Inspeções da FDA em Estabelecimentos de Dispositivos, guia definitivo. fda.gov ↩
- U.S. FDA — Banco de Dados de Classificação de Inspeções. fda.gov ↩
- U.S. FDA — Relatório Anual sobre Inspeções de Estabelecimentos, FY2025. fda.gov ↩
- U.S. FDA — FDA Anuncia Uso Ampliado de Inspeções Não Anunciadas em Instalações de Fabricação Estrangeiras, 6 de maio de 2025. fda.gov ↩
- U.S. FDA — Justificativa ao Congresso para o FY2027. fda.gov ↩
- U.S. FDA — Condução de Avaliações Regulatórias Remotas: Perguntas e Respostas, guia definitivo, junho de 2025. fda.gov ↩
- eCFR — 21 CFR 807.40, registro de estabelecimentos e listagem de dispositivos para estabelecimentos estrangeiros e o agente nos EUA. ecfr.gov ↩
- U.S. FDA — Data Dashboard da FDA: inspeções, citações e 483s publicados. datadashboard.fda.gov ↩
- Pure Global AI — Pesquisa de recalls de dispositivos médicos da FDA. pureglobal.ai ↩
 Mercado · 14 de out. de 2026Registro de Dispositivos Médicos na FDA dos EUAAtualização Regulatória · 17 de set. de 2026FDA - Guia de Sistemas de Buffy CoatAtualização Regulatória · 13 de ago. de 2026Warning Letters do QMSR da FDA sobre Risco e Mudanças de ProjetoAtualização Regulatória · 9 de ago. de 2026Taxas de Usuário de Dispositivos Médicos da FDA FY 2027Atualização Regulatória · 2 de jun. de 2026Guia do FDA 2026 sobre Fatores Humanos para Dispositivos MédicosVídeo · 12 de mar. de 2026Como registrar um dispositivo médico na FDA dos EUAServiço de Mercado · 24 de jul. de 2026Agente FDA nos EUA para fabricantes estrangeiros de dispositivos médicos e DIVServiço de Mercado · 24 de jul. de 2026Certificado para Governo Estrangeiro (CFG) da FDA para Dispositivos MédicosEstudo de caso · 11 de ago. de 2026Linha de Cateter-Balão, 2 Vias ANVISAEstudo de caso · 5 de ago. de 2026COFEPRIS Registro IVD: Menu Reagente
21 CFR Parte 820 para ISO 13485: Tabela de Correspondência do QMSR
O QMSR reduziu o 21 CFR Parte 820 de 31 seções para seis e tornou a ISO 13485:2016 a regra. Esta tabela de correspondência mapeia cada seção antiga para sua cláusula da ISO 13485, indica quais mapeamentos a FDA declarou, lista os requisitos exclusivos da FDA e mostra onde uma década de citações do 483 agora se enquadra.
Classificação de Dispositivos Médicos da FDA: Classes I, II e III
O arquivo de códigos de produto de outubro de 2026 da FDA coloca 36,5% dos códigos classificados na Classe I, 55,4% na Classe II e 8,0% na Classe III. Este guia explica o que cada classe exige, por que a classe por si só não define a via regulatória e como confirmar a classe do seu dispositivo em seis etapas.
FDA Liberado vs. Aprovado vs. Concedido: 510(k), PMA e De Novo
Em 2025, a FDA liberou 3.198 dispositivos por meio do 510(k), concedeu 27 solicitações De Novo e aprovou 38 PMAs originais. Este guia explica o que cada termo significa legalmente, quanto tempo cada via leva, quanto custa no FY2027 e como descrever o status do seu dispositivo sem incorrer em rotulagem enganosa.
Vamos conversar,
Onde quer que você esteja.
Quer esteja procurando mais informações ou pronto para ser nosso parceiro, estamos aqui para orientá-lo em todas as etapas do processo regulatório.
Fale conosco