Lista de preparación para inspecciones de la FDA (QMSR)
La FDA ahora inspecciona a los fabricantes de dispositivos bajo la QMSR y el Programa de Cumplimiento 7382.850. Nuestro análisis de diez años de datos del Formulario 483 de la FDA muestra dónde encuentran problemas los investigadores, y la lista de verificación de 12 puntos convierte esos hallazgos en registros que deben prepararse antes de que llegue el investigador.
TL;DR
Las inspecciones de dispositivos de FDA cambiaron el 2 de febrero de 2026. La Regulación del Sistema de Gestión de la Calidad (QMSR) entró en vigor ese día. FDA retiró la Técnica de Inspección del Sistema de Calidad (QSIT) y comenzó a inspeccionar bajo el Programa de Cumplimiento 7382.850. El nuevo programa evalúa seis áreas del sistema de calidad y otros cuatro requisitos de FDA, y ahora puede acceder a registros que antes estaban fuera de su alcance: revisiones por la dirección, auditorías internas e informes de auditoría a proveedores. 1
La preparación debe comenzar a partir de lo que FDA efectivamente ha citado. Analizamos los datos de observaciones del Formulario 483 publicados por FDA correspondientes a los años fiscales 2016 a 2025. El FY2025 abarca las inspecciones finalizadas entre el 1 de octubre de 2024 y el 30 de septiembre de 2025. En ese año, el sistema de FDA emitió 791 483s de dispositivos con 2.660 citaciones. Tres áreas representaron el 35,5 % de todas las citaciones de dispositivos: acciones correctivas y preventivas (342), controles de diseño (315) y gestión de quejas (286). 2
También se observa una nueva tendencia. Las citaciones por identificación única de dispositivos (UDI) no aparecieron en los datos de dispositivos hasta el FY2023. Luego aumentaron de 8 en el FY2023 a 93 en el FY2024 y a 115 en el FY2025.
Esta guía cubre qué cambió, qué tipo de inspección es probable que reciba, una lista de verificación de preparación de 12 puntos vinculada con las citaciones que FDA redacta con mayor frecuencia, y qué hacer en los primeros 15 días hábiles tras un 483.
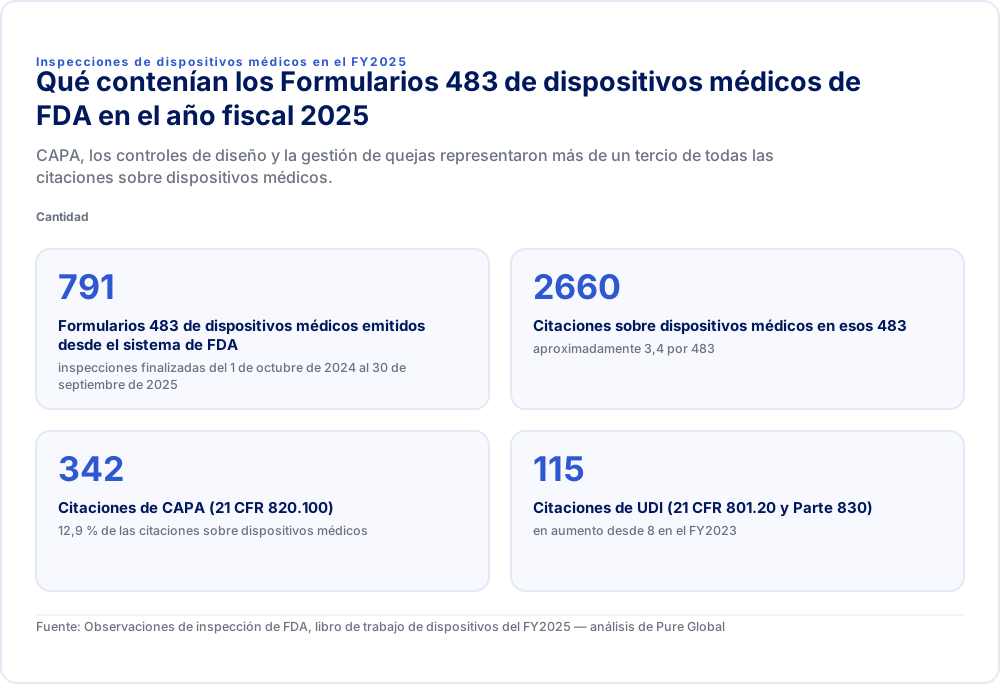
Inspecciones de dispositivos médicos en el FY2025Qué contenían los Formularios 483 de dispositivos médicos de FDA en el año fiscal 2025CAPA, los controles de diseño y la gestión de quejas representaron más de un tercio de todas las citaciones sobre dispositivos médicos.Cantidad
- Formularios 483 de dispositivos médicos emitidos desde el sistema de FDA
- 791inspecciones finalizadas del 1 de octubre de 2024 al 30 de septiembre de 2025
- Citaciones sobre dispositivos médicos en esos 483
- 2660aproximadamente 3,4 por 483
- Citaciones de CAPA (21 CFR 820.100)
- 34212,9 % de las citaciones sobre dispositivos médicos
- Citaciones de UDI (21 CFR 801.20 y Parte 830)
- 115en aumento desde 8 en el FY2023
Fuente: Observaciones de inspección de FDA, libro de trabajo de dispositivos del FY2025 — análisis de Pure Global
Qué cambió en las inspecciones de dispositivos de FDA en 2026
La QMSR trasladó el sistema de calidad de EE. UU. a ISO 13485:2016, y FDA reconstruyó su método de inspección en torno a ella.
- La norma. La regla final de la QMSR se publicó el 2 de febrero de 2024 y entró en vigor el 2 de febrero de 2026. La Parte 820 ahora incorpora a ISO 13485:2016 por referencia y añade un conjunto breve de disposiciones específicas de FDA. 3 Nuestra tabla de equivalencias del 21 CFR 820 a ISO 13485 asocia cada sección anterior con su nueva ubicación.
- El método. FDA afirma que el 2 de febrero de 2026 "dejó de utilizar la Técnica de Inspección del Sistema de Calidad (QSIT) para las inspecciones de dispositivos". Los investigadores ahora siguen el Programa de Cumplimiento 7382.850, Inspección de Fabricantes de Dispositivos Médicos. Este reemplaza el programa previo de cumplimiento para dispositivos y el programa de inspección independiente para PMA. 4
- El alcance. El programa agrupa los requisitos en seis áreas del QMS: Control de cambios; Diseño y desarrollo; Supervisión de la dirección; Medición, análisis y mejora; Contratación externa y compras; y Producción y prestación del servicio. Añade otros cuatro requisitos aplicables de FDA: notificación de eventos adversos (MDR), correcciones y retiros, rastreo y UDI. Los investigadores revisan la documentación de gestión de riesgos a lo largo de toda la inspección, no como un elemento separado.
- Los registros. El antiguo 21 CFR 820.180(c) protegía de las inspecciones a las revisiones por la dirección, los informes de auditorías de calidad y los informes de auditorías a proveedores. Esa excepción ya no existe. La sección de preguntas frecuentes sobre la QMSR de FDA señala que la norma le otorga "la autoridad para inspeccionar la revisión por la dirección, las auditorías de calidad y los informes de auditoría a proveedores". 5
- Certificados. "Un certificado de conformidad con ISO 13485 no eximirá a un fabricante de una inspección de FDA", señala la misma sección de preguntas frecuentes. Los registros creados antes del 2 de febrero de 2026 también pueden ser revisados.
Las primeras cartas de advertencia bajo la nueva norma muestran cómo se refleja esto en la práctica. Citan cláusulas de ISO 13485, como la 7.1 para la gestión de riesgos y la 7.3.9 para cambios de diseño, junto con las secciones del propio Título 21 de FDA. Nuestro análisis de las primeras cartas de advertencia de la QMSR enumera los registros que dichas cartas señalaron como faltantes.
Lo que más cita FDA: diez años de datos del Formulario 483 de dispositivos
Los mismos pocos subsistemas de calidad han encabezado los 483s de dispositivos durante una década. La proporción que corresponde a cada uno apenas ha variado.
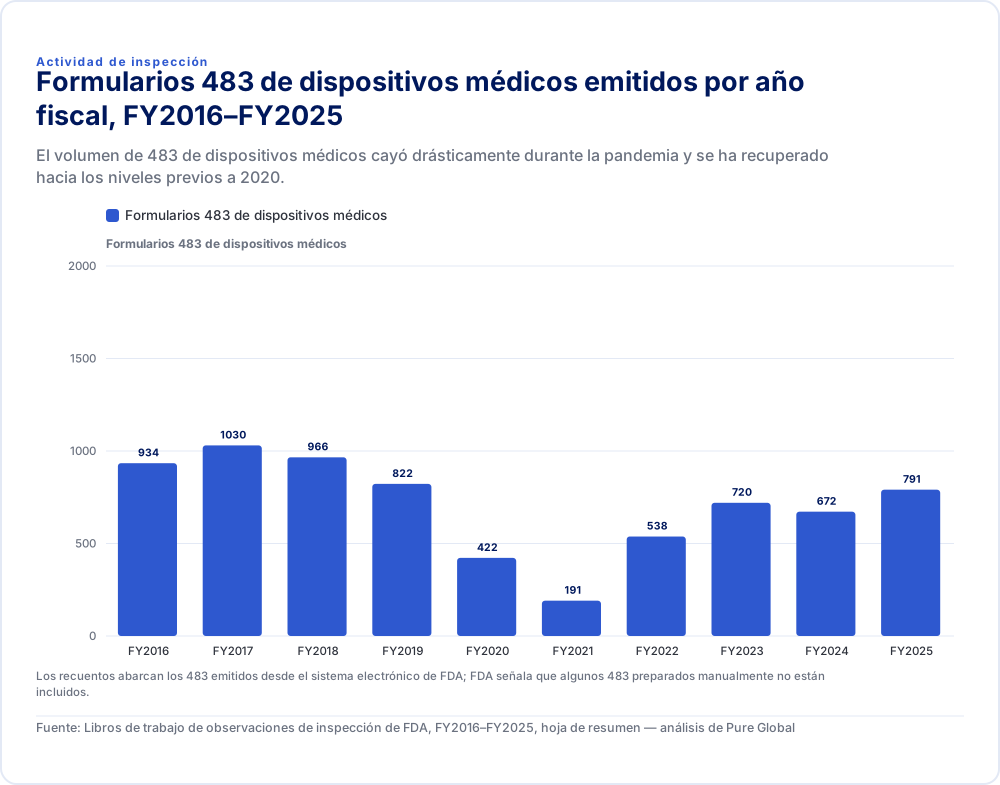
| Formularios 483 de dispositivos médicos | |
|---|---|
| FY2016 | 934 |
| FY2017 | 1030 |
| FY2018 | 966 |
| FY2019 | 822 |
| FY2020 | 422 |
| FY2021 | 191 |
| FY2022 | 538 |
| FY2023 | 720 |
| FY2024 | 672 |
| FY2025 | 791 |
Los recuentos abarcan los 483 emitidos desde el sistema electrónico de FDA; FDA señala que algunos 483 preparados manualmente no están incluidos.
Fuente: Libros de trabajo de observaciones de inspección de FDA, FY2016–FY2025, hoja de resumen — análisis de Pure Global
FDA publica una hoja de cálculo de observaciones de inspección cada año fiscal, contabilizadas según la citación que utiliza. Los recuentos abarcan los 483s emitidos desde el sistema electrónico de FDA; FDA señala que algunos 483s se preparan manualmente y no se incluyen. Del FY2016 al FY2025, las hojas de cálculo de dispositivos registran 25.937 citaciones. CAPA (21 CFR 820.100) representó el 12,8 %, los controles de diseño (820.30) el 11,9 % y la gestión de quejas (820.198) el 11,1 %. Cada año, desde el FY2016 hasta el FY2025, CAPA se mantuvo entre el 12,1 % y el 13,8 % de las citaciones de dispositivos.
El FY2025 es el último año inspeccionado bajo la antigua regulación del Sistema de Calidad, por lo que sus números de sección son los anteriores. Los requisitos subyacentes se trasladaron a ISO 13485. La tabla a continuación presenta las citaciones de dispositivos más frecuentes del FY2025, la cláusula de ISO 13485 o la disposición de FDA que ahora cubre cada una, y el área del CP 7382.850 donde revisará un investigador.
| Citación del FY2025 | Lo que escribió FDA | Cantidad | Ahora cubierto por | Área del CP 7382.850 |
|---|---|---|---|---|
| 820.100(a) | Procedimientos de CAPA no establecidos o inadecuados | 279 | ISO 13485 8.5.2, 8.5.3 | Medición, análisis y mejora |
| 820.198(a) | Procedimientos de quejas no establecidos o inadecuados | 243 | ISO 13485 8.2.2; 21 CFR 820.35(a) | Medición, análisis y mejora |
| 820.50 | Procedimientos de control de compras | 115 | ISO 13485 4.1.5, 7.4 | Contratación externa y compras |
| 820.30(g) | Validación del diseño, incluido el análisis de riesgos | 115 | ISO 13485 7.1, 7.3.7 | Diseño y desarrollo |
| 820.90(a) | Procedimientos para productos no conformes | 95 | ISO 13485 8.3 | Medición, análisis y mejora |
| 820.75(a) | Validación de procesos | 93 | ISO 13485 7.5.6 | Producción y prestación del servicio |
| 803.17 | Procedimientos escritos de MDR | 63 | 21 CFR Parte 803 mediante 820.10(b)(3) | Notificación de eventos adversos (MDR) |
| 820.100(b) | Actividades de CAPA no documentadas | 63 | ISO 13485 8.5.2 | Medición, análisis y mejora |
| 820.22 | Procedimientos de auditoría de calidad | 57 | ISO 13485 8.2.4 | Medición, análisis y mejora |
| 801.20(a) | La etiqueta carece de un identificador único de dispositivo | 54 | 21 CFR 801.20 y Parte 830 mediante 820.10(b)(1) | UDI |
| 820.25(b) | Procedimientos de capacitación | 50 | ISO 13485 6.2 | Supervisión de la dirección |
| 820.20(c) | Procedimientos de revisión por la dirección | 49 | ISO 13485 5.6 | Supervisión de la dirección |
| 820.30(i) | Procedimientos de cambios de diseño | 48 | ISO 13485 7.3.9 | Diseño y desarrollo; Control de cambios |
| 830.300(a) | Datos de GUDID no enviados | 47 | 21 CFR Parte 830 mediante 820.10(b)(1) | UDI |
Los recuentos para 820.198(a) y 820.30(g) combinan todas las variantes de citación de FDA para ese párrafo. El preámbulo de la QMSR de FDA asocia varias de estas secciones de manera explícita; nosotros asociamos las demás a partir de los títulos de las cláusulas ISO. 6
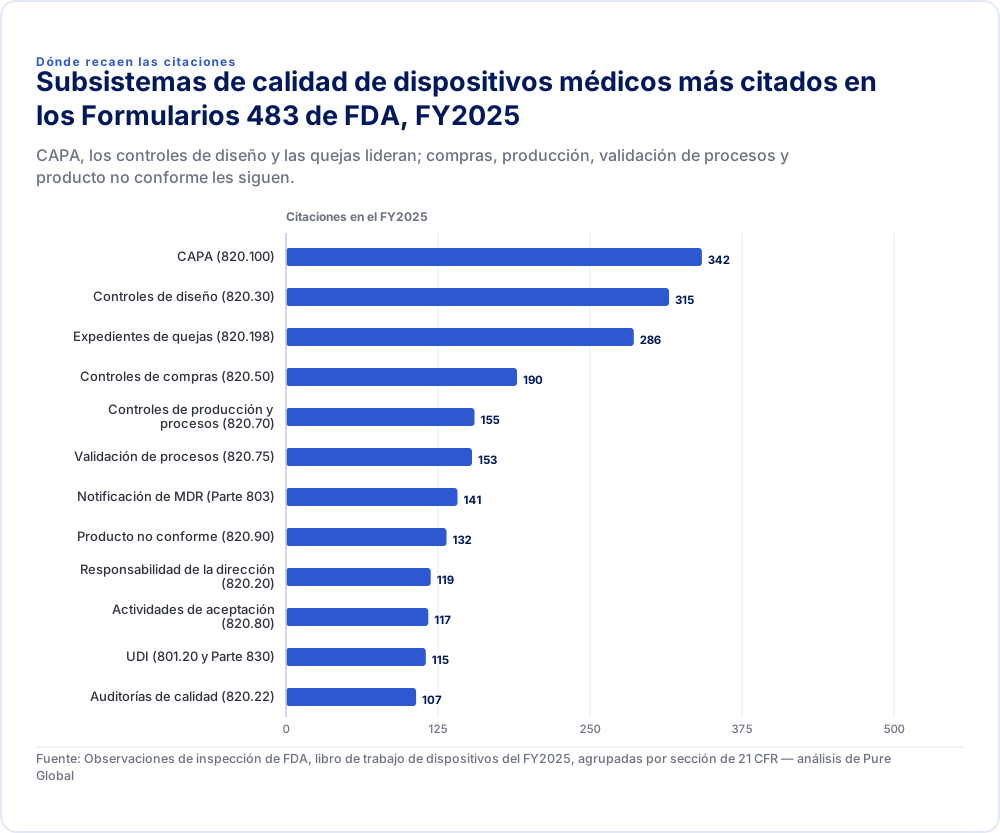
| Citaciones | |
|---|---|
| CAPA (820.100) | 342 |
| Controles de diseño (820.30) | 315 |
| Expedientes de quejas (820.198) | 286 |
| Controles de compras (820.50) | 190 |
| Controles de producción y procesos (820.70) | 155 |
| Validación de procesos (820.75) | 153 |
| Notificación de MDR (Parte 803) | 141 |
| Producto no conforme (820.90) | 132 |
| Responsabilidad de la dirección (820.20) | 119 |
| Actividades de aceptación (820.80) | 117 |
| UDI (801.20 y Parte 830) | 115 |
| Auditorías de calidad (820.22) | 107 |
Fuente: Observaciones de inspección de FDA, libro de trabajo de dispositivos del FY2025, agrupadas por sección de 21 CFR — análisis de Pure Global
Qué inspección es probable que reciba
El CP 7382.850 define siete tipos de inspección y dos modelos de inspección. El tipo indica qué tan a fondo irá el investigador.
| Tipo de inspección | Cuándo lo utiliza FDA | Modelo de inspección |
|---|---|---|
| Vigilancia de línea base | Sin inspección previa de FDA ni auditoría de MDSAP, o cuando los factores de riesgo ameritan una | Modelo 2 |
| Vigilancia no de línea base | Inspección previa de FDA o auditoría de MDSAP clasificada como NAI o VAI, y el establecimiento no participa en MDSAP | Modelo 1 |
| Seguimiento de cumplimiento | Después de una acción regulatoria, incluido el monitoreo posterior a una orden judicial | Modelo 1 |
| Por causa justificada | Una señal, problema o queja | Modelo 1 |
| Asignación por riesgo específico del producto | Se ha identificado un riesgo específico del producto | Modelo 1 |
| Preaprobación de PMA | Una solicitud de PMA pendiente | Modelo 2 |
| Poscomercialización de PMA | Después de la aprobación de la PMA, por lo general de 8 a 12 meses después | Modelo 1 |
El Modelo 1 requiere al menos un elemento en cada área del QMS y en cada uno de los demás requisitos de FDA. El Modelo 2 requiere un conjunto mínimo fijo de elementos. Dicho conjunto incluye cada elemento de diseño y desarrollo, la revisión por la dirección, el expediente del dispositivo médico, las quejas, las auditorías internas, CAPA, la validación de procesos, la contratación externa y la esterilización. Por lo tanto, una primera inspección bajo la QMSR es la más exhaustiva, ya que una empresa sin historial de inspección de FDA recibe una inspección de línea base del Modelo 2.
Las prioridades también importan. Las inspecciones de preaprobación de PMA van en primer lugar, seguidas por el trabajo de seguimiento de cumplimiento y por causa justificada, los fabricantes de Clase III nunca antes inspeccionados y los dispositivos de alto riesgo. El programa establece que "los fabricantes de Clase I no deben programarse de forma rutinaria para inspección" a menos que aplique una asignación por causa justificada o un peligro aparente para la salud. Los establecimientos inscritos activamente en el Programa de Auditoría Única de Dispositivos Médicos (MDSAP) no reciben inspecciones de vigilancia rutinarias. Aun así, pueden recibir inspecciones por causa justificada, de seguimiento y por riesgo específico del producto. 7
La lista de verificación de preparación de 12 puntos
Cada punto a continuación se enfoca en un subsistema que aparece de manera reiterada en los datos de 483 de FDA o que la QMSR convirtió en recientemente inspeccionable. Abórdelo con registros reales, no solo con procedimientos.
- CAPA que cierra el ciclo. Para una muestra de CAPA recientes, muestre la declaración del problema, la causa raíz con evidencia, acciones proporcionales al riesgo, la verificación de la eficacia y los vínculos con los archivos de gestión de riesgos y la revisión por la dirección. Los procedimientos de CAPA inadecuados y las actividades de CAPA no documentadas fueron la primera y la octava citación más frecuentes para dispositivos en el FY2025.
- Expedientes de quejas que respondan a las preguntas de FDA. Cada queja requiere una revisión y evaluación documentadas, una investigación o un motivo por escrito para no investigar, y la decisión sobre la notificabilidad de MDR. Conforme a 21 CFR 820.35(a), los registros de quejas que se investiguen o sean notificables conforme a MDR deben incluir el nombre del dispositivo, la fecha de recepción, cualquier UDI o UPC, los datos de contacto del reclamante, la naturaleza de la queja y cualquier respuesta. 8
- Gestión de riesgos actualizada. Demuestre que los datos poscomercialización, como quejas, MDR, retiros del mercado e informes de servicio técnico, alimentan los archivos de gestión de riesgos. Los análisis de riesgos con fechas de años anteriores al cambio de diseño o retiro del mercado más reciente son un hallazgo recurrente, tanto conforme a 820.30(g) como a la cláusula 7.1 de ISO 13485.
- Archivos de diseño y desarrollo que se puedan recorrer con claridad. Para cada familia de productos, cuente con las entradas de diseño, los resultados de diseño, la verificación, la validación (incluidas la validación de software y los factores humanos), la transferencia del diseño y el expediente de diseño y desarrollo de la cláusula 7.3.10. Los investigadores revisan la idoneidad y el cumplimiento de los procedimientos de diseño.
- Cambios de diseño con una evaluación de impacto regulatorio. Para cada cambio, conserve la aprobación, la verificación o validación y la decisión documentada sobre si se necesita un nuevo 510(k) o suplemento de PMA. En la cláusula 7.3.9 de ISO 13485 es donde las cartas de advertencia bajo la QMSR han citado estas deficiencias.
- Control de proveedores y de procesos externalizados. Demuestre las evaluaciones, los criterios y las reevaluaciones de proveedores, los acuerdos de calidad y los informes de auditoría a proveedores. Esos informes ahora son inspeccionables. Los fabricantes por contrato y los esterilizadores necesitan la evidencia más sólida.
- Validación de procesos para cada proceso que no pueda verificar por completo. Muestre protocolos e informes de IQ, OQ y PQ o equivalentes, los detonantes de revalidación y la validación del software de producción y del QMS.
- Producto no conforme y retrabajo. Conserve registros de la disposición, la justificación para el uso tal como está y las instrucciones de retrabajo que efectivamente se siguieron. El retrabajo sin documentación aparece en las primeras cartas de advertencia bajo la QMSR.
- Revisión por la dirección y auditorías internas. Ambas son ahora inspeccionables. Asegúrese de que los registros de la revisión por la dirección cubran las entradas que exige la cláusula 5.6.2 de ISO 13485, y de que las auditorías internas cubran la totalidad del QMS según un cronograma planificado y con seguimiento.
- MDR, correcciones y retiros, y UDI. Cuente con procedimientos escritos de MDR que definan "sugiere razonablemente" y registre cada decisión de notificabilidad. Conserve una evaluación de la Parte 806 para cada acción de campo. Muestre el UDI en las etiquetas con registros coincidentes en la GUDID. Las citaciones de UDI aumentaron de 8 en el FY2023 a 115 en el FY2025.
- El expediente del dispositivo médico. La cláusula 4.2.3 de ISO 13485 reemplaza al registro maestro del dispositivo. Muestre un expediente indexado por tipo de dispositivo, que cubra especificaciones, producción, etiquetado, instalación y servicio técnico.
- Logística de la inspección. Designe a un anfitrión para la sala principal y a un equipo para la sala de apoyo. Mantenga un registro de solicitudes y decida con anticipación cómo se manejarán las copias, fotografías y marcas de confidencialidad conforme a 21 CFR 820.35(d). Ensaye la recuperación de cualquier registro en cuestión de minutos y prepare una constancia vigente de registro y listado y un organigrama.
Pure Global AI ofrece un análisis de brechas de QMSR gratuito que compara un sistema de calidad frente a la nueva estructura de la Parte 820. 9
Cómo se desarrolla la inspección en sí
La mayoría de las inspecciones de vigilancia de dispositivos se anuncian con unos días de anticipación y duran alrededor de una semana.
La FD&C Act exige a FDA anunciar las inspecciones de dispositivos que no sean por causa justificada "dentro de un plazo razonable antes de que dicha inspección ocurra". 10 La guía de 2020 de FDA sobre los procesos de inspección de establecimientos de dispositivos fija la notificación previa nacional en "no menos de cinco días calendario". Señala que los plazos razonables de inspección "por lo general oscilan entre 3 y 6" días hábiles consecutivos. 11 El Manual de Operaciones de Investigación de 2026 establece que "las notificaciones previas son obligatorias para todas las inspecciones de vigilancia de dispositivos médicos". 12
El investigador presenta sus credenciales y un Formulario FDA 482, Notificación de inspección. Luego revisa los elementos generales de cada inspección: registro y listado, autorizaciones de comercialización, los 483 anteriores y el historial de cumplimiento. Después viene el muestreo de áreas del QMS. Las reuniones diarias de cierre son de ayuda. Pregunte qué planea revisar a continuación el investigador y corrija en el acto los malentendidos fácticos con registros, no con explicaciones.
Al cierre, las observaciones se consignan en un Formulario FDA 483. El CP 7382.850 exige que cada 483 de dispositivos indique que "las observaciones señaladas en este formulario FDA 483 no constituyen una lista exhaustiva de condiciones objetables". Un 483 "no constituye una determinación final de la Agencia". 13
Después de la inspección: los primeros 15 días hábiles
Una respuesta completa por escrito dentro de los 15 días hábiles es la medida individual más útil que una empresa puede tomar tras un 483.
- Responder dentro de los 15 días hábiles. La política de 2009 de FDA es que "por lo general, no demorará la emisión de una carta de advertencia con el fin de revisar una respuesta a un FDA 483 que se reciba más de 15 días hábiles después de que se emitió el FDA 483". 14 Responda a cada observación con la corrección, la causa raíz, la acción correctiva sistémica, su cronograma y evidencia objetiva. Comprométase a enviar actualizaciones de seguimiento.
- Considere solicitar comentarios no vinculantes. Conforme a la sección 704(h)(2) de la FD&C Act, un establecimiento de dispositivos puede solicitar a FDA comentarios sobre sus acciones correctivas propuestas. La solicitud debe recibirse a más tardar 15 días hábiles después del 483, y FDA tiene como meta responder dentro de un plazo de 45 días. 15
- Anticipe una clasificación. FDA clasifica cada inspección como No Action Indicated (NAI), Voluntary Action Indicated (VAI) u Official Action Indicated (OAI). Por lo general, envía la carta de clasificación final dentro de un plazo de 45 a 90 días. OAI significa que se recomienda una acción regulatoria, que puede incluir una carta de advertencia. 16
Nuestro servicio de respuesta al Formulario 483 y cartas de advertencia cubre la redacción de respuestas, el diseño de CAPA y el seguimiento de la remediación.
Fabricantes extranjeros: qué es diferente
La mayoría de los establecimientos de dispositivos que supervisa FDA se encuentran fuera de los Estados Unidos, y la mecánica de la inspección difiere para ellos.
- Quiénes están registrados. El informe anual del FY2025 de FDA contabiliza 29.178 establecimientos de dispositivos registrados: 13.328 nacionales y 15.850 extranjeros. 17 En la exportación de registro y listado de openFDA del 22 de julio de 2026, 13.309 de 19.770 establecimientos que declaran una actividad de fabricación (67,3 %) se encuentran fuera de los EE. UU. De ellos, 4.654 se encuentran en China.
- Notificación. Para inspecciones en el extranjero, la guía de 2020 de FDA señala que la notificación previa generalmente supera los cinco días calendario, debido a los requisitos de autorización del país. En mayo de 2025, FDA anunció que ampliaría las inspecciones no anunciadas en instalaciones de fabricación en el extranjero. 18 Su justificación presupuestaria para el FY2027 reporta "dos realizadas a finales del FY 2025" para dispositivos. 19 Planifique considerando plazos de notificación breves, aun cuando las normas de dispositivos sigan exigiendo una notificación previa.
- Evaluaciones remotas y solicitudes de registros. FDA puede solicitar registros "con anticipación o en lugar de una inspección" conforme a la sección 704(a)(4). También puede realizar una evaluación regulatoria remota, la cual, según su guía definitiva de junio de 2025, "no es una inspección". La guía ofrece 15 días calendario como ejemplo de tiempo de respuesta, o 30 días cuando los registros requieren traducción. 20 Mantenga listas versiones en inglés, o traducciones certificadas, de los registros clave.
- Su agente en EE. UU. La norma de registro de FDA exige que el agente en EE. UU., previa solicitud, "ayude a FDA a programar las inspecciones del establecimiento extranjero". Un agente lento o ilocalizable le cuesta días de preparación. 21 Consulte nuestro servicio de agente en EE. UU. de FDA.
Dónde consultar su propio historial de inspecciones
- Data Dashboard de FDA. Inspecciones, citaciones y 483s publicados, con opción de búsqueda por nombre de la empresa, número FEI, año fiscal, tipo de producto y país. Se actualiza semanalmente y muestra únicamente las acciones finales. 22
- Base de datos de clasificación de inspecciones. Resultados NAI, VAI y OAI por establecimiento.
- Cartas de advertencia. Las cartas de advertencia emitidas por el CDRH pueden consultarse en el sitio web de FDA. El índice que mantenemos, actualizado al 31 de julio de 2026, enumera 61 cartas del CDRH emitidas en 2025 y 21 emitidas en 2026 hasta julio.
- Datos de retiros del mercado y MDR. Estos muestran las señales de poscomercialización que pueden desencadenar trabajos por causa justificada. La búsqueda gratuita de retiros del mercado de FDA de Pure Global AI cubre la base de datos de retiros del mercado de dispositivos. 23
Cómo ayuda Pure Global
Realizamos evaluaciones de brechas del QMSR y simulacros de inspección modelados según los dos modelos de inspección del CP 7382.850. Preparamos a los equipos de sala principal y de sala de apoyo, y redactamos respuestas a 483 y a cartas de advertencia con planes CAPA que FDA pueda verificar. Para fabricantes extranjeros, actuamos como agente en EE. UU. y coordinamos la programación de inspecciones. Consulte consultoría sobre QMSR de FDA o comuníquese con nuestro equipo.
Cómo elaboramos las cifras
- Datos del formulario 483: los libros de trabajo anuales de Inspection Observations de FDA para los años fiscales FY2006 a FY2025, pestaña Devices, según se publican en el sitio web de FDA y se archivan en el almacén de datos de Pure Global. Agrupamos las citaciones por sección y párrafo del CFR, y para 820.30, por subpárrafo. Los recuentos corresponden a las cifras de frecuencia de FDA, que representan ocurrencias de citaciones y no empresas distintas. Los recuentos de 483 de dispositivos son las cifras de "FDA-483s emitidos" del resumen de cada libro de trabajo.
- Mapeo de cláusulas: sigue el preámbulo del QMSR donde FDA estableció un mapeo explícitamente y, en los demás casos, los títulos de las cláusulas de ISO 13485 y el Anexo A del CP 7382.850. Es nuestro análisis, no una tabla de correspondencias de FDA.
- Recuentos de establecimientos: el informe anual de FDA para el FY2025, y el análisis de Pure Global de la exportación de registro y listado de openFDA con fecha del 22 de julio de 2026.
- Cartas de advertencia: el índice de cartas de advertencia de FDA según se capturó el 31 de julio de 2026, limitado a las cartas emitidas por el CDRH y contabilizadas por fecha de emisión de la carta.
Referencias
- U.S. FDA — Regulación del Sistema de Gestión de la Calidad (QMSR). fda.gov ↩
- U.S. FDA — Inspection Observations, hojas de cálculo de los años fiscales FY2006–FY2025. fda.gov ↩
- Federal Register — Dispositivos médicos; Enmiendas a la Regulación del Sistema de Calidad, norma final, 89 FR 7496, 2 de febrero de 2024. federalregister.gov ↩
- U.S. FDA — Programa de Cumplimiento 7382.850, Inspección de Fabricantes de Dispositivos Médicos, implementado el 2 de febrero de 2026. fda.gov ↩
- U.S. FDA — Regulación del Sistema de Gestión de la Calidad: Preguntas frecuentes. fda.gov ↩
- U.S. FDA — Libro de trabajo de Inspection Observations del FY2025. fda.gov ↩
- U.S. FDA — Programa de Auditoría Única de Dispositivos Médicos (MDSAP). fda.gov ↩
- eCFR — 21 CFR Parte 820, Regulación del Sistema de Gestión de la Calidad, texto vigente. ecfr.gov ↩
- Pure Global AI — Análisis de brechas del QMSR. pureglobal.ai ↩
- Legal Information Institute — 21 U.S.C. 374, inspección. law.cornell.edu ↩
- U.S. FDA — Revisión y actualización de los procesos y estándares de inspección de establecimientos de dispositivos, guía final, junio de 2020. fda.gov ↩
- U.S. FDA — Manual de Operaciones de Investigación 2026, capítulo 5. fda.gov ↩
- U.S. FDA — Preguntas frecuentes sobre el formulario 483 de FDA. fda.gov ↩
- Federal Register — Revisión de respuestas posinspección, 74 FR 40211, 11 de agosto de 2009. federalregister.gov ↩
- U.S. FDA — Comentarios no vinculantes después de ciertas inspecciones de FDA de establecimientos de dispositivos, guía final. fda.gov ↩
- U.S. FDA — Base de datos de clasificación de inspecciones. fda.gov ↩
- U.S. FDA — Informe anual sobre inspecciones de establecimientos, FY2025. fda.gov ↩
- U.S. FDA — FDA anuncia un mayor uso de inspecciones no anunciadas en instalaciones de fabricación en el extranjero, 6 de mayo de 2025. fda.gov ↩
- U.S. FDA — Justificación ante el Congreso para el FY2027. fda.gov ↩
- U.S. FDA — Realización de evaluaciones regulatorias remotas: preguntas y respuestas, guía final, junio de 2025. fda.gov ↩
- eCFR — 21 CFR 807.40, registro de establecimientos y listado de dispositivos para establecimientos extranjeros y el agente en EE. UU. ecfr.gov ↩
- U.S. FDA — Data Dashboard de FDA: inspecciones, citaciones y 483s publicados. datadashboard.fda.gov ↩
- Pure Global AI — Búsqueda de retiros del mercado de dispositivos médicos de FDA. pureglobal.ai ↩
 Mercado · 14 oct 2026FDA Registro de dispositivos médicos en EE. UU.Actualización regulatoria · 17 sept 2026FDA: Guía de sistemas de capa leucocitariaActualización regulatoria · 13 ago 2026Warning Letters QMSR de FDA sobre riesgo y cambios de diseñoActualización regulatoria · 9 ago 2026Tarifas de dispositivos médicos FDA FY 2027Actualización regulatoria · 2 jun 2026FDA Actualización 2026 de la Guía de factores humanos para envíos de dispositivosVídeo · 12 mar 2026Cómo registrar un dispositivo médico ante la FDA de EE. UU.Servicio de mercado · 24 jul 2026Agente de EE. UU. ante la FDA para fabricantes extranjeros de dispositivos médicos e IVDServicio de mercado · 24 jul 2026Clasificación de dispositivos médicos e IVD de la FDA: Clase I, II y IIICaso de estudio · 11 ago 2026Catéteres de balón: dos vías ANVISACaso de estudio · 5 ago 2026COFEPRIS Registro IVD: menú de reactivos
21 CFR Parte 820 a ISO 13485: tabla de concordancia de la QMSR
La QMSR redujo 21 CFR Parte 820 de 31 secciones a seis e hizo de ISO 13485:2016 la norma. Esta tabla de concordancia mapea cada sección anterior con su cláusula de ISO 13485, señala qué correspondencias declaró FDA, enumera los requisitos exclusivos de FDA y muestra dónde se ubica ahora una década de citaciones de 483.
Clasificación de dispositivos médicos de FDA: Clases I, II y III
El archivo de códigos de producto de octubre de 2026 de FDA ubica el 36,5 % de los códigos clasificados en la Clase I, el 55,4 % en la Clase II y el 8,0 % en la Clase III. Esta guía explica qué requiere cada clase, por qué la clase por sí sola no determina la vía y cómo confirmar la clase de su dispositivo en seis pasos.
FDA: Autorizado vs. aprobado vs. concedido: 510(k), PMA y De Novo
En 2025, la FDA autorizó 3.198 dispositivos mediante 510(k), concedió 27 solicitudes De Novo y aprobó 38 PMA originales. Esta guía explica qué significa legalmente cada término, cuánto tarda cada vía, cuánto cuesta en el FY2027 y cómo describir el estado de su dispositivo sin incurrir en rotulación engañosa.
Hablemos,
esté donde esté.
Ya sea que busque más información o esté listo para asociarse con nosotros, le guiaremos en cada paso del proceso regulatorio.
Contáctenos