Checklist de préparation à l'inspection FDA (QMSR)
La FDA inspecte désormais les fabricants de dispositifs médicaux selon le QMSR et le programme de conformité 7382.850. Notre analyse de dix ans de données du formulaire FDA 483 montre où les inspecteurs relèvent des problèmes, et la checklist en 12 points transforme ces constats en enregistrements à préparer avant l'arrivée de l'inspecteur.
En bref
Les inspections de dispositifs médicaux de la FDA ont changé le 2 février 2026. Le règlement sur le système de management de la qualité (Quality Management System Regulation – QMSR) est entré en vigueur ce jour-là. La FDA a retiré la technique d'inspection du système qualité (Quality System Inspection Technique – QSIT) et a commencé à inspecter au titre du Compliance Program 7382.850. Le nouveau programme examine six domaines du système qualité et quatre autres exigences de la FDA, et il peut désormais accéder à des enregistrements qui étaient auparavant inaccessibles : les revues de direction, les audits internes et les rapports d'audit des fournisseurs. 1
La préparation doit débuter par ce que la FDA a effectivement cité. Nous avons analysé les données d'observations du formulaire 483 publiées par la FDA pour les exercices fiscaux 2016 à 2025. L'exercice FY2025 couvre les inspections qui se sont achevées entre le 1er octobre 2024 et le 30 septembre 2025. Au cours de cette année, le système de la FDA a émis 791 formulaires 483 pour dispositifs médicaux, comportant 2 660 citations. Trois domaines représentaient 35,5 % de l'ensemble des citations relatives aux dispositifs médicaux : les actions correctives et préventives (342), les contrôles de conception (315) et le traitement des réclamations (286). 2
Un nouveau thème est également visible. Les citations relatives à l'identification unique des dispositifs (UDI) n'apparaissaient pas dans les données sur les dispositifs médicaux avant l'exercice FY2023. Elles sont ensuite passées de 8 au cours de l'exercice FY2023 à 93 lors de l'exercice FY2024 et à 115 lors de l'exercice FY2025.
Ce guide présente les changements intervenus, le type d'inspection auquel vous êtes susceptible d'être soumis, une liste de contrôle de préparation en 12 points mise en correspondance avec les citations que la FDA formule le plus souvent, ainsi que la marche à suivre au cours des 15 premiers jours ouvrables après un 483.
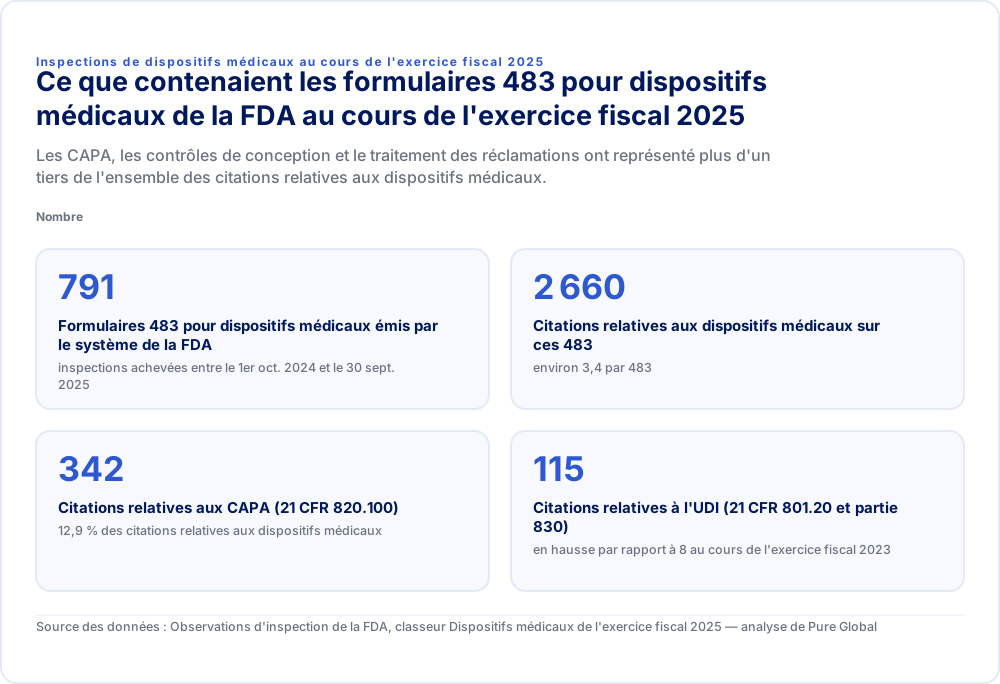
Inspections de dispositifs médicaux au cours de l'exercice fiscal 2025Ce que contenaient les formulaires 483 pour dispositifs médicaux de la FDA au cours de l'exercice fiscal 2025Les CAPA, les contrôles de conception et le traitement des réclamations ont représenté plus d'un tiers de l'ensemble des citations relatives aux dispositifs médicaux.Nombre
- Formulaires 483 pour dispositifs médicaux émis par le système de la FDA
- 791inspections achevées entre le 1er oct. 2024 et le 30 sept. 2025
- Citations relatives aux dispositifs médicaux sur ces 483
- 2 660environ 3,4 par 483
- Citations relatives aux CAPA (21 CFR 820.100)
- 34212,9 % des citations relatives aux dispositifs médicaux
- Citations relatives à l'UDI (21 CFR 801.20 et partie 830)
- 115en hausse par rapport à 8 au cours de l'exercice fiscal 2023
Source des données : Observations d'inspection de la FDA, classeur Dispositifs médicaux de l'exercice fiscal 2025 — analyse de Pure Global
Ce qui a changé dans les inspections de dispositifs médicaux de la FDA en 2026
Le QMSR a aligné le système qualité américain sur l'ISO 13485:2016, et la FDA a reconstruit sa méthode d'inspection autour de celui-ci.
- Le règlement. La règle finale du QMSR a été publiée le 2 février 2024 et est entrée en vigueur le 2 février 2026. La partie 820 incorpore désormais l'ISO 13485:2016 par référence et y ajoute une courte série de dispositions spécifiques à la FDA. 3 Notre tableau de correspondance du 21 CFR 820 vers l'ISO 13485 met en correspondance chaque ancienne section avec son nouvel emplacement.
- La méthode. La FDA déclare que le 2 février 2026, elle a « cessé d'utiliser la technique d'inspection du système qualité (QSIT) pour les inspections de dispositifs médicaux ». Les inspecteurs suivent désormais le Compliance Program 7382.850, Inspection of Medical Device Manufacturers. Il remplace le précédent programme de conformité pour les dispositifs médicaux et le programme d'inspection PMA distinct. 4
- Le champ d'application. Le programme regroupe les exigences en six domaines du SMQ : Maîtrise des modifications ; Conception et développement ; Supervision par la direction ; Mesure, analyse et amélioration ; Externalisation et achats ; et Production et prestation de services. Il ajoute quatre autres exigences applicables de la FDA : la déclaration des événements indésirables liés aux dispositifs médicaux (medical device reporting), les corrections et retraits, le suivi des dispositifs (tracking) et l'UDI. Les inspecteurs examinent la documentation relative à la gestion des risques tout au long de l'inspection, et non comme un élément distinct.
- Les enregistrements. L'ancien 21 CFR 820.180(c) protégeait de l'inspection les revues de direction, les rapports d'audit qualité et les rapports d'audit des fournisseurs. Cette exception n'existe plus. La FAQ sur le QMSR de la FDA indique que le règlement lui confère « le pouvoir d'inspecter les revues de direction, les audits qualité et les rapports d'audit des fournisseurs ». 5
- Les certificats. « Un certificat de conformité à l'ISO 13485 n'exemptera pas un fabricant d'une inspection de la FDA », précise la même FAQ. Les enregistrements établis avant le 2 février 2026 peuvent également faire l'objet d'un examen.
Les premières lettres d'avertissement émises en vertu du nouveau règlement montrent ce que cela donne en pratique. Elles citent des clauses de l'ISO 13485, telles que la clause 7.1 pour la gestion des risques et la clause 7.3.9 pour les modifications de conception, aux côtés des propres sections du Titre 21 de la FDA. Notre analyse des premières lettres d'avertissement relatives au QMSR énumère les enregistrements que ces courriers ont signalés comme manquants.
Ce que la FDA cite le plus : dix ans de données sur les formulaires 483 pour dispositifs médicaux
Les mêmes sous-systèmes qualité dominent les formulaires 483 pour dispositifs médicaux depuis une décennie. La part que représente chacun d'eux a à peine bougé.
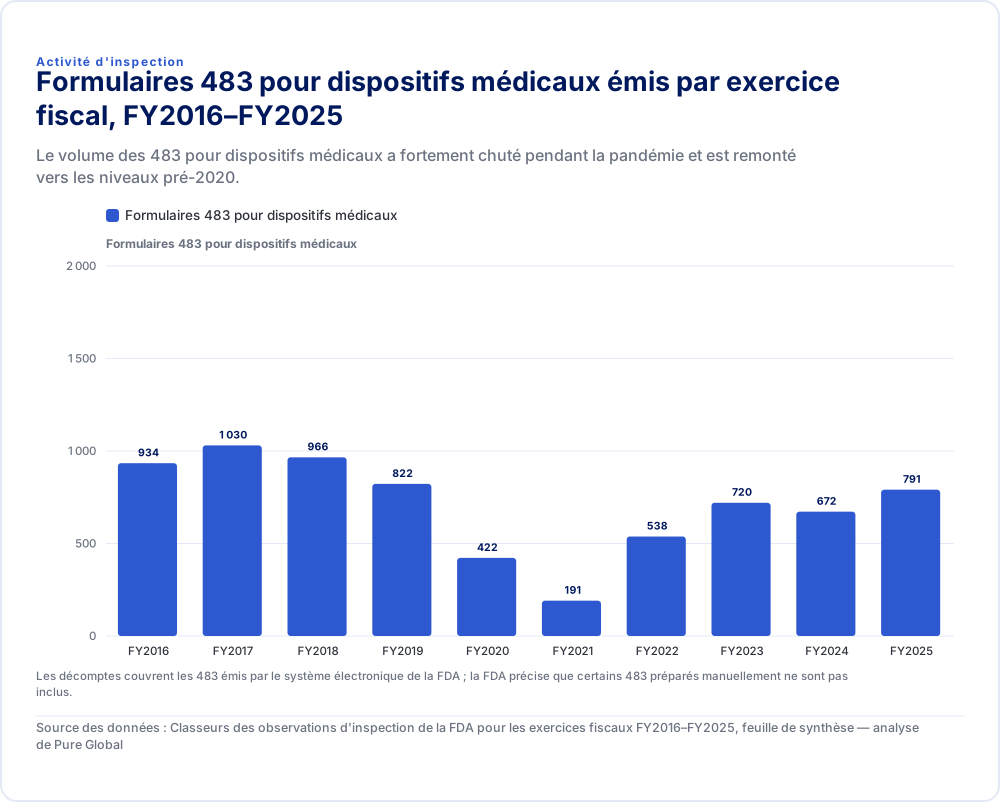
| Formulaires 483 pour dispositifs médicaux | |
|---|---|
| FY2016 | 934 |
| FY2017 | 1 030 |
| FY2018 | 966 |
| FY2019 | 822 |
| FY2020 | 422 |
| FY2021 | 191 |
| FY2022 | 538 |
| FY2023 | 720 |
| FY2024 | 672 |
| FY2025 | 791 |
Les décomptes couvrent les 483 émis par le système électronique de la FDA ; la FDA précise que certains 483 préparés manuellement ne sont pas inclus.
Source des données : Classeurs des observations d'inspection de la FDA pour les exercices fiscaux FY2016–FY2025, feuille de synthèse — analyse de Pure Global
La FDA publie chaque exercice fiscal une feuille de calcul des observations d'inspection, décomptées selon la citation utilisée. Ces décomptes couvrent les formulaires 483 émis à partir du système électronique de la FDA ; la FDA signale que certains formulaires 483 sont préparés manuellement et ne sont pas inclus. De l'exercice FY2016 à l'exercice FY2025, les feuilles de calcul relatives aux dispositifs médicaux enregistrent 25 937 citations. Les CAPA (21 CFR 820.100) représentaient 12,8 %, les contrôles de conception (820.30) 11,9 % et le traitement des réclamations (820.198) 11,1 %. Chaque année, de l'exercice FY2016 à l'exercice FY2025, les CAPA sont restées comprises entre 12,1 % et 13,8 % des citations relatives aux dispositifs médicaux.
L'exercice FY2025 est la dernière année inspectée sous l'ancienne réglementation du système qualité (Quality System regulation), de sorte que ses numéros de section sont les anciens. Les exigences sous-jacentes ont été reconduites dans l'ISO 13485. Le tableau ci-dessous indique les citations les plus fréquentes relatives aux dispositifs médicaux pour l'exercice FY2025, la clause de l'ISO 13485 ou la disposition de la FDA qui couvre désormais chacune d'elles, ainsi que le domaine du CP 7382.850 dans lequel l'inspecteur orientera ses vérifications.
| Citation de l'exercice FY2025 | Ce que la FDA a formulé | Nombre | Désormais couvert par | Domaine du CP 7382.850 |
|---|---|---|---|---|
| 820.100(a) | Procédures CAPA non établies ou inadéquates | 279 | ISO 13485 8.5.2, 8.5.3 | Mesure, analyse et amélioration |
| 820.198(a) | Procédures relatives aux réclamations non établies ou inadéquates | 243 | ISO 13485 8.2.2 ; 21 CFR 820.35(a) | Mesure, analyse et amélioration |
| 820.50 | Procédures de maîtrise des achats | 115 | ISO 13485 4.1.5, 7.4 | Externalisation et achats |
| 820.30(g) | Validation de la conception, y compris l'analyse des risques | 115 | ISO 13485 7.1, 7.3.7 | Conception et développement |
| 820.90(a) | Procédures relatives aux produits non conformes | 95 | ISO 13485 8.3 | Mesure, analyse et amélioration |
| 820.75(a) | Validation des procédés | 93 | ISO 13485 7.5.6 | Production et prestation de services |
| 803.17 | Procédures écrites de MDR | 63 | 21 CFR partie 803 via 820.10(b)(3) | Déclaration des événements indésirables liés aux dispositifs médicaux |
| 820.100(b) | Activités CAPA non documentées | 63 | ISO 13485 8.5.2 | Mesure, analyse et amélioration |
| 820.22 | Procédures d'audit qualité | 57 | ISO 13485 8.2.4 | Mesure, analyse et amélioration |
| 801.20(a) | L'étiquette ne comporte pas d'identifiant unique de dispositif | 54 | 21 CFR 801.20 et partie 830 via 820.10(b)(1) | UDI |
| 820.25(b) | Procédures de formation | 50 | ISO 13485 6.2 | Supervision par la direction |
| 820.20(c) | Procédures de revue de direction | 49 | ISO 13485 5.6 | Supervision par la direction |
| 820.30(i) | Procédures de modification de la conception | 48 | ISO 13485 7.3.9 | Conception et développement ; Maîtrise des modifications |
| 830.300(a) | Données GUDID non soumises | 47 | 21 CFR partie 830 via 820.10(b)(1) | UDI |
Les décomptes pour les points 820.198(a) et 820.30(g) regroupent toutes les variantes de citation de la FDA pour ce paragraphe. Le préambule du QMSR de la FDA établit explicitement la correspondance pour plusieurs de ces sections ; nous avons établi la correspondance pour les autres à partir des titres des clauses ISO. 6
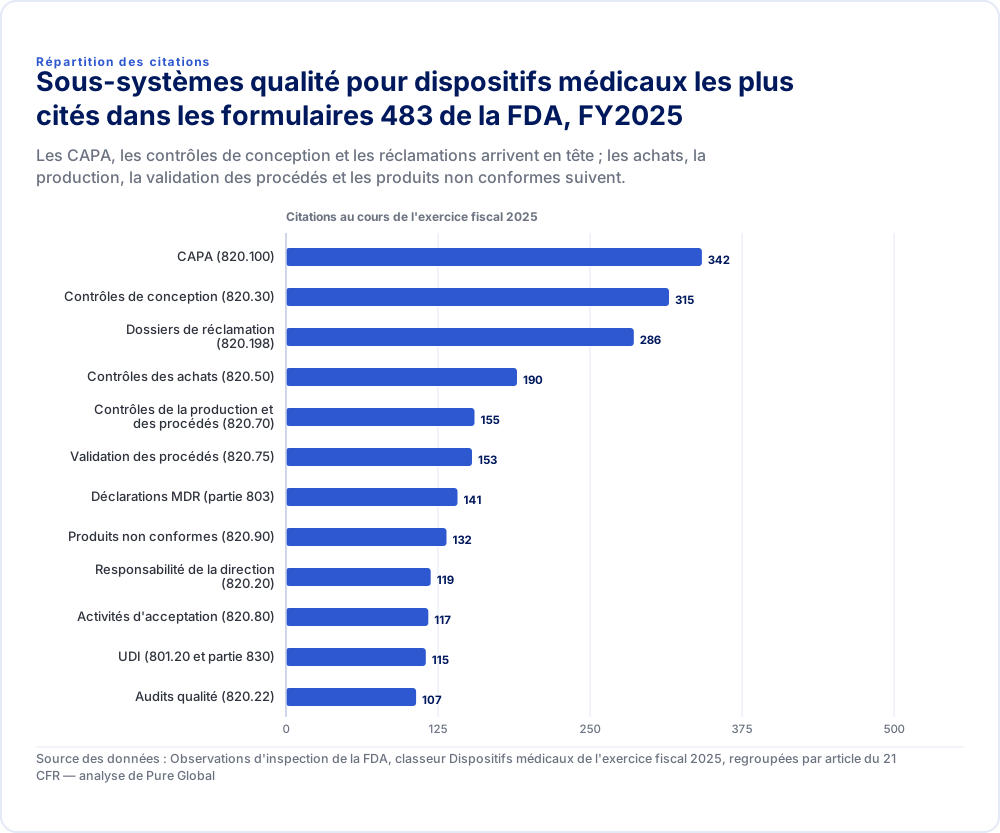
| Nombre de citations | |
|---|---|
| CAPA (820.100) | 342 |
| Contrôles de conception (820.30) | 315 |
| Dossiers de réclamation (820.198) | 286 |
| Contrôles des achats (820.50) | 190 |
| Contrôles de la production et des procédés (820.70) | 155 |
| Validation des procédés (820.75) | 153 |
| Déclarations MDR (partie 803) | 141 |
| Produits non conformes (820.90) | 132 |
| Responsabilité de la direction (820.20) | 119 |
| Activités d'acceptation (820.80) | 117 |
| UDI (801.20 et partie 830) | 115 |
| Audits qualité (820.22) | 107 |
Source des données : Observations d'inspection de la FDA, classeur Dispositifs médicaux de l'exercice fiscal 2025, regroupées par article du 21 CFR — analyse de Pure Global
Quel type d'inspection êtes-vous susceptible de recevoir
Le CP 7382.850 définit sept types d'inspection et deux modèles d'inspection. Le type indique le degré d'approfondissement auquel procédera l'inspecteur.
| Type d'inspection | Quand la FDA y a recours | Modèle d'inspection |
|---|---|---|
| Surveillance initiale (baseline) | Aucune inspection préalable de la FDA ni audit MDSAP, ou facteurs de risque justifiant une telle inspection | Modèle 2 |
| Surveillance non initiale (non-baseline) | Inspection préalable de la FDA ou audit MDSAP classé NAI ou VAI, et établissement non couvert par le MDSAP | Modèle 1 |
| Suivi de conformité | Après une mesure réglementaire, y compris la surveillance consécutive à une injonction | Modèle 1 |
| Pour motif valable (for-cause) | Un signalement, un problème ou une réclamation | Modèle 1 |
| Mission liée à un risque produit spécifique | Un risque spécifique lié au produit a été identifié | Modèle 1 |
| Pré-approbation PMA | Une demande de PMA en cours d'examen | Modèle 2 |
| Post-commercialisation PMA | Après l'approbation de la PMA, généralement 8 à 12 mois plus tard | Modèle 1 |
Le Modèle 1 exige au moins un élément dans chaque domaine du SMQ et pour chaque autre exigence de la FDA. Le Modèle 2 exige un ensemble minimal fixe d'éléments. Cet ensemble comprend chaque élément relatif à la conception et au développement, la revue de direction, le dossier du dispositif médical, les réclamations, les audits internes, les CAPA, la validation des procédés, l'externalisation et la stérilisation. Une première inspection au titre du QMSR est donc la plus approfondie qui soit, car une entreprise n'ayant aucun historique d'inspection par la FDA fait l'objet d'une inspection initiale (baseline) de Modèle 2.
Les priorités ont également leur importance. Les inspections de pré-approbation PMA arrivent en tête, suivies des activités de suivi de conformité et des inspections motivées (for-cause), des fabricants de dispositifs de classe III n'ayant jamais été inspectés et des dispositifs médicaux à haut risque. Le programme précise que « les fabricants de classe I ne devraient pas être programmés de manière systématique pour une inspection », sauf en cas de mission pour motif valable ou de risque manifeste pour la santé. Les sites activement inscrits au Programme d'audit unique des dispositifs médicaux (MDSAP) ne font pas l'objet d'inspections de surveillance de routine. Ils peuvent toutefois faire l'objet d'inspections pour motif valable, de suivi et liées à un risque produit spécifique. 7
La liste de contrôle de préparation en 12 points
Chaque point ci-dessous cible un sous-système qui apparaît de manière récurrente dans les données 483 de la FDA ou que le QMSR a nouvellement rendu inspectable. Parcourez-le avec des enregistrements réels, et non sur la base des seules procédures.
- Des CAPA qui bouclent la boucle. Pour un échantillon de CAPA récentes, présentez l'énoncé du problème, la cause fondamentale étayée par des preuves, des actions proportionnées au risque, la vérification de l'efficacité ainsi que les liens avec les dossiers de gestion des risques et la revue de direction. Des procédures CAPA inadéquates et des activités CAPA non documentées ont constitué la première et la huitième citations les plus fréquentes concernant les dispositifs médicaux pour l'exercice FY2025.
- Des dossiers de réclamation qui répondent aux questions de la FDA. Chaque réclamation nécessite un examen et une évaluation documentés, une enquête ou un motif écrit justifiant l'absence d'enquête, ainsi que la décision relative à la déclarabilité au titre du MDR. En vertu du 21 CFR 820.35(a), les enregistrements des réclamations ayant fait l'objet d'une enquête ou devant faire l'objet d'une déclaration MDR doivent comporter le nom du dispositif médical, la date de réception, tout UDI ou UPC, les coordonnées du plaignant, la nature de la réclamation et toute réponse apportée. 8
- Une gestion des risques actualisée. Démontrez que les données post-commercialisation telles que les réclamations, les MDR, les rappels et les rapports de maintenance alimentent les dossiers de gestion des risques. Des analyses de risques datant de plusieurs années avant la dernière modification de conception ou le dernier rappel constituent un constat récurrent, tant au titre du 820.30(g) que de la clause 7.1 de l'ISO 13485.
- Des dossiers de conception et de développement faciles à parcourir. Pour chaque famille de produits, disposez des données d'entrée de conception, des données de sortie, de la vérification, de la validation (y compris la validation logicielle et les facteurs humains), du transfert de conception et du dossier de conception et de développement de la clause 7.3.10. Les inspecteurs vérifient la pertinence des procédures de conception et leur respect.
- Des modifications de conception accompagnées d'une évaluation de l'impact réglementaire. Pour chaque modification, conservez l'approbation, la vérification ou la validation, ainsi que la décision documentée quant à la nécessité d'un nouveau 510(k) ou d'un supplément PMA. C'est au titre de la clause 7.3.9 de l'ISO 13485 que les lettres d'avertissement relatives au QMSR ont cité ces manquements.
- La maîtrise des fournisseurs et des processus sous-traités. Présentez les évaluations des fournisseurs, les critères et les réévaluations, les accords qualité et les rapports d'audit des fournisseurs. Ces rapports sont désormais inspectables. Les sous-traitants de fabrication et les prestataires de stérilisation doivent apporter les preuves les plus solides.
- La validation des procédés pour chaque procédé que vous ne pouvez pas vérifier entièrement. Présentez les protocoles et rapports d'IQ, OQ et PQ ou équivalents, les déclencheurs de revalidation et la validation des logiciels de production et du SMQ.
- Produit non conforme et retouches. Conservez les enregistrements relatifs au traitement, la justification de l'acceptation en l'état et les instructions de retouche qui ont effectivement été suivies. Les retouches sans documentation apparaissent dans les premières lettres d'avertissement relatives au QMSR.
- Revue de direction et audits internes. Les deux sont désormais inspectables. Veillez à ce que les enregistrements de la revue de direction couvrent les éléments d'entrée requis par la clause 5.6.2 de l'ISO 13485, et que les audits internes couvrent l'ensemble du SMQ selon un calendrier planifié assorti d'un suivi.
- MDR, corrections et retraits, et UDI. Disposez de procédures écrites relatives aux MDR définissant l'expression « suggère raisonnablement » et enregistrez chaque décision de déclarabilité. Conservez une évaluation au titre de la partie 806 pour chaque action de terrain. Faites figurer l'UDI sur les étiquettes avec les enregistrements GUDID correspondants. Les citations relatives à l'UDI sont passées de 8 au cours de l'exercice FY2023 à 115 au cours de l'exercice FY2025.
- Le dossier du dispositif médical. La clause 4.2.3 de l'ISO 13485 remplace le dossier maître du dispositif (DMR). Présentez un dossier indexé par type de dispositif médical, couvrant les spécifications, la production, l'étiquetage, l'installation et la maintenance.
- Logistique de l'inspection. Désignez un intervenant en salle principale (« front-room ») et une équipe d'arrière-salle (« back-room »). Tenez un registre des demandes, et déterminez à l'avance la manière dont les copies, les photographies et les mentions de confidentialité seront traitées en vertu du 21 CFR 820.35(d). Entraînez-vous à extraire n'importe quel enregistrement en quelques minutes, et préparez un dossier d'enregistrement et de référencement à jour ainsi qu'un organigramme.
Pure Global AI propose une analyse des écarts QMSR gratuite qui compare un système qualité à la nouvelle structure de la partie 820. 9
Déroulement de l'inspection proprement dite
La plupart des inspections de surveillance des dispositifs médicaux sont annoncées quelques jours à l'avance et durent environ une semaine.
Le FD&C Act exige que la FDA annonce les inspections de dispositifs médicaux non motivées par une cause spécifique « dans un délai raisonnable avant la tenue de ladite inspection ». 10 La ligne directrice de la FDA de 2020 sur les processus d'inspection des établissements de dispositifs médicaux fixe le préavis sur le territoire national à « pas moins de cinq jours calendaires ». Elle précise que les durées d'inspection raisonnables « s'étendent généralement de 3 à 6 » jours ouvrables consécutifs. 11 L'édition 2026 de l'Investigations Operations Manual indique que « les annonces préalables sont obligatoires pour toutes les inspections de surveillance des dispositifs médicaux ». 12
L'inspecteur présente ses justificatifs officiels (credentials) ainsi qu'un avis d'inspection (formulaire FDA 482). Il examine ensuite les éléments généraux propres à toute inspection : l'enregistrement et le référencement, les autorisations de mise sur le marché, les précédents 483 et l'historique de conformité. Vient ensuite l'échantillonnage des domaines du SMQ. Des points de synthèse quotidiens sont utiles. Demandez ce que l'inspecteur prévoit d'examiner ensuite et corrigez immédiatement sur pièces les malentendus factuels, au moyen d'enregistrements et non de simples explications.
À la clôture, les observations éventuelles sont consignées sur un formulaire FDA 483. Le CP 7382.850 exige que chaque 483 relatif aux dispositifs médicaux stipule que « les observations relevées sur ce formulaire FDA 483 ne constituent pas une liste exhaustive des situations répréhensibles ». Un 483 « ne constitue pas une décision finale de l'Agence ». 13
Après l'inspection : les 15 premiers jours ouvrables
Une réponse écrite complète sous 15 jours ouvrables est la démarche la plus utile qu'une entreprise puisse accomplir après un 483.
- Répondre sous 15 jours ouvrables. La politique de la FDA de 2009 prévoit qu'elle « ne retardera pas ordinairement l'émission d'une lettre d'avertissement afin d'examiner une réponse à un FDA 483 reçue plus de 15 jours ouvrables après la délivrance du FDA 483 ». 14 Répondez à chaque observation en fournissant la correction, la cause fondamentale, l'action corrective systémique, son calendrier et les preuves objectives. Engagez-vous à communiquer des points d'avancement de suivi.
- Envisager un avis non contraignant. En vertu de l'article 704(h)(2) du FD&C Act, un établissement de dispositifs médicaux peut solliciter auprès de la FDA un avis sur ses propositions d'actions correctives. La demande doit parvenir au plus tard 15 jours ouvrables après le 483, et la FDA vise à répondre dans un délai de 45 jours. 15
- S'attendre à une classification. La FDA classe chaque inspection selon les statuts No Action Indicated (NAI, aucune mesure requise), Voluntary Action Indicated (VAI, mesures volontaires indiquées) ou Official Action Indicated (OAI, mesures officielles indiquées). Elle adresse généralement la lettre de classification finale dans un délai de 45 à 90 jours. Un statut OAI signifie qu'une mesure réglementaire est recommandée, ce qui peut inclure une lettre d'avertissement. 16
Notre service de réponse au formulaire FDA 483 et aux lettres d'avertissement couvre la rédaction de la réponse, la conception des CAPA et le suivi de la mise en conformité.
Fabricants étrangers : ce qui diffère
La plupart des établissements de dispositifs médicaux sous la surveillance de la FDA sont situés hors des États-Unis, et les modalités pratiques d'inspection diffèrent pour eux.
- Qui est enregistré. Le rapport annuel de la FDA pour l'exercice FY2025 dénombre 29 178 établissements de dispositifs médicaux enregistrés : 13 328 nationaux et 15 850 étrangers. 17 Dans l'export openFDA d'enregistrement et de référencement du 22 juillet 2026, 13 309 des 19 770 établissements répertoriant une activité de fabrication (67,3 %) se situent hors des États-Unis. 4 654 d'entre eux sont situés en Chine.
- Préavis. Pour les inspections à l'étranger, la ligne directrice de la FDA de 2020 indique que le préavis est généralement supérieur à cinq jours calendaires, en raison des exigences d'autorisation d'entrée dans le pays. En mai 2025, la FDA a annoncé qu'elle étendrait le recours aux inspections inopinées dans les installations de fabrication étrangères. 18 Sa justification budgétaire pour l'exercice FY2027 fait état de « deux menées fin FY 2025 » pour les dispositifs médicaux. 19 Prévoyez un préavis court même si la réglementation sur les dispositifs médicaux prévoit toujours une annonce préalable.
- Évaluations à distance et demandes d'enregistrements. La FDA peut demander des enregistrements « préalablement à une inspection ou en lieu et place de celle-ci » en vertu de l'article 704(a)(4). Elle peut également réaliser une évaluation réglementaire à distance, dont sa ligne directrice définitive de juin 2025 précise qu'elle « n'est pas une inspection ». La ligne directrice donne un exemple de délai de réponse de 15 jours calendaires, ou de 30 jours lorsque les enregistrements nécessitent une traduction. 20 Tenez prêtes des versions en anglais, ou des traductions certifiées, des enregistrements clés.
- Votre US Agent. La réglementation de la FDA relative à l'enregistrement exige que l'US Agent, sur demande, « aide la FDA à planifier les inspections de l'établissement étranger ». Un agent lent ou injoignable vous fait perdre des jours de préparation. 21 Consultez notre service d'US FDA Agent.
Où consulter votre propre historique d'inspections
- FDA Data Dashboard. Inspections, citations et 483 publiés, interrogeables par nom d'entreprise, numéro FEI, exercice fiscal, type de produit et pays. Il est mis à jour chaque semaine et ne présente que les actions définitives. 22
- Base de données de classification des inspections. Résultats NAI, VAI et OAI par établissement.
- Lettres d'avertissement. Les lettres d'avertissement émises par le CDRH sont consultables sur le site de la FDA. L'index dont nous disposons, à jour au 31 juillet 2026, recense 61 lettres du CDRH émises en 2025 et 21 émises en 2026 jusqu'en juillet.
- Rappels et données MDR. Ces données mettent en évidence les signaux post-commercialisation susceptibles de déclencher des interventions motivées. L'outil gratuit Pure Global AI de recherche de rappels de la FDA couvre la base de données des rappels de dispositifs médicaux. 23
Comment Pure Global vous accompagne
Nous réalisons des évaluations d'écarts QMSR et des simulations d'inspection basées sur les deux modèles d'inspection du CP 7382.850. Nous préparons les équipes de front-room et de back-room, et nous rédigeons les réponses aux 483 et aux lettres d'avertissement avec des plans CAPA que la FDA peut vérifier. Pour les fabricants étrangers, nous agissons en tant qu'US Agent et coordonnons la planification des inspections. Consultez notre conseil QMSR FDA ou contactez notre équipe.
Comment nous avons établi ces chiffres
- Données du formulaire 483 : classeurs annuels Inspection Observations de la FDA pour les exercices fiscaux FY2006 à FY2025, onglet Devices, tels que publiés sur le site web de la FDA et archivés dans l'entrepôt de données de Pure Global. Nous avons regroupé les citations par section et paragraphe du CFR, et pour le 820.30 par sous-paragraphe. Les décomptes correspondent aux données de fréquence de la FDA, qui représentent des occurrences de citations et non des entreprises distinctes. Les décomptes de 483 pour les dispositifs médicaux correspondent aux chiffres "FDA-483s issued" du résumé de chaque classeur.
- Correspondance des clauses : suit le préambule du QMSR lorsque la FDA a explicitement indiqué une correspondance, et s'appuie autrement sur les titres des clauses de l'ISO 13485 et l'annexe A du CP 7382.850. Il s'agit de notre propre analyse et non d'une table de correspondance de la FDA.
- Nombre d'établissements : rapport annuel de la FDA pour l'exercice FY2025, et analyse par Pure Global de l'export openFDA d'enregistrement des établissements et de référencement des dispositifs daté du 22 juillet 2026.
- Lettres d'avertissement : index des lettres d'avertissement de la FDA tel qu'extrait le 31 juillet 2026, limité aux lettres émises par le CDRH et comptabilisées selon la date d'émission de la lettre.
Références
- U.S. FDA — Règlement sur le système de management de la qualité (QMSR). fda.gov ↩
- U.S. FDA — Observations d'inspection, feuilles de calcul des exercices fiscaux FY2006–FY2025. fda.gov ↩
- Federal Register — Dispositifs médicaux ; modifications du règlement sur le système qualité, règle finale, 89 FR 7496, 2 février 2024. federalregister.gov ↩
- U.S. FDA — Compliance Program 7382.850, Inspection des fabricants de dispositifs médicaux, mis en application le 2 février 2026. fda.gov ↩
- U.S. FDA — Règlement sur le système de management de la qualité : Foire aux questions. fda.gov ↩
- U.S. FDA — Classeur d'observations d'inspection pour l'exercice fiscal FY2025. fda.gov ↩
- U.S. FDA — Programme d'audit unique des dispositifs médicaux (MDSAP). fda.gov ↩
- eCFR — 21 CFR Part 820, Quality Management System Regulation, texte en vigueur. ecfr.gov ↩
- Pure Global AI — Analyse d'écarts QMSR. pureglobal.ai ↩
- Legal Information Institute — 21 U.S.C. 374, inspection. law.cornell.edu ↩
- U.S. FDA — Examen et mise à jour des processus et normes d'inspection des établissements de dispositifs, guide définitif, juin 2020. fda.gov ↩
- U.S. FDA — Investigations Operations Manual 2026, chapitre 5. fda.gov ↩
- U.S. FDA — Foire aux questions sur le formulaire FDA 483. fda.gov ↩
- Federal Register — Examen des réponses post-inspection, 74 FR 40211, 11 août 2009. federalregister.gov ↩
- U.S. FDA — Commentaires non contraignants après certaines inspections de la FDA d'établissements de dispositifs, guide définitif. fda.gov ↩
- U.S. FDA — Base de données de classification des inspections. fda.gov ↩
- U.S. FDA — Rapport annuel sur les inspections des établissements, FY2025. fda.gov ↩
- U.S. FDA — La FDA annonce l'élargissement du recours aux inspections inopinées dans les installations de fabrication étrangères, 6 mai 2025. fda.gov ↩
- U.S. FDA — Justification budgétaire pour le Congrès, FY2027. fda.gov ↩
- U.S. FDA — Réalisation d'évaluations réglementaires à distance : questions et réponses, guide définitif, juin 2025. fda.gov ↩
- eCFR — 21 CFR 807.40, enregistrement des établissements et référencement des dispositifs pour les établissements étrangers et l'US agent. ecfr.gov ↩
- U.S. FDA — FDA Data Dashboard : inspections, citations et 483 publiés. datadashboard.fda.gov ↩
- Pure Global AI — Recherche de rappels de dispositifs médicaux de la FDA. pureglobal.ai ↩
 Marché · 14 oct. 2026FDA Enregistrement des dispositifs médicaux américainsMise à jour réglementaire · 17 sept. 2026FDA - Guide des systèmes buffy-coatMise à jour réglementaire · 13 août 2026FDA : Warning Letters QMSR sur les risques et modifications de conceptionMise à jour réglementaire · 9 août 2026Redevances pour dispositifs médicaux FDA AF 2027Mise à jour réglementaire · 2 juin 2026Guide FDA 2026 sur les facteurs humainsVidéo · 12 mars 2026Comment enregistrer un dispositif médical auprès de la FDA américaineService de marché · 24 juil. 2026Agent US FDA pour les fabricants étrangers de dispositifs médicaux et de DIVService de marché · 24 juil. 2026Classification FDA des dispositifs médicaux et DIV : classes I, II et IIIÉtude de cas · 11 août 2026Cathéters-ballons : 2 voies ANVISAÉtude de cas · 5 août 2026COFEPRIS Enregistrement DIV d'un menu
21 CFR Part 820 vers ISO 13485 : table de correspondance QMSR
Le QMSR a réduit le 21 CFR Part 820 de 31 sections à six et a fait de l'ISO 13485:2016 la règle. Cette table de correspondance associe chaque ancienne section à sa clause ISO 13485, indique les correspondances énoncées par la FDA, énumère les exigences propres à la FDA et montre où aboutit désormais une décennie de citations 483.
Classification des dispositifs médicaux FDA : classes I, II et III
Le fichier des codes produits d'octobre 2026 de la FDA classe 36,5 % des codes classifiés en classe I, 55,4 % en classe II et 8,0 % en classe III. Ce guide explique ce que requiert chaque classe, pourquoi la classe ne détermine pas à elle seule la voie réglementaire, et comment confirmer la classe de votre dispositif en six étapes.
FDA : Autorisé vs approuvé vs accordé : 510(k), PMA et De Novo
En 2025, la FDA a autorisé 3 198 dispositifs via le 510(k), a accordé 27 demandes De Novo et a approuvé 38 PMA initiales. Ce guide explique la signification juridique de chaque terme, la durée de chaque voie, son coût pour l'exercice FY2027 et la manière de décrire le statut de votre dispositif médical sans tomber dans l'étiquetage trompeur (misbranding).
Parlons,
N'importe où vous êtes.
Que vous cherchiez plus d'information ou que vous soyez prêt à travailler en partenariat avec nous, nous sommes là pour vous guider à chaque étape du processus réglementaire.
Contactez-nous