SaMD vs SiMD: software como dispositivo médico bajo FDA y EU MDR
El software como dispositivo médico cumple una finalidad médica por sí solo; el software en un dispositivo médico controla el hardware. Esta guía explica cómo la diferencia modifica la clasificación según FDA y la Regla 11 del EU MDR, qué necesita una solicitud en 2026 y qué muestra la lista de FDA con 1.614 dispositivos habilitados para IA.
TL;DR
El software como dispositivo médico (SaMD) es un software que cumple una finalidad médica sin formar parte de un dispositivo médico de hardware. El software en un dispositivo médico (SiMD) es un software que acciona o está integrado en un dispositivo de hardware. La definición internacional proviene del International Medical Device Regulators Forum (IMDRF). Este define el SaMD como "software destinado a ser utilizado para uno o más fines médicos que cumple dichos fines sin formar parte de un dispositivo médico de hardware". 1
La distinción determina cómo se clasifica y se presenta el software. En la UE, el SaMD se clasifica por derecho propio, principalmente bajo la Regla 11 del MDR. El software que acciona un dispositivo asume la clase de dicho dispositivo. En los EE. UU., FDA autoriza las funciones de software de dispositivos a través de 510(k), De Novo o PMA. La lista de dispositivos habilitados para IA de FDA muestra el patrón. De los 1.614 dispositivos de la lista, el 96,2 % llegó al mercado a través de 510(k). El número autorizado por año aumentó de 18 en 2016 a 335 en 2025. 2
2026 trajo varios cambios. FDA revisó sus guías de soporte para la toma de decisiones clínicas y de bienestar general en enero y su guía de ciberseguridad en febrero. La UE trasladó las obligaciones de alto riesgo de la Ley de IA para dispositivos médicos habilitados para IA al 2 de agosto de 2028. Esta guía explica las definiciones, cómo saber si el software es en absoluto un dispositivo, cómo lo clasifican FDA y la UE, qué incluye una solicitud de registro y cómo lo tratan otros mercados principales.
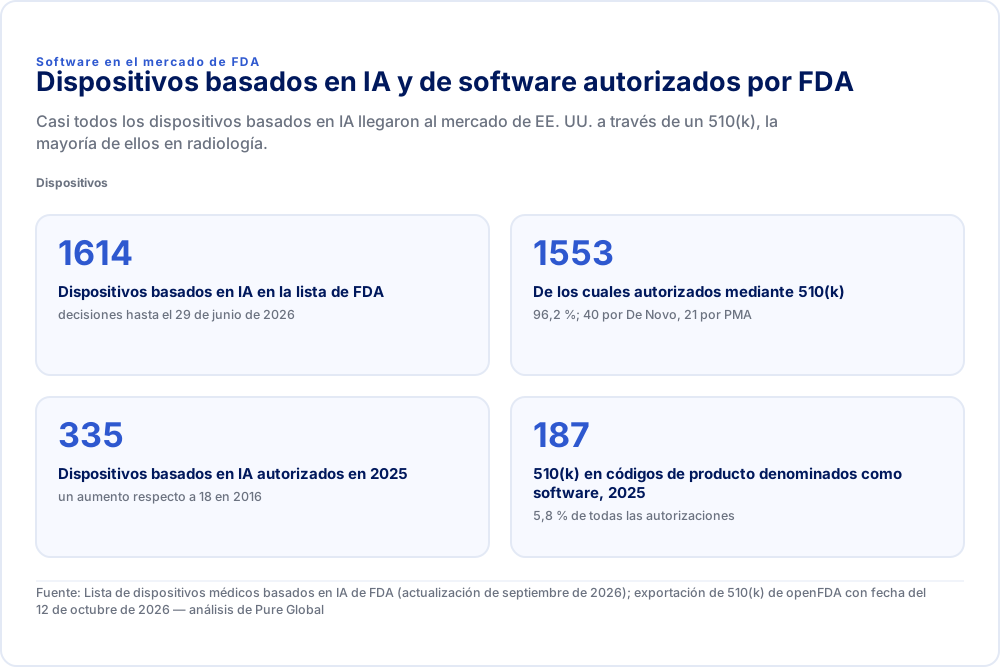
Software en el mercado de FDADispositivos basados en IA y de software autorizados por FDACasi todos los dispositivos basados en IA llegaron al mercado de EE. UU. a través de un 510(k), la mayoría de ellos en radiología.Dispositivos
- Dispositivos basados en IA en la lista de FDA
- 1614decisiones hasta el 29 de junio de 2026
- De los cuales autorizados mediante 510(k)
- 155396,2 %; 40 por De Novo, 21 por PMA
- Dispositivos basados en IA autorizados en 2025
- 335un aumento respecto a 18 en 2016
- 510(k) en códigos de producto denominados como software, 2025
- 1875,8 % de todas las autorizaciones
Fuente: Lista de dispositivos médicos basados en IA de FDA (actualización de septiembre de 2026); exportación de 510(k) de openFDA con fecha del 12 de octubre de 2026 — análisis de Pure Global
SaMD, SiMD y MDSW: qué significa cada término
SaMD es un término definido. SiMD es una etiqueta descriptiva sin una definición legal vinculante. La UE utiliza un tercer término, MDSW, que abarca ambos.
| Término | De dónde proviene | Qué abarca | Cómo se regula |
|---|---|---|---|
| SaMD (Software como Dispositivo Médico) | IMDRF N10 (2013); utilizado por FDA, Health Canada, TGA y otros | Software con una finalidad médica que no forma parte de un dispositivo de hardware. Las aplicaciones móviles que cumplen con la definición son SaMD | Como un dispositivo por derecho propio |
| SiMD (Software en un Dispositivo Médico) | Término descriptivo. La política de software de 2022 de FDA lo nombra pero no lo define | Firmware y software integrado, y software que acciona o controla un dispositivo de hardware | Como parte del dispositivo de hardware |
| MDSW (Software de Dispositivo Médico) | Guía de la UE MDCG 2019-11 Rev.1 (junio de 2025) | Todo software con una finalidad médica, "independientemente de si el software es independiente o si acciona o influye en el uso de un dispositivo" | El software independiente se clasifica por derecho propio; el software que acciona asume la clase del dispositivo |
El IMDRF es explícito sobre el límite: "El software no cumple la definición de SaMD si su finalidad prevista es accionar un dispositivo médico de hardware". También señala que "las aplicaciones móviles que cumplen la definición anterior se consideran SaMD". La política de 2022 de FDA sobre funciones de software de dispositivos establece que estas "pueden incluir 'Software como Dispositivo Médico (SaMD)' y 'Software en un Dispositivo Médico (SiMD)'". 3
En la UE, la guía MDCG 2019-11 Rev.1 sustituye "software independiente" por MDSW y señala que el término anterior "ya no se utiliza en el contexto de los Reglamentos sobre Dispositivos Médicos". La regla de aplicación 3.3 del MDR establece la consecuencia de clasificación: "El software que accione un dispositivo o influya en la utilización de un dispositivo se clasificará en la misma clase que el dispositivo. Si el software es independiente de cualquier otro dispositivo, se clasificará por derecho propio". 4 5
TGA de Australia describe el SiMD en los términos más prácticos. Dicho software "generalmente se suministra preinstalado con el dispositivo de hardware", y "el SiMD se regula como parte del dispositivo en el que está instalado". 6
Primera pregunta: ¿el software es en absoluto un dispositivo médico?
Gran parte del software de salud no es un dispositivo. La finalidad prevista y, en los EE. UU., cinco exclusiones legales lo determinan.
En los EE. UU., la sección 520(o) de la Ley FD&C, añadida por la Ley 21st Century Cures, excluye cinco tipos de funciones de software de la definición de dispositivo:
- soporte administrativo;
- mantener o fomentar un estilo de vida saludable, no relacionado con enfermedades;
- registros electrónicos de pacientes, a menos que la función los interprete o analice;
- transferir, almacenar, convertir o mostrar datos, a menos que interprete o analice dichos datos;
- cierto soporte para la toma de decisiones clínicas (CDS). 7
La exclusión de CDS se aplica únicamente cuando el software no analiza imágenes ni señales médicas. Debe mostrar o analizar información médica, respaldar la recomendación de un profesional de la salud y permitir que dicho profesional revise de manera independiente los fundamentos de esta.
FDA revisó dos políticas clave en enero de 2026:
- Soporte para la toma de decisiones clínicas. La guía fue reemitida el 6 de enero de 2026 y corregida el 29 de enero de 2026. El software que proporciona una directiva específica de diagnóstico o tratamiento no cumple con el tercer criterio. En los casos en que solo una opción sea clínicamente adecuada y el software cumpla de otro modo con los criterios, FDA tiene la intención de ejercer discrecionalidad en el cumplimiento. El software que brinda recomendaciones a pacientes o cuidadores, en lugar de a profesionales de la salud, sigue siendo un dispositivo. 8
- Bienestar general. La política revisada del 6 de enero de 2026 señala que FDA "puede considerar ciertos productos que utilizan detección no invasiva" para estimar parámetros fisiológicos, como la presión arterial, la saturación de oxígeno o la glucosa, como productos de bienestar general. Esto se aplica solo bajo ciertas condiciones. El producto debe ser no invasivo, no debe sustituir a un dispositivo autorizado por FDA y no debe generar resultados que motiven una acción clínica específica. 9
En la UE, la guía MDCG 2019-11 Rev.1 establece una ruta de decisión. El software para "fines generales, incluso cuando se utiliza en un entorno sanitario", o para "fines de estilo de vida y bienestar" no es un dispositivo según el considerando 19 del MDR. El software que crea o modifica información médica para un paciente individual generalmente lo es. La revisión de junio de 2025 añade énfasis en una finalidad prevista redactada con claridad y en el software modular, donde solo algunos módulos califican.
Cómo se clasifica el SaMD según el riesgo
El marco del IMDRF es el lenguaje común. Luego, cada regulador lo convierte en sus propias clases legales.
El marco del IMDRF en N12 clasifica el SaMD según dos factores. El primero es el estado de la situación de salud: crítico, grave o no grave. El segundo es la importancia de la información para la decisión de atención médica: tratar o diagnosticar, guiar el manejo clínico o informar el manejo clínico. 10
| Situación de salud | Tratar o diagnosticar | Guiar el manejo clínico | Informar el manejo clínico |
|---|---|---|---|
| Crítica | IV | III | II |
| Grave | III | II | I |
| No grave | II | I | I |
El IMDRF advierte que esta "no es una clasificación regulatoria". En enero de 2025, publicó N81, que complementa a N12 con consideraciones de riesgo específicas para software para todo el software de dispositivos médicos, incluido el software que forma parte del hardware. 11
La Regla 11 del MDR de la UE convierte la misma lógica en ley:
"El software destinado a proporcionar información que se utilice para tomar decisiones con fines diagnósticos o terapéuticos se clasifica en la clase IIa, excepto si tales decisiones tienen un impacto que pueda causar: — la muerte o un deterioro irreversible del estado de salud de una persona, en cuyo caso se clasifica en la clase III; o — un deterioro grave del estado de salud de una persona o una intervención quirúrgica, en cuyo caso se clasifica en la clase IIb. El software destinado a monitorear procesos fisiológicos se clasifica en la clase IIa, excepto si está destinado al monitoreo de parámetros fisiológicos vitales, donde la naturaleza de las variaciones de dichos parámetros sea tal que pueda dar lugar a un peligro inmediato para el paciente, en cuyo caso se clasifica en la clase IIb. Todo el demás software se clasifica en la clase I."
MDCG 2019-11 Rev.1 incluye una tabla ilustrativa que correlaciona las categorías del IMDRF con las clases del MDR. Excluyendo la Clase I, las situaciones críticas corresponden a la Clase III (tratar o diagnosticar), IIb (guiar) y IIa (informar). Las situaciones graves corresponden a IIb, IIa y IIa, y las no graves a IIa en todos los casos. Debido a la Regla 11, la mayoría del SaMD de soporte a la toma de decisiones en la UE requiere un organismo notificado. La propuesta de diciembre de 2025 de la Comisión Europea para revisar el MDR y el IVDR reescribiría la Regla 11 en torno a la matriz del IMDRF. Dicha propuesta sigue pendiente, por lo que se aplica la actual Regla 11. 12 Para conocer el sistema completo de clases de la UE, consulte nuestra guía de clasificación del MDR de la UE.
En los EE. UU., el software se clasifica como cualquier otro dispositivo: por código de producto y regulación de clasificación. La mayor parte del SaMD se ubica en la Clase II. El software de procesamiento de imágenes radiológicas (código de producto QIH, 21 CFR 892.2050) y el software radiológico de triaje y notificación asistido por computadora (QAS, 21 CFR 892.2080) son casos típicos. Nuestra guía de clasificación de FDA explica cómo encontrar el código adecuado.
Qué muestran los datos del mercado de los EE. UU.
El software habilitado con IA es el segmento de más rápido crecimiento de las autorizaciones de dispositivos de FDA, y casi todo se tramita a través de 510(k).
La lista de dispositivos médicos habilitados con IA de FDA contenía 1.614 entradas en su actualización de septiembre de 2026, con decisiones finales hasta el 29 de junio de 2026. 1.553 (96,2 %) fueron autorizaciones 510(k), 40 fueron concesiones De Novo y 21 fueron aprobaciones PMA. Radiología fue el panel de revisión principal para 1.230 de ellos (76,2 %), seguido por cardiovascular (154) y neurología (73). FDA señala que la lista "no es un recurso exhaustivo de dispositivos médicos habilitados con IA".
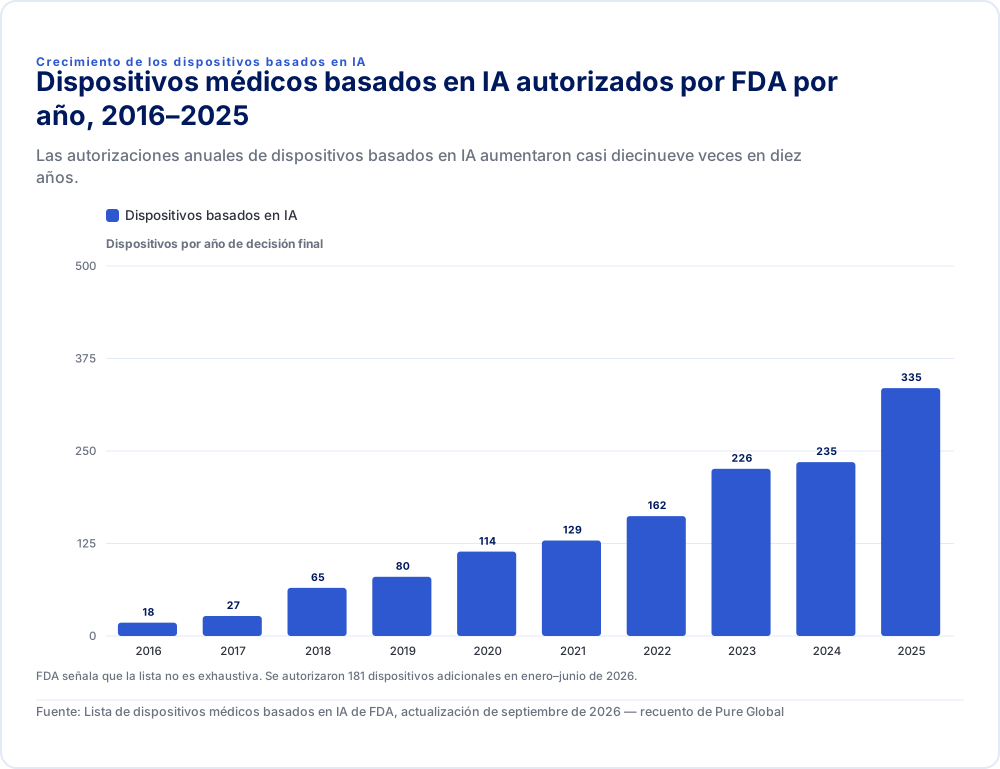
| Dispositivos basados en IA | |
|---|---|
| 2016 | 18 |
| 2017 | 27 |
| 2018 | 65 |
| 2019 | 80 |
| 2020 | 114 |
| 2021 | 129 |
| 2022 | 162 |
| 2023 | 226 |
| 2024 | 235 |
| 2025 | 335 |
FDA señala que la lista no es exhaustiva. Se autorizaron 181 dispositivos adicionales en enero–junio de 2026.
Fuente: Lista de dispositivos médicos basados en IA de FDA, actualización de septiembre de 2026 — recuento de Pure Global
Una segunda medición proviene del análisis de Pure Global de la exportación de 510(k) de openFDA. Las autorizaciones bajo códigos de producto cuyo nombre de dispositivo en FDA incluye "software" aumentaron de 7 en 2016 a 187 en 2025, pasando del 0,2 % al 5,8 % de todas las autorizaciones 510(k). En 2025, 94 de esas 187 correspondieron a software de procesamiento automatizado de imágenes radiológicas (QIH). 13 Esto subestima el SaMD, ya que muchos dispositivos de software se ubican bajo códigos de producto que no incluyen "software" en su nombre. Aun así, sigue siendo una línea de tendencia consistente.
Qué espera FDA en una solicitud de SaMD
La vía es la misma que para el hardware. La documentación es específica para el software y cuatro guías le dan forma.
- Nivel de documentación del software. La guía de junio de 2023 de FDA reemplazó el antiguo "nivel de preocupación" por dos niveles de documentación. La Documentación Mejorada aplica "cuando un fallo o defecto de cualquiera de las funciones de software del dispositivo pudiera presentar una situación peligrosa con un riesgo probable de muerte o lesión grave". La evaluación se realiza antes de que se apliquen los controles de riesgo. De lo contrario, aplica la Documentación Básica. 14
- Ciberseguridad. La Sección 524B de la Ley FD&C, en vigor desde el 29 de marzo de 2023, se aplica a los "ciberdispositivos". Estos son dispositivos que incluyen software, pueden conectarse a internet y podrían ser vulnerables a amenazas de ciberseguridad. Las solicitudes deben incluir un plan de monitoreo de vulnerabilidades, procesos de actualización y parches, y una lista de materiales de software. 15 La guía de ciberseguridad de FDA se revisó por última vez el 3 de febrero de 2026 para alinearse con el QMSR. 16
- Planes de control de cambios predeterminados (PCCP). La Sección 515C permite a FDA autorizar modificaciones futuras planificadas por adelantado, de modo que los cambios realizados dentro del plan no requieran una nueva solicitud. La guía sobre PCCP de FDA para funciones de software de dispositivos habilitados con IA se finalizó el 4 de diciembre de 2024 y se revisó el 18 de agosto de 2025. Cubre 510(k), De Novo y PMA. 17 Una guía general sobre PCCP para todos los dispositivos sigue siendo un borrador de agosto de 2024. 18
- Ciclo de vida de la IA. El borrador de guía del 7 de enero de 2025 de FDA sobre funciones de software de dispositivos habilitados con IA establece recomendaciones sobre el ciclo de vida y las solicitudes de comercialización. Estas abarcan la gestión de datos, la descripción del modelo, la validación del desempeño, el sesgo, la transparencia y el monitoreo poscomercialización. Aún era un borrador en octubre de 2026. 19 FDA también solicitó comentarios para el 19 de octubre de 2026 sobre un documento de discusión sobre IA generativa. 20
Bajo el QMSR, el diseño y desarrollo (cláusula 7.3 de ISO 13485) se aplica a todos los dispositivos de Clase II y III y a los dispositivos de Clase I automatizados con software. Por lo tanto, la validación del software forma parte tanto del sistema de calidad como de la solicitud. Consulte nuestra tabla de correspondencias de 21 CFR 820 a ISO 13485.
Requisitos de la UE más allá de la Regla 11
- Evidencia clínica. MDCG 2020-1 pide tres componentes para todo MDSW: asociación clínica válida (validez científica), desempeño técnico o analítico, y desempeño clínico. Estos siguen a IMDRF N41. 21
- Requisito general de seguridad y funcionamiento 17. El Anexo I exige que el software se desarrolle "de conformidad con el estado del arte teniendo en cuenta los principios del ciclo de vida del desarrollo, la gestión de riesgos, incluida la seguridad de la información, la verificación y la validación".
- La Ley de IA. El Reglamento (UE) 2024/1689 considera de alto riesgo los sistemas de IA en dispositivos médicos que requieren una evaluación de la conformidad por parte de un organismo notificado. El Ómnibus Digital, Reglamento (UE) 2026/1744, publicado en el Diario Oficial el 24 de julio de 2026, trasladó dichas obligaciones al 2 de agosto de 2028. 22 MDCG 2025-6 explica cómo interactúan el MDR y la Ley de IA. Establece que la Ley de IA "no afecta la clasificación de riesgo de los dispositivos médicos". Su referencia a una fecha de agosto de 2027 es anterior al Ómnibus. 23
Cómo tratan otros mercados principales el SaMD
| Mercado | Instrumento clave | Notas |
|---|---|---|
| Reino Unido | Programa de software e IA como dispositivo médico de MHRA | UK MDR 2002 no tiene una regla específica para software. El software sigue las reglas generales para dispositivos activos, y el software que acciona un dispositivo adopta la clase del dispositivo |
| Canadá | Guía de SaMD de Health Canada; guía sobre dispositivos habilitados para aprendizaje automático, revisada el 1 de abril de 2026 | Los cambios realizados bajo un PCCP autorizado no requieren una modificación de licencia por cambio significativo |
| Japón | Programas "DASH for SaMD" de PMDA y MHLW (2020, 2023); sistema de planes de cambio IDATEN desde el 1 de septiembre de 2020 | Opción de aprobación en dos etapas para SaMD desde noviembre de 2023 |
| China | Principios rectores sobre software de dispositivos e IA de NMPA (2022); proyecto de revisión de 2026 del principio sobre IA | Distingue el software independiente de los componentes de software |
| Australia | Guía sobre dispositivos médicos basados en software de TGA | Trata explícitamente al SiMD como parte del dispositivo en el que está instalado |
Fuentes: 24, 25 y 26. Para el acceso al mercado específico de IA en más de 30 países, consulte nuestro informe de investigación sobre IA como dispositivo médico.
Las normas detrás de un expediente de SaMD
- IEC 62304:2006+A1:2015 establece los procesos del ciclo de vida del software y las clases de seguridad del software A, B y C. La edición 2 todavía es un borrador de comité y la IEC prevé su publicación en octubre de 2028. Planifique con base en la versión consolidada de 2015. 27
- IEC 82304-1:2016 cubre los productos de software para la salud que se ejecutan en plataformas informáticas generales sin hardware dedicado, lo cual es típico del SaMD. 28
- IEC 81001-5-1:2021 establece las actividades de seguridad a lo largo del ciclo de vida del software para la salud. 29
- La gestión de riesgos de ISO 14971 y la ingeniería de usabilidad de IEC 62366-1 se aplican al SaMD al igual que a cualquier dispositivo. Nuestra guía sobre ISO 14971 cubre el expediente de riesgos.
SaMD frente a SiMD: qué cambia en su expediente
| SaMD | SiMD | |
|---|---|---|
| Identidad regulatoria | Un dispositivo por derecho propio, con su propia finalidad prevista | Parte de la autorización del dispositivo de hardware |
| Clasificación en la UE | Regla 11 y otras reglas aplicadas al software en sí | La clase del dispositivo de hardware (regla de aplicación 3.3) |
| Presentación en EE. UU. | Su propio 510(k), De Novo o PMA bajo un código de producto de software | Dentro del 510(k), De Novo o PMA del dispositivo de hardware |
| Evidencia clínica | Asociación clínica válida, desempeño analítico y clínico de los resultados del software | Por lo general, parte del desempeño general y de la evidencia clínica del dispositivo |
| Control de cambios | Cada cambio de software se evalúa con respecto al software autorizado; los PCCP son valiosos | Los cambios de software se evalúan como cambios del dispositivo, a menudo con pruebas de hardware |
| Ciberseguridad | Casi siempre un ciberdispositivo según la sección 524B | Un ciberdispositivo si el dispositivo puede conectarse a internet |
| Plataforma | Plataformas informáticas generales; requisitos de producto de IEC 82304-1 | Hardware dedicado; IEC 60601 y las normas propias del dispositivo |
Errores comunes
- Redactar la finalidad prevista al final. La clasificación, la evidencia clínica y la condición de bienestar o CDS se derivan de ella. Redáctela primero y mantenga las afirmaciones comerciales dentro de ella.
- Asumir que "soporte para la toma de decisiones" significa "no es un dispositivo". En EE. UU., deben cumplirse los cuatro criterios de CDS. En la UE, la Regla 11 sitúa a la mayoría del software de soporte para la toma de decisiones en la Clase IIa o superior.
- Tratar una aplicación móvil como de una categoría inferior. Una aplicación que cumple con la definición de SaMD es SaMD.
- Citar el antiguo "nivel de preocupación". FDA lo reemplazó por Documentación Básica y Mejorada en junio de 2023.
- Planificar para la fecha de la Ley de IA de 2027. Las obligaciones de alto riesgo para dispositivos médicos habilitados para IA ahora se aplican a partir del 2 de agosto de 2028.
- Lanzar actualizaciones de algoritmos sin un plan. Sin un PCCP, un cambio significativo por lo general requiere una nueva presentación.
Cómo ayuda Pure Global
Determinamos si el software es un dispositivo y redactamos la finalidad prevista. Clasificamos el software según FDA, la Regla 11 del EU MDR y otros sistemas, y preparamos expedientes de 510(k) y De Novo con documentación Básica o Mejorada, ciberseguridad y contenido de PCCP. Nuestro equipo también brinda soporte en las presentaciones ante organismos notificados de la UE y registros en más de 30 mercados. Consulte nuestra página sobre regulación de SaMD o póngase en contacto con nuestro equipo.
Cómo elaboramos las cifras
- Dispositivos habilitados para IA: nuestro recuento de la lista de dispositivos médicos habilitados para IA de FDA (CSV), actualizada en septiembre de 2026. Las decisiones abarcan hasta el 29 de junio de 2026, y 2026 es un año parcial. La participación de cada vía proviene del prefijo del número de presentación (K, DEN o P).
- Códigos de producto denominados como software: códigos de producto en el archivo de códigos de producto de FDA con fecha del 12 de octubre de 2026 cuyo nombre de dispositivo contiene "software", cotejados con la exportación de openFDA 510(k) con fecha del 12 de octubre de 2026. Pure Global conserva ambos en su lago de datos. Los recuentos corresponden al año calendario de la decisión.
Referencias
- IMDRF — Software como dispositivo médico (SaMD): definiciones clave, N10, 9 de diciembre de 2013. imdrf.org ↩
- U.S. FDA — Lista de dispositivos médicos habilitados con inteligencia artificial. fda.gov ↩
- U.S. FDA — Política para funciones de software de dispositivos y aplicaciones médicas móviles, 28 de septiembre de 2022. fda.gov ↩
- Comisión Europea — MDCG 2019-11 Rev.1, cualificación y clasificación de software, junio de 2025. health.ec.europa.eu ↩
- EUR-Lex — Reglamento (UE) 2017/745 sobre dispositivos médicos (MDR), incluida la regla 11 del anexo VIII. eur-lex.europa.eu ↩
- Therapeutic Goods Administration — Entender cómo regulamos los dispositivos médicos basados en software. tga.gov.au ↩
- U.S. Code — 21 U.S.C. 360j(o), funciones de software excluidas de la definición de dispositivo. govinfo.gov ↩
- U.S. FDA — Software de soporte para la toma de decisiones clínicas, guía emitida el 29 de enero de 2026. fda.gov ↩
- U.S. FDA — Bienestar general: política para dispositivos de bajo riesgo, guía emitida el 6 de enero de 2026. fda.gov ↩
- IMDRF — Software como dispositivo médico: posible marco para la categorización del riesgo y consideraciones correspondientes, N12, 18 de septiembre de 2014. imdrf.org ↩
- IMDRF — Consideraciones de caracterización para el software de dispositivos médicos y el riesgo específico del software, N81, 27 de enero de 2025. imdrf.org ↩
- Comisión Europea — Propuesta para revisar el MDR y el IVDR, COM(2025) 1023, anexo, 16 de diciembre de 2025. health.ec.europa.eu ↩
- openFDA — API de 510(k) de dispositivos y exportación masiva, exportación con fecha del 12 de octubre de 2026. open.fda.gov ↩
- U.S. FDA — Contenido de las solicitudes previas a la comercialización para funciones de software de dispositivos, guía emitida el 14 de junio de 2023. fda.gov ↩
- U.S. Code — 21 U.S.C. 360n-2, garantizar la ciberseguridad de los dispositivos (sección 524B de la Ley FD&C). govinfo.gov ↩
- U.S. FDA — Ciberseguridad en dispositivos médicos: consideraciones del sistema de gestión de la calidad y contenido de las solicitudes previas a la comercialización, guía emitida el 3 de febrero de 2026. fda.gov ↩
- U.S. FDA — Recomendaciones de solicitudes de comercialización para un plan de control de cambios predeterminado para funciones de software de dispositivos habilitadas con IA, guía final, revisada el 18 de agosto de 2025. fda.gov ↩
- U.S. FDA — Planes de control de cambios predeterminados para dispositivos médicos, borrador de guía, 22 de agosto de 2024. fda.gov ↩
- U.S. FDA — Funciones de software de dispositivos habilitadas con inteligencia artificial: gestión del ciclo de vida y recomendaciones para solicitudes de comercialización, borrador de guía, 7 de enero de 2025. fda.gov ↩
- U.S. FDA — Consideraciones para la regulación de dispositivos médicos habilitados con IA generativa, documento de debate y solicitud de comentarios, 18 de agosto de 2026. fda.gov ↩
- Comisión Europea — MDCG 2020-1, evaluación clínica del software de dispositivos médicos, marzo de 2020. health.ec.europa.eu ↩
- EUR-Lex — Reglamento (UE) 2026/1744 por el que se modifica la Ley de Inteligencia Artificial (ómnibus digital sobre IA). eur-lex.europa.eu ↩
- Comisión Europea — MDCG 2025-6, interacción entre el MDR y el IVDR y la Ley de Inteligencia Artificial, junio de 2025. health.ec.europa.eu ↩
- UK MHRA — Software e inteligencia artificial (IA) como dispositivo médico. gov.uk ↩
- Health Canada — Guía previa a la comercialización para dispositivos médicos habilitados con aprendizaje automático. canada.ca ↩
- PMDA — Servicios de revisión de software como dispositivo médico. pmda.go.jp ↩
- IEC — IEC 62304:2006+AMD1:2015, procesos del ciclo de vida del software de dispositivos médicos. webstore.iec.ch ↩
- IEC — IEC 82304-1:2016, seguridad de productos de software para la salud. webstore.iec.ch ↩
- IEC — IEC 81001-5-1:2021, actividades del ciclo de vida de la seguridad del software para la salud. webstore.iec.ch ↩
 Mercado · 14 oct 2026FDA Registro de dispositivos médicos en EE. UU.Mercado · 24 jul 2026Clasificación y regulación de dispositivos médicos en la UE (MDR/IVDR)Caso de estudio · 11 ago 2026Agrupación de UDI-DI básico para contrasteCaso de estudio · 11 ago 2026Rellenos dérmicos Clase III bajo el MDR de la UETipo de dispositivo · 14 oct 2026Regulación de SaMD: FDA, MDR UE y guía globalActualización regulatoria · 11 oct 2026Primera selección de JCA de dispositivos de la UEActualización regulatoria · 1 oct 2026Ampliación de la precalificación de dispositivos médicos de la OMSActualización regulatoria · 1 oct 2026Guía de dispositivos médicos de software de IndonesiaActualización regulatoria · 17 sept 2026FDA: Guía de sistemas de capa leucocitariaVídeo · 11 sept 2026ISO 15223-1: Qué deben indicar las etiquetas
21 CFR Parte 820 a ISO 13485: tabla de concordancia de la QMSR
La QMSR redujo 21 CFR Parte 820 de 31 secciones a seis e hizo de ISO 13485:2016 la norma. Esta tabla de concordancia mapea cada sección anterior con su cláusula de ISO 13485, señala qué correspondencias declaró FDA, enumera los requisitos exclusivos de FDA y muestra dónde se ubica ahora una década de citaciones de 483.
Clasificación de dispositivos médicos de FDA: Clases I, II y III
El archivo de códigos de producto de octubre de 2026 de FDA ubica el 36,5 % de los códigos clasificados en la Clase I, el 55,4 % en la Clase II y el 8,0 % en la Clase III. Esta guía explica qué requiere cada clase, por qué la clase por sí sola no determina la vía y cómo confirmar la clase de su dispositivo en seis pasos.
FDA: Autorizado vs. aprobado vs. concedido: 510(k), PMA y De Novo
En 2025, la FDA autorizó 3.198 dispositivos mediante 510(k), concedió 27 solicitudes De Novo y aprobó 38 PMA originales. Esta guía explica qué significa legalmente cada término, cuánto tarda cada vía, cuánto cuesta en el FY2027 y cómo describir el estado de su dispositivo sin incurrir en rotulación engañosa.
Hablemos,
esté donde esté.
Ya sea que busque más información o esté listo para asociarse con nosotros, le guiaremos en cada paso del proceso regulatorio.
Contáctenos