Clasificación de dispositivos médicos de FDA: Clases I, II y III
El archivo de códigos de producto de octubre de 2026 de FDA ubica el 36,5 % de los códigos clasificados en la Clase I, el 55,4 % en la Clase II y el 8,0 % en la Clase III. Esta guía explica qué requiere cada clase, por qué la clase por sí sola no determina la vía y cómo confirmar la clase de su dispositivo en seis pasos.
En resumen
La FDA clasifica cada dispositivo médico en Clase I, Clase II o Clase III. La clase indica qué controles se aplican al dispositivo y, en la mayoría de los casos, qué solicitud previa a la comercialización se necesita. El archivo de códigos de producto de FDA con fecha del 12 de octubre de 2026 enumera 7.096 códigos de producto. De los 6.576 códigos asignados a la Clase I, II o III, 2.403 son de Clase I (36,5 %), 3.645 son de Clase II (55,4 %) y 528 son de Clase III (8,0 %). 1
La mayoría de los códigos de Clase I no necesitan un 510(k): 2.155 de 2.403 están exentos de 510(k) (89,7 %). La mayoría de los códigos de Clase II sí lo necesitan: 3.005 de 3.645 requieren un 510(k) (82,4 %). Casi todos los códigos de Clase III, 497 de 528, requieren aprobación previa a la comercialización (PMA). El mercado sigue el mismo patrón. De las 3.198 autorizaciones 510(k) que FDA decidió en el año calendario 2025, 3.064 (95,8 %) correspondieron a dispositivos de Clase II. 2
La clase no es la respuesta completa. Un guante de examen de Clase I aún necesita un 510(k), algunos dispositivos de Clase II están exentos, y un dispositivo novedoso de riesgo bajo o moderado sin un predicado pasa por De Novo. Esta guía explica las definiciones legales, las cifras de 2026, el método de seis pasos que utilizamos para confirmar la clase de un dispositivo y cómo se alinean las clases de EE. UU. con las de la UE, Canadá, Japón y China.
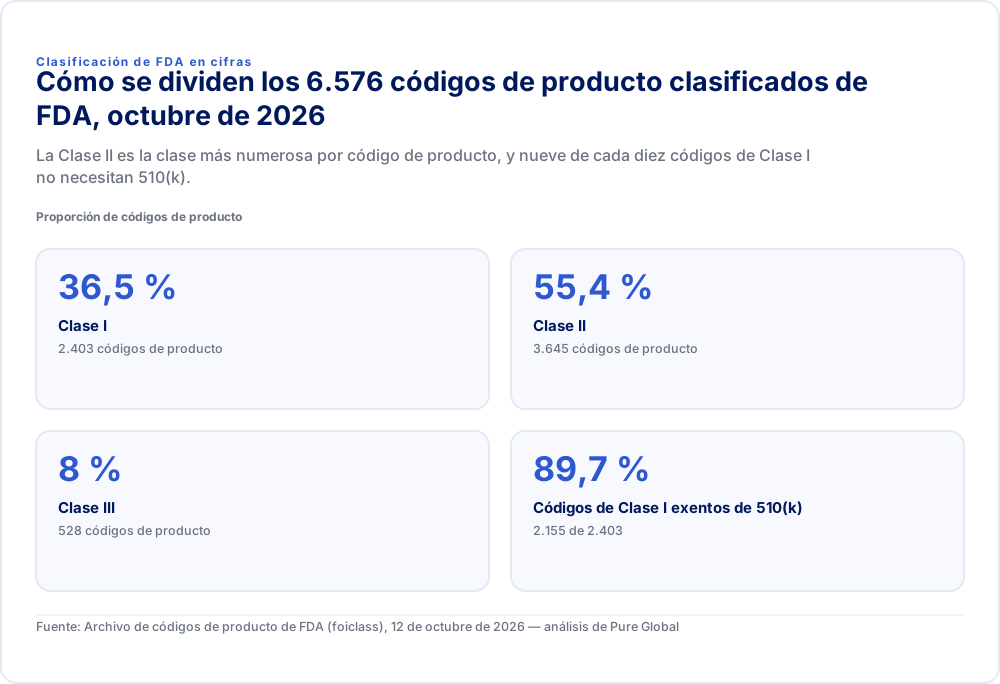
Clasificación de FDA en cifrasCómo se dividen los 6.576 códigos de producto clasificados de FDA, octubre de 2026La Clase II es la clase más numerosa por código de producto, y nueve de cada diez códigos de Clase I no necesitan 510(k).Proporción de códigos de producto
- Clase I
- 36,5 %2.403 códigos de producto
- Clase II
- 55,4 %3.645 códigos de producto
- Clase III
- 8 %528 códigos de producto
- Códigos de Clase I exentos de 510(k)
- 89,7 %2.155 de 2.403
Fuente: Archivo de códigos de producto de FDA (foiclass), 12 de octubre de 2026 — análisis de Pure Global
Qué significan las Clases I, II y III en la ley
La clase se establece en la sección 513 de la Ley Federal de Alimentos, Medicamentos y Cosméticos, y describe el nivel de control necesario para brindar una garantía razonable de seguridad y eficacia. No es una clasificación que FDA asigne por intuición. 3
- Clase I es un dispositivo para el cual los controles generales "son suficientes para ofrecer una garantía razonable de la seguridad y eficacia del dispositivo."
- Clase II es un dispositivo para el cual "los controles generales por sí solos son insuficientes", pero existe "información suficiente para establecer controles especiales que brinden dicha garantía."
- Clase III es un dispositivo que no puede incluirse en la Clase I o II y que "se pretende o se presenta para un uso de soporte o mantenimiento de la vida humana o para un uso que sea de sustancial importancia para prevenir el deterioro de la salud humana", o que "presenta un riesgo potencial irrazonable de enfermedad o lesión."
La regulación de FDA en 21 CFR 860.3 enumera los controles generales: adulteración, rotulación engañosa, registro, listado y notificación previa a la comercialización, dispositivos prohibidos, notificación y otras medidas correctivas, registros e informes, incluida la identificación única de dispositivos, y las disposiciones generales de la sección 520. La misma sección define que los controles especiales incluyen "estándares de desempeño, pruebas de desempeño, vigilancia poscomercialización, registros de pacientes, desarrollo y difusión de directrices" y medidas similares. 4
Dos definiciones en 860.3 cumplen un papel fundamental en las decisiones relativas a la Clase III. Un dispositivo de soporte o mantenimiento de la vida es aquel "esencial para, o que produce información esencial para, la restauración o continuación de una función corporal importante para la continuación de la vida humana." Un implante es un dispositivo destinado a permanecer implantado de forma continua durante 30 días o más.
A menudo verá descritas las clases como de riesgo bajo, moderado y alto. Es una simplificación útil, pero la ley no utiliza esas palabras. Lo que determina la clase es si se necesitan únicamente controles generales, controles generales combinados con controles especiales, o la aprobación previa a la comercialización para ofrecer una garantía razonable de seguridad y eficacia.
| Clase I | Clase II | Clase III | |
|---|---|---|---|
| Controles | Controles generales | Controles generales y especiales | Controles generales y aprobación previa a la comercialización |
| Vía habitual previa a la comercialización | Exento; algunos necesitan un 510(k) | 510(k); algunos exentos | PMA; HDE para algunos usos humanitarios |
| Proporción de códigos de producto clasificados, oct. 2026 | 36,5 % (2.403) | 55,4 % (3.645) | 8,0 % (528) |
| Códigos de producto exentos de 510(k) | 89,7 % | 13,3 % | Ninguno |
| Exentos de la mayoría de los requisitos de la QMSR | 532 códigos (22,1 %) | 6 códigos | Ninguno |
| Controles de diseño (cláusula 7.3 de ISO 13485) | Solo dispositivos automatizados mediante software y cinco tipos de dispositivos enumerados | Requeridos | Requeridos |
| Ejemplos (código de producto) | Estetoscopio manual (LDE), depresor lingual no quirúrgico (FMA) | Bomba de infusión (FRN), software de procesamiento de imágenes radiológicas (QIH) | Stent coronario liberador de fármacos (NIQ), generador de impulsos de marcapasos implantable (DXY) |
| Tarifa de FDA del FY2027 para la vía habitual | Ninguna si está exento; 28.653 USD por un 510(k) | 28.653 USD por un 510(k) | 636.732 USD por una PMA original |
Las tarifas corresponden a las tasas estándar del FY2027 desde el 1 de octubre de 2026 hasta el 30 de septiembre de 2027. Las pequeñas empresas que califican pagan 7.163 USD por un 510(k) y 159.183 USD por una PMA. 5
Cuántos dispositivos se encuentran en cada clase (octubre de 2026)
Las páginas públicas de FDA aún describen "aproximadamente 1.700 tipos genéricos diferentes de dispositivos" agrupados en 16 paneles de especialidades médicas. El archivo de códigos de producto actualizado es un mejor recuento de trabajo, y cuenta una historia diferente. 6
Un código de producto es el identificador de tres letras que FDA asigna a un tipo de dispositivo. Vincula el dispositivo con su regulación de clasificación, su panel de revisión, su tipo de solicitud e indicadores como la exención de GMP, la condición de implante y la elegibilidad para revisión por terceros. Las definiciones de los campos del archivo de FDA están publicadas en su página de descargas. 7
En el archivo con fecha del 12 de octubre de 2026:
- Existen 7.096 códigos de producto en total. 6.576 están asignados a la Clase I, II o III. El resto son códigos «no clasificados» (Not classified), códigos «sin clasificar» (Unclassified; en su mayoría dispositivos previos a las enmiendas cuya clasificación nunca se finalizó) o códigos de Exención para Dispositivos de Uso Humanitario.
- Esos 6.576 códigos apuntan a 2.287 números de regulación distintos en las partes 862 a 892 de 21 CFR.
- La Clase II es ahora la clase más grande por código de producto, con un 55,4 %. Las páginas más antiguas para consumidores de FDA dividían los dispositivos en un 47 % de Clase I, un 43 % de Clase II y un 10 % de Clase III. Esas cifras contabilizan tipos genéricos de dispositivos de un año anterior. No deben citarse como una distribución actual de códigos de producto.
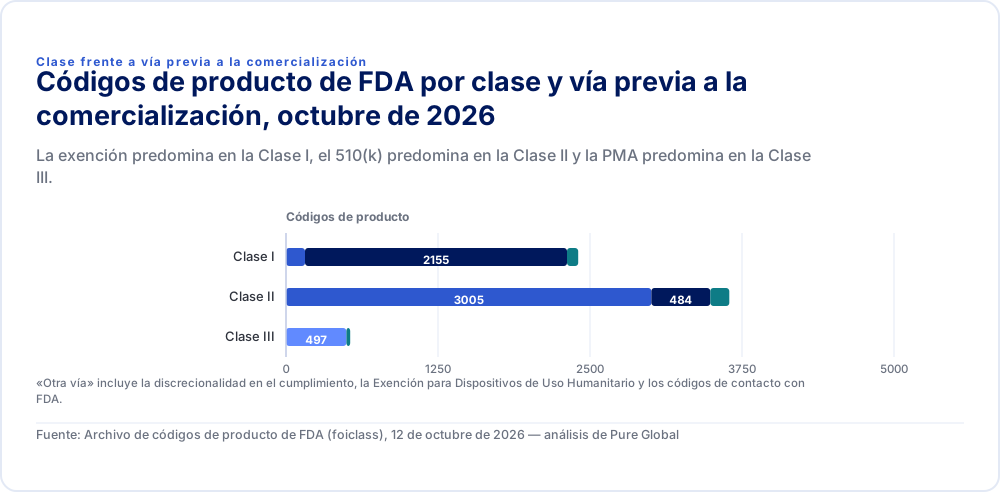
| Requiere 510(k) | Exento de 510(k) | Requiere PMA | Otra vía | |
|---|---|---|---|---|
| Clase I | 156 | 2155 | 0 | 92 |
| Clase II | 3005 | 484 | 0 | 156 |
| Clase III | 0 | 0 | 497 | 31 |
«Otra vía» incluye la discrecionalidad en el cumplimiento, la Exención para Dispositivos de Uso Humanitario y los códigos de contacto con FDA.
Fuente: Archivo de códigos de producto de FDA (foiclass), 12 de octubre de 2026 — análisis de Pure Global
La distribución de clases varía drásticamente según el panel de revisión. El panel cardiovascular tiene la mayor proporción de códigos de producto de Clase III. Los paneles de toxicología clínica, hospital general y microbiología tienen muy pocos.
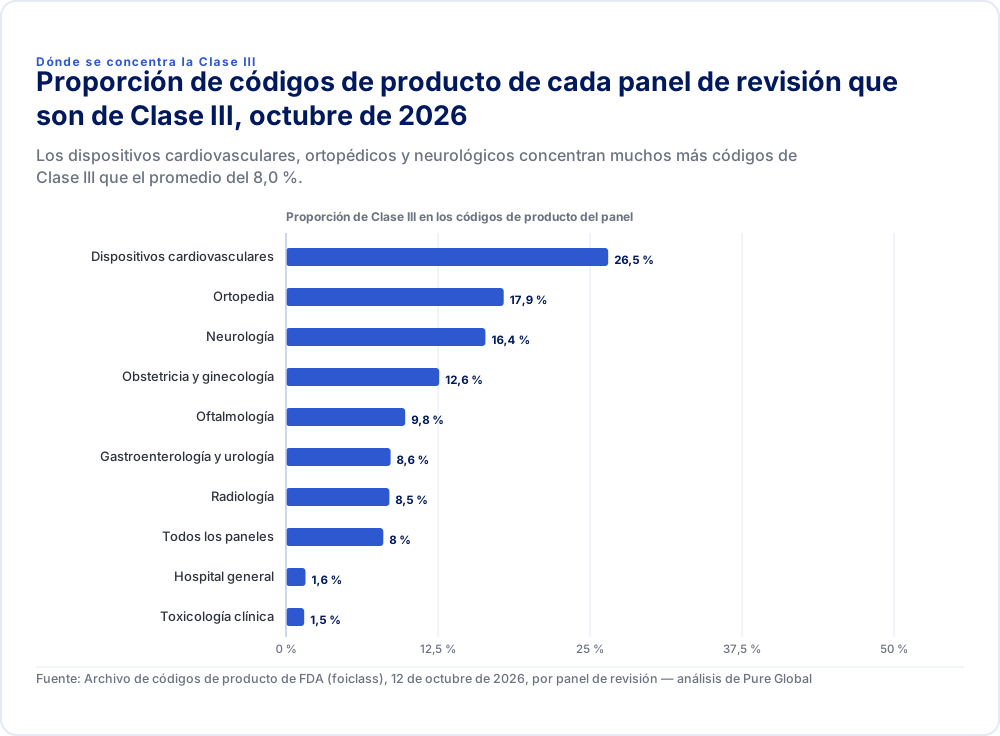
| Proporción de Clase III | |
|---|---|
| Dispositivos cardiovasculares | 26,5 % |
| Ortopedia | 17,9 % |
| Neurología | 16,4 % |
| Obstetricia y ginecología | 12,6 % |
| Oftalmología | 9,8 % |
| Gastroenterología y urología | 8,6 % |
| Radiología | 8,5 % |
| Todos los paneles | 8 % |
| Hospital general | 1,6 % |
| Toxicología clínica | 1,5 % |
Fuente: Archivo de códigos de producto de FDA (foiclass), 12 de octubre de 2026, por panel de revisión — análisis de Pure Global
Dispositivos de Clase I: controles generales y, por lo general, sin 510(k)
Un dispositivo de Clase I está regulado únicamente por controles generales. Para aproximadamente nueve de cada diez códigos de producto de Clase I, eso significa que no se requiere ninguna presentación previa a la comercialización en absoluto, pero nunca significa que no existan obligaciones.
De los 2.403 códigos de producto de Clase I, 2.155 están exentos de 510(k), 156 aún requieren un 510(k), 91 se encuentran bajo discrecionalidad de cumplimiento y uno requiere ponerse en contacto con la oficina de evaluación de dispositivos de FDA. La propia página de clasificación de FDA utiliza una estadística más antigua: "aproximadamente 572 o el 74 % de los dispositivos de Clase I están exentos." La diferencia radica, nuevamente, en los tipos genéricos frente a los códigos de producto. 6
La exención tiene límites. Cada parte de clasificación, desde 21 CFR 862.9 hasta 892.9, establece que una exención se aplica "solo en la medida en que el dispositivo posea características existentes o razonablemente previsibles de dispositivos comercialmente distribuidos dentro de ese tipo genérico." Un nuevo uso previsto, una tecnología científica fundamental diferente o determinados usos para diagnóstico in vitro restablecen el requisito de 510(k). 8 La ley también excluye de la exención de Clase I a los dispositivos destinados a un uso "de sustancial importancia para prevenir el deterioro de la salud humana" o que presenten "un riesgo potencial irrazonable de enfermedad o lesión." 9
Los guantes de examen son el caso más conocido. Los guantes para examen de pacientes de vinilo y de polímero son de Clase I según 21 CFR 880.6250; no obstante, requieren un 510(k). Los guantes de examen de polímero (LZA) representaron 24 de las 70 autorizaciones 510(k) de Clase I que FDA decidió en 2025.
Estar exento tampoco significa quedar fuera del sistema de calidad. Solo 532 códigos de producto de Clase I llevan el indicador de exención de GMP de FDA. En virtud de la Regulación del Sistema de Gestión de la Calidad, en vigor desde el 2 de febrero de 2026, esas exenciones están incorporadas en cada regulación de clasificación y aún mantienen los "requisitos relativos a registros y expedientes de quejas según el § 820.35." 10 Los controles de diseño, ahora la cláusula 7.3 de ISO 13485 a través de 21 CFR 820.10(c), se aplican a los dispositivos de Clase I únicamente cuando están automatizados con software o pertenecen a una de las cinco regulaciones enumeradas. 11
Todos los fabricantes de Clase I aún deben registrar su establecimiento, listar sus dispositivos, pagar la tarifa de registro anual (13.785 USD para el FY2027), cumplir con las normas de etiquetado y UDI, y notificar eventos adversos. Consulte nuestra guía sobre el registro de establecimientos y listado de dispositivos de FDA.
Dispositivos de Clase II: controles especiales y el 510(k)
En la Clase II se concentra la mayor parte del mercado. Abarca 3.645 códigos de producto y casi todas las autorizaciones 510(k).
De esos códigos, 3.005 requieren un 510(k) (82,4 %), 484 están exentos (13,3 %) y 155 están bajo discrecionalidad de cumplimiento. Por lo general, los controles especiales se encuentran redactados en la propia regulación de clasificación. Adoptan la forma de pruebas de desempeño, biocompatibilidad, documentación de software y ciberseguridad, contenido del etiquetado o un documento de guía de controles especiales específico.
Nuestro análisis de la exportación de 510(k) de openFDA, reflejado en el lago de datos de Pure Global, muestra cómo se ve la Clase II en la práctica en 2025:
- FDA resolvió 3.198 autorizaciones 510(k). 3.064 fueron de Clase II, 70 fueron de Clase I y 64 no tenían clase en el registro.
- Los 510(k) tradicionales registraron una mediana de 142 días calendario desde la recepción hasta la decisión. La mitad central se situó entre 90 y 231 días. Los 510(k) especiales registraron una mediana de 30 días y los 510(k) abreviados, 154 días.
- 60 autorizaciones se tramitaron a través del programa de revisión por terceros de FDA, con una mediana de 27 días. FDA señala que "aproximadamente la mitad de los 510(k) que recibe FDA son elegibles para este programa", y 1.427 códigos de producto de Clase II llevan el indicador de elegibilidad. 12
- El 52,3 % de las autorizaciones correspondió a solicitantes fuera de los Estados Unidos. China ocupó el segundo lugar después de los Estados Unidos con 535.
Los días calendario incluyen el tiempo en que la solicitud permanece en espera mientras el patrocinador responde a las preguntas de FDA. El objetivo propio de MDUFA V para FDA es más acotado: una decisión sobre el 95 % de los 510(k) en un plazo de 90 "días FDA", los días en que el expediente está realmente en revisión. 13
La Clase II es también donde se ubican los dispositivos De Novo. De las 173 solicitudes De Novo que concedió FDA entre 2021 y 2025, 172 se encuentran en la Clase II en el archivo actual de códigos de producto de FDA. Cada una se convierte en una nueva regulación y los dispositivos posteriores pueden utilizarla como predicado. 14
Las exenciones registran cambios en 2026. FDA propuso una nueva lista de dispositivos de Clase II para la exención de 510(k) en febrero de 2026, y para octubre no había aparecido ninguna lista definitiva en el Federal Register. Finalizó las exenciones para ciertos sistemas de pruebas de toxicología clínica el 6 de octubre de 2026. El 17 de septiembre de 2026 publicó su orden que deniega una petición para eximir el software radiológico de detección, diagnóstico y triaje asistido por computadora. 15 Verifique la regulación de clasificación vigente antes de basarse en cualquier exención.
Dispositivos de Clase III: PMA, implantes y dispositivos de soporte vital
La Clase III concentra solo el 8,0 % de los códigos de producto, pero conlleva la mayor carga de evidencia, la tarifa de FDA más elevada y las revisiones más prolongadas.
De los 528 códigos de producto de Clase III, 497 requieren una PMA, 27 requieren ponerse en contacto con FDA y cuatro son códigos de Exención para Dispositivos de Uso Humanitario. FDA identifica 236 de ellos como implantes (44,7 %) y 62 como de soporte vital o sustento de la vida.
383 de los 528 códigos de Clase III no tienen número de regulación de clasificación. Muchos de ellos son tipos de dispositivos posteriores a las enmiendas: dispositivos comercializados por primera vez después del 28 de mayo de 1976 que no tienen predicado. La sección 513(f)(1) ubica dichos dispositivos en la Clase III por ministerio de la ley hasta que FDA los reclasifique, por ejemplo mediante una concesión De Novo o una orden de reclasificación. Los stents coronarios liberadores de fármacos (NIQ) y los desfibriladores cardioversores implantables (LWS) son ejemplos de ello. 3
Los volúmenes de PMA son reducidos. La exportación de PMA de openFDA registra 38 aprobaciones de PMA originales en el año calendario 2025, con una mediana de 271,5 días calendario desde la recepción hasta la aprobación. Ese mismo año, FDA resolvió 2.182 suplementos de PMA, 1.380 de ellos notificaciones de 30 días para cambios de fabricación. 16
La tarifa del año fiscal 2027 para una PMA original es de 636.732 USD (159.183 USD para una pequeña empresa calificada). Bajo MDUFA V, FDA tiene como objetivo resolver el 90 % de las PMA originales en un plazo de 180 días FDA, o 320 días FDA cuando interviene un panel asesor. 13
La clase no determina la vía por sí sola
La clase acota las opciones. El código de producto, el texto de la exención y la existencia de un predicado deciden la ruta definitiva.
| Situación | Vía | Tarifa de FDA del año fiscal 2027 (estándar) | Objetivo de revisión de FDA |
|---|---|---|---|
| Clase I o II, exento, dentro de los límites de la exención | Registro y listado; sin solicitud previa a la comercialización | 13.785 USD de tarifa anual de establecimiento | Ninguno |
| Clase I o II, no exento, existe un predicado válido | 510(k): tradicional, especial o abreviado | 28.653 USD | 90 días FDA |
| Riesgo bajo o moderado, sin predicado válido o con una decisión de no equivalencia sustancial | Solicitud De Novo | 191.020 USD | 150 días FDA |
| Clase III | PMA | 636.732 USD | 180 días FDA (320 con un panel asesor) |
| Clase no clara | Solicitud de información 513(g) | 8.596 USD | 60 días |
Fuentes: aviso de tarifas del año fiscal 2027, carta de compromiso de MDUFA V y sección 513(g). Una respuesta 513(g) "no constituye una acción definitiva de la Agencia", por lo que debe tratarse como un asesoramiento por escrito y no como una decisión de clasificación. 17 Una reunión de Pre-Submission es otra forma de poner a prueba una justificación de clasificación, y FDA no cobra ninguna tarifa por ella. Consulte nuestra Guía de Q-Sub y Pre-Sub.
Para una comparación más completa de las tres vías de comercialización, consulte nuestro análisis sobre FDA autorizado frente a aprobado frente a concedido.
Cómo encontrar la clase de FDA de su dispositivo en seis pasos
El método confiable parte del uso previsto y concluye con una justificación documentada. No parte de la tecnología.
- Redacte primero el uso previsto y las indicaciones de uso. La clasificación se deriva de lo que usted afirma que hace el dispositivo, para quién y en qué entorno. Dos dispositivos con hardware idéntico pueden situarse en clases diferentes debido a que sus afirmaciones difieren.
- Busque en la base de datos de clasificación de productos. Busque por el primer sustantivo del nombre del dispositivo (FDA nombra los dispositivos mediante un sustantivo seguido de adjetivos, por lo que "pump" encuentra todas las bombas). Preseleccione los códigos de producto cuyas definiciones coincidan con sus afirmaciones. 18 Pure Global AI ofrece una herramienta gratuita de búsqueda de códigos de producto desarrollada a partir del mismo archivo de FDA. 19
- Lea la propia regulación de clasificación. Abra la sección del 21 CFR vinculada desde el código de producto. Lea el párrafo de identificación, la clase, los controles especiales aplicables y cualquier exención. Luego, lea la sección correspondiente ".9 limitaciones de las exenciones" para esa parte.
- Verifique cómo ha tratado FDA los dispositivos similares. Busque el código de producto en las bases de datos de 510(k), De Novo y PMA. Las autorizaciones recientes muestran los predicados, las normas y las pruebas que ha aceptado FDA. Los predicados procedentes de un código de producto diferente son una señal de advertencia.
- Ponga a prueba los casos límite antes de preparar el expediente. Utilice una Pre-Submission o una solicitud 513(g) cuando el dispositivo se sitúe entre dos códigos, presente una característica novedosa o incluya funciones de software que puedan quedar fuera de la definición de dispositivo. Las funciones de software excluidas por la sección 520(o) no son dispositivos en absoluto. FDA revisó su guía sobre soporte para la toma de decisiones clínicas en enero de 2026. 20
- Documente la justificación. Registre los códigos que consideró, por qué los descartó y de qué manera la regulación seleccionada se ajusta a sus afirmaciones. Los inspectores y revisores solicitan esto, y es lo primero que se debe reconsiderar cuando se modifica el uso previsto.
Los accesorios merecen su propia verificación. En agosto de 2026, FDA propuso una lista de accesorios aptos para una clasificación diferenciada en la Clase I, con plazo para comentarios hasta el 16 de octubre de 2026. Hasta que esto sea definitivo, un accesorio adopta generalmente la clasificación de su dispositivo principal, a menos que FDA lo haya clasificado por separado. 21
Cómo se comparan las clases de FDA con otros mercados principales
Las tres clases de FDA no se corresponden uno a uno con otros sistemas. Cada regulador aplica sus propias reglas, y el mismo dispositivo puede ubicarse un nivel más arriba o más abajo en el extranjero.
| Mercado | Clases | Base | Guía de Pure Global |
|---|---|---|---|
| Estados Unidos | I, II, III | Regulaciones por tipo de dispositivo en 21 CFR 862–892 | Consultoría de clasificación de FDA |
| Unión Europea | I (incluyendo Is, Im, Ir), IIa, IIb, III | 22 reglas en el Anexo VIII del MDR | Clasificación según el MDR de la UE |
| Canadá | I, II, III, IV | Reglas en el Anexo 1 del Reglamento de Dispositivos Médicos | Registro ante Health Canada |
| Japón | I, II, III, IV | Clases de riesgo bajo la Ley PMD | Registro en Japón ante PMDA |
| China | I, II, III | Reglas de clasificación y catálogo de NMPA | Registro en China ante NMPA |
Dos patrones causan la mayoría de las sorpresas. Primero, el software. La Regla 11 del MDR de la UE ubica la mayoría del software de soporte para la toma de decisiones diagnósticas y terapéuticas en la Clase IIa o superior, mientras que el software comparable en EE. UU. puede ser Clase II o quedar fuera de la definición de dispositivo. Segundo, los implantes. Varios dispositivos que son Clase II en los EE. UU., como algunos implantes ortopédicos y dentales, son Clase IIb o III en la UE y Clase III en China.
Elabore un memorando de clasificación por mercado a partir de la misma declaración de uso previsto. Para los dispositivos que se venden en muchos mercados, nuestra guía de aprobaciones de FDA y la UE muestra dónde una decisión de FDA o de la UE acorta otras revisiones.
Errores comunes de clasificación
- Clasificar por la tecnología en lugar de por las declaraciones. Un sensor vestible comercializado para el bienestar general y el mismo sensor comercializado para detectar una enfermedad pueden ubicarse en lugares diferentes. La política de bienestar general de FDA se revisó en enero de 2026. 22
- Asumir que "Clase I" significa que no hay sistema de calidad. Solo 532 de los 2.403 códigos de producto de Clase I llevan el indicador de exención de GMP. Incluso esos conservan los requisitos de quejas y registros.
- Asumir que la exención cubre un nuevo uso. Las limitaciones ".9" restablecen el requisito de 510(k) ante un nuevo uso previsto o una tecnología fundamental diferente.
- Llamar "aprobado" a un dispositivo autorizado. Un 510(k) autoriza un dispositivo. El 21 CFR 807.97 establece que la autorización "no denota en modo alguno la aprobación oficial", e insinuar lo contrario constituye rotulación engañosa. 23
- Elegir un predicado de un código de producto diferente. Por lo general, esto significa que la clasificación misma requiere otra revisión.
- Tratar "registrado ante FDA" como un estatus. El registro "no denota en modo alguno la aprobación del establecimiento o de sus productos". 24
Cómo ayuda Pure Global
Pure Global confirma la clasificación en los EE. UU. y elabora la estrategia de presentación correspondiente. Esto cubre la selección del código de producto, el análisis de exenciones, las solicitudes 513(g) y de Pre-Submission, así como la planificación de 510(k), De Novo y PMA. Como su Agente en los EE. UU. y equipo local, también mantenemos el registro y listado. Dado que trabajamos en más de 30 mercados, redactamos una única declaración de uso previsto y la trasladamos a la UE, el Reino Unido, Canadá, Brasil, Japón, China y otros. Consulte la consultoría de clasificación de FDA o comuníquese con nuestro equipo.
Cómo construimos las cifras
- Códigos de producto: el archivo foiclass de FDA con fecha del 12 de octubre de 2026, filtrado para las Clases I, II y III. Los códigos de producto no son lo mismo que los "tipos genéricos" de FDA, por lo que las proporciones difieren de los porcentajes publicados anteriormente por FDA.
- Cifras de 510(k) y PMA: las exportaciones masivas oficiales de openFDA con fecha del 12 de octubre de 2026. Pure Global conserva estos datos en su lago de datos de ciencias biológicas con linaje SHA-256. Los tiempos de revisión corresponden a días calendario desde la fecha de recepción hasta la fecha de decisión, los cuales incluyen el tiempo de espera del patrocinador. No son días FDA.
- Conteos de De Novo: tomados de la exportación de 510(k) de openFDA, que incluye las concesiones De Novo. Los cotejamos con la base de datos De Novo de FDA, la cual arrojó las mismas 27 concesiones para 2025 y 47 para cada uno de 2023 y 2024.
- Participación de terceros: autorizaciones en las que el indicador de terceros de openFDA es "Y".
Referencias
- U.S. FDA — Archivo de clasificación de códigos de producto (foiclass.zip), con fecha del 12 de octubre de 2026. accessdata.fda.gov ↩
- openFDA — API y exportación masiva de 510(k) para dispositivos, exportación con fecha del 12 de octubre de 2026. open.fda.gov ↩
- Legal Information Institute — 21 U.S.C. 360c, clasificación de dispositivos destinados al uso humano (sección 513 de la Ley FD&C). law.cornell.edu ↩ ↩
- eCFR — 21 CFR 860.3, definiciones para la clasificación de dispositivos. ecfr.gov ↩
- U.S. FDA — Tarifas de las Enmiendas sobre Tarifas para Usuarios de Dispositivos Médicos (MDUFA), tarifas del FY2027 vigentes a partir del 1 de octubre de 2026. fda.gov ↩
- U.S. FDA — Clasifique su dispositivo médico. fda.gov ↩ ↩
- U.S. FDA — Descargue los archivos de clasificación de códigos de producto, definiciones de campos. fda.gov ↩
- eCFR — 21 CFR 862.9, limitaciones de las exenciones de la sección 510(k). ecfr.gov ↩
- Legal Information Institute — 21 U.S.C. 360, registro y notificación previa a la comercialización, incluido el límite de exención de Clase I en la subsección (l). law.cornell.edu ↩
- eCFR — 21 CFR 880.6230, un ejemplo de una exención del QMSR que conserva los registros y archivos de quejas del § 820.35. ecfr.gov ↩
- eCFR — 21 CFR Parte 820, Reglamento del Sistema de Gestión de Calidad, texto vigente. ecfr.gov ↩
- U.S. FDA — Programa de revisión por terceros de 510(k). fda.gov ↩
- U.S. FDA — Carta de compromiso de MDUFA V, metas de desempeño y procedimientos para los FY2023–FY2027. fda.gov ↩ ↩
- U.S. FDA — Base de datos De Novo. accessdata.fda.gov ↩
- Federal Register — Dispositivos médicos; Exenciones de la notificación previa a la comercialización: Dispositivos de Clase II; Solicitud de comentarios, 91 FR 5485, 6 de febrero de 2026. federalregister.gov ↩
- openFDA — API y exportación masiva de PMA para dispositivos, exportación con fecha del 12 de octubre de 2026. open.fda.gov ↩
- U.S. FDA — Procedimientos de FDA y de la industria para solicitudes de información según la sección 513(g), guía revisada el 23 de agosto de 2024. fda.gov ↩
- U.S. FDA — Base de datos de clasificación de productos. accessdata.fda.gov ↩
- Pure Global AI — Base de datos de búsqueda y clasificación de códigos de producto de FDA de EE. UU. pureglobal.ai ↩
- U.S. FDA — Software de soporte para la toma de decisiones clínicas, guía emitida en enero de 2026. fda.gov ↩
- Federal Register — Clasificación de accesorios distintos de otros dispositivos; Lista propuesta de accesorios adecuados para la Clase I, 91 FR 53205, 17 de agosto de 2026. federalregister.gov ↩
- U.S. FDA — Bienestar general: Política para dispositivos de bajo riesgo, guía emitida el 6 de enero de 2026. fda.gov ↩
- eCFR — 21 CFR 807.97, rotulación engañosa por referencia a la notificación previa a la comercialización. ecfr.gov ↩
- eCFR — 21 CFR 807.39, rotulación engañosa por referencia al registro de establecimientos. ecfr.gov ↩
 Mercado · 14 oct 2026FDA Registro de dispositivos médicos en EE. UU.Actualización regulatoria · 17 sept 2026FDA: Guía de sistemas de capa leucocitariaActualización regulatoria · 13 ago 2026Warning Letters QMSR de FDA sobre riesgo y cambios de diseñoActualización regulatoria · 9 ago 2026Tarifas de dispositivos médicos FDA FY 2027Actualización regulatoria · 2 jun 2026FDA Actualización 2026 de la Guía de factores humanos para envíos de dispositivosVídeo · 12 mar 2026Cómo registrar un dispositivo médico ante la FDA de EE. UU.Servicio de mercado · 24 jul 2026Agente de EE. UU. ante la FDA para fabricantes extranjeros de dispositivos médicos e IVDServicio de mercado · 24 jul 2026Clasificación de dispositivos médicos e IVD de la FDA: Clase I, II y IIICaso de estudio · 11 ago 2026Catéteres de balón: dos vías ANVISACaso de estudio · 5 ago 2026COFEPRIS Registro IVD: menú de reactivos
21 CFR Parte 820 a ISO 13485: tabla de concordancia de la QMSR
La QMSR redujo 21 CFR Parte 820 de 31 secciones a seis e hizo de ISO 13485:2016 la norma. Esta tabla de concordancia mapea cada sección anterior con su cláusula de ISO 13485, señala qué correspondencias declaró FDA, enumera los requisitos exclusivos de FDA y muestra dónde se ubica ahora una década de citaciones de 483.
FDA: Autorizado vs. aprobado vs. concedido: 510(k), PMA y De Novo
En 2025, la FDA autorizó 3.198 dispositivos mediante 510(k), concedió 27 solicitudes De Novo y aprobó 38 PMA originales. Esta guía explica qué significa legalmente cada término, cuánto tarda cada vía, cuánto cuesta en el FY2027 y cómo describir el estado de su dispositivo sin incurrir en rotulación engañosa.
Lista de preparación para inspecciones de la FDA (QMSR)
La FDA ahora inspecciona a los fabricantes de dispositivos bajo la QMSR y el Programa de Cumplimiento 7382.850. Nuestro análisis de diez años de datos del Formulario 483 de la FDA muestra dónde encuentran problemas los investigadores, y la lista de verificación de 12 puntos convierte esos hallazgos en registros que deben prepararse antes de que llegue el investigador.
Hablemos,
esté donde esté.
Ya sea que busque más información o esté listo para asociarse con nosotros, le guiaremos en cada paso del proceso regulatorio.
Contáctenos