FDA Cleared vs. Approved vs. Granted: 510(k), PMA e De Novo
Nel 2025 FDA ha autorizzato 3.198 dispositivi tramite 510(k), accolto 27 richieste De Novo e approvato 38 PMA originali. Questa guida spiega cosa significa legalmente ciascun termine, quanto tempo richiede ciascun percorso, quanto costa nell'FY2027 e come descrivere lo status del proprio dispositivo senza incorrere nel misbranding.
TL;DR
"FDA cleared", "FDA approved" e "FDA granted" non sono sinonimi. Ciascuno indica una diversa decisione legale.
- Cleared significa che, attraverso una 510(k), FDA ha riscontrato che un dispositivo è sostanzialmente equivalente a un predicato legalmente commercializzato.
- Approved significa che FDA ha approvato una domanda di approvazione pre-market (PMA) dopo aver riscontrato valide prove scientifiche che il dispositivo è sicuro ed efficace.
- Granted significa che FDA ha accolto una richiesta De Novo e ha creato una nuova classificazione di Classe I o Classe II per un dispositivo innovativo privo di predicato.
I volumi sono fortemente asimmetrici. L'analisi condotta da Pure Global sulle esportazioni ufficiali di openFDA copre l'anno solare 2025: FDA ha rilasciato 3.198 clearance 510(k), ha accolto 27 richieste De Novo e ha approvato 38 PMA originali. Le clearance hanno rappresentato il 98,0% di queste nuove autorizzazioni all'immissione in commercio. Nel periodo compreso tra il 2016 e il 2025 la ripartizione è pressoché identica: 30.669 clearance, 322 concessioni De Novo e 281 approvazioni PMA originali. 1 2
Usare il termine corretto è fondamentale. La regolamentazione di FDA stabilisce che una clearance 510(k) "non denota in alcun modo l'approvazione ufficiale del dispositivo", e un'affermazione che generi "l'impressione di un'approvazione ufficiale" costituisce misbranding. 3
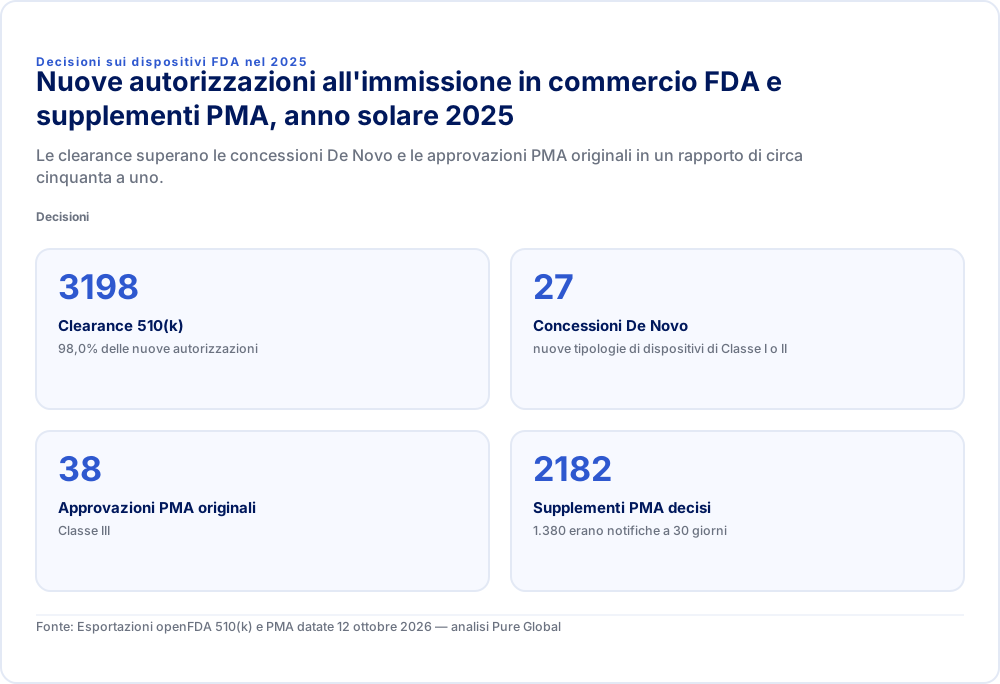
Decisioni sui dispositivi FDA nel 2025Nuove autorizzazioni all'immissione in commercio FDA e supplementi PMA, anno solare 2025Le clearance superano le concessioni De Novo e le approvazioni PMA originali in un rapporto di circa cinquanta a uno.Decisioni
- Clearance 510(k)
- 319898,0% delle nuove autorizzazioni
- Concessioni De Novo
- 27nuove tipologie di dispositivi di Classe I o II
- Approvazioni PMA originali
- 38Classe III
- Supplementi PMA decisi
- 21821.380 erano notifiche a 30 giorni
Fonte: Esportazioni openFDA 510(k) e PMA datate 12 ottobre 2026 — analisi Pure Global
Cleared, approved e granted in una sola tabella
I tre esiti differiscono per la domanda a cui risponde FDA, le prove attese, la tariffa e le tempistiche di revisione.
| Cleared | Approved | Granted | |
|---|---|---|---|
| Domanda di sottomissione | Notifica pre-market, 510(k) | Domanda di approvazione pre-market, PMA | Richiesta di classificazione De Novo |
| Domanda a cui risponde FDA | Il dispositivo è sostanzialmente equivalente a un predicato legalmente commercializzato? | Esistono valide prove scientifiche che il dispositivo sia sicuro ed efficace? | I controlli generali, o generali e speciali, possono fornire una ragionevole garanzia per una nuova tipologia di dispositivo priva di predicato? |
| Classe tipica del dispositivo | Classe II, alcuni di Classe I | Classe III | Nuova tipologia di Classe I o Classe II |
| Predicato necessario | Sì | No | No; il De Novo si applica quando non ne esiste alcuno |
| Crea una nuova classificazione | No | No | Sì; il dispositivo diventa un predicato |
| Tariffa FDA FY2027 (standard / piccola impresa) | 28.653 USD / 7.163 USD | 636.732 USD / 159.183 USD | 191.020 USD / 47.755 USD |
| Obiettivo di revisione MDUFA V | 90 giorni FDA | 180 giorni FDA (320 con panel) | 150 giorni FDA |
| Decisioni nel 2025 | 3.198 | 38 originali | 27 |
| Giorni di calendario mediani, dalla ricezione alla decisione, 2025 | 142 (Tradizionale) | 271,5 | 299 |
Le tariffe si applicano dal 1 ottobre 2026 al 30 settembre 2027. 4 Gli obiettivi di revisione provengono dalla lettera di impegno MDUFA V. I "giorni FDA" escludono il tempo in cui una sottomissione è in sospeso in attesa dello sponsor, pertanto i tempi espressi in giorni di calendario risultano più lunghi. 5
Cosa significa "FDA cleared": il 510(k)
Un dispositivo cleared è stato ritenuto sostanzialmente equivalente a un dispositivo già legalmente presente sul mercato statunitense. Non è stato dichiarato sicuro ed efficace sulla base di prove proprie.
FDA descrive una 510(k) come una sottomissione volta "a dimostrare che il dispositivo da commercializzare è altrettanto sicuro ed efficace, vale a dire sostanzialmente equivalente, a un dispositivo legalmente commercializzato". Spiega inoltre quanto segue: il richiedente deve ricevere un provvedimento "che accerti la sostanziale equivalenza del dispositivo", e "questo provvedimento 'clears' il dispositivo per la distribuzione commerciale". 6
L'equivalenza sostanziale presuppone la medesima destinazione d'uso del predicato, oltre a una di queste due condizioni: o il dispositivo possiede le stesse caratteristiche tecnologiche, oppure le sue differenti caratteristiche "non sollevano questioni diverse di sicurezza ed efficacia" e i dati dimostrano che esso è altrettanto sicuro ed efficace. Talvolta sono necessari dati clinici, ma la maggior parte dei 510(k) si basa su prove da banco, di biocompatibilità, del software, di sicurezza elettrica e prestazionali rispetto a standard riconosciuti.
Esistono tre tipi di 510(k): Tradizionale, Speciale e Abbreviato. FDA esamina generalmente i 510(k) Speciali, che riguardano determinate modifiche a un dispositivo dello stesso fabbricante che ha già ottenuto la clearance, entro 30 giorni. 7 Tutti i 510(k) devono utilizzare il modello elettronico eSTAR, a meno che non siano esenti, una norma in vigore dal 1 ottobre 2023. 8
Come si presentava il 2025 nell'esportazione di openFDA:
| Tipo di 510(k) | Clearance nel 2025 | Giorni di calendario mediani | Metà centrale delle decisioni |
|---|---|---|---|
| Tradizionale | 2.655 | 142 | da 90 a 231 giorni |
| Speciale | 481 | 30 | da 27 a 57 giorni |
| Abbreviato | 41 | 154 | da 90 a 261 giorni |
| Revisionato da una terza parte accreditata | 60 | 27 | non mostrato, campione ridotto |
I 510(k) di terze parti costituiscono un sottoinsieme che si sovrappone alle tre tipologie. Nessuna tariffa utente FDA viene applicata quando una terza parte accreditata presenta la 510(k). 9
Se FDA stabilisce che un dispositivo non è sostanzialmente equivalente, quest'ultimo diventa di Classe III per impostazione predefinita. Il richiedente può presentare un nuovo 510(k), richiedere la classificazione De Novo, presentare un'istanza di riclassificazione o inoltrare una PMA.
Cosa significa "FDA approved": la PMA
L'approvazione è la decisione più rigorosa di FDA per un dispositivo. Si fonda sulle prove di sicurezza ed efficacia fornite dal richiedente stesso, non sul confronto con un predicato.
FDA definisce la PMA come "il tipo più rigoroso di domanda di commercializzazione di dispositivi richiesta da FDA". L'approvazione "si basa sulla determinazione da parte di FDA che la PMA contenga prove scientifiche valide e sufficienti ad assicurare che il dispositivo sia sicuro ed efficace per la sua destinazione o le sue destinazioni d'uso". 10 In pratica, ciò si traduce solitamente in uno studio clinico pivotale nell'ambito di una investigational device exemption. Inoltre, FDA ispeziona la produzione prima dell'approvazione e può convocare un panel consultivo.
Le PMA sono rare, ma non smettono mai di generare lavoro. Nell'esportazione openFDA delle PMA:
- FDA ha approvato 38 PMA originali nel 2025, con una mediana di 271,5 giorni di calendario dalla ricezione all'approvazione. Nel periodo compreso tra il 2021 e il 2025 ha approvato 145 domande originali, e 61 di esse (il 42%) erano dispositivi cardiovascolari.
- Nello stesso anno FDA si è pronunciata su 2.182 supplementi PMA. 1.380 erano notifiche a 30 giorni per modifiche di fabbricazione, 244 erano supplementi real-time, 377 erano supplementi a 180 giorni e 30 erano supplementi panel-track.
Ciascun tipo di supplemento prevede una propria tariffa per l'FY2027: 509.386 USD per un supplemento panel-track, 95.510 USD per un supplemento a 180 giorni, 44.571 USD per un supplemento real-time e 10.188 USD per una notifica a 30 giorni. Un'approvazione di Classe III comporta inoltre una tariffa annuale di rendicontazione periodica di 22.286 USD. La tariffa intera per una PMA originale è di 636.732 USD, oppure di 159.183 USD per una piccola impresa con entrate lorde pari o inferiori a 100 milioni di USD.
L'approvazione si applica al dispositivo, alla sua etichettatura e al suo processo di fabbricazione così come revisionati. Le modifiche che incidono sulla sicurezza o sull'efficacia richiedono un supplemento approvato prima di essere apportate. 11 I dispositivi PMA sono inoltre ispezionati dopo l'approvazione: il programma di ispezione di FDA per i fabbricanti di dispositivi programma le ispezioni post-market delle PMA da 8 a 12 mesi dopo l'approvazione. 12
Cosa significa "FDA granted": De Novo
Una concessione De Novo autorizza un dispositivo innovativo e, contestualmente, crea una nuova tipologia di dispositivo che i prodotti successivi possono seguire attraverso una 510(k).
L'iter De Novo esiste per i dispositivi a rischio basso o moderato privi di predicato. Senza di esso ricadrebbero automaticamente nella Classe III. FDA definisce il De Novo "un processo di classificazione basato sul rischio" e, quando concorda, intende "accogliere la richiesta De Novo e istituire un nuovo regolamento di classificazione per la nuova tipologia di dispositivo". 13
La procedura è codificata nel 21 CFR 860 Sottoparte D. La relativa norma è entrata in vigore il 3 gennaio 2022. Ai sensi del 21 CFR 860.200(b), una richiesta può fare seguito a una decisione di non sostanziale equivalenza su una 510(k). Può inoltre essere presentata direttamente qualora un soggetto stabilisca che non esiste alcun dispositivo legalmente commercializzato su cui basare l'equivalenza sostanziale. 14 La legge rende quindi un predicato il dispositivo oggetto della concessione De Novo. I dispositivi classificati tramite De Novo "possono essere commercializzati e utilizzati come predicati per future sottomissioni di notifica pre-market [510(k)]". Dal 1 ottobre 2025, anche le richieste De Novo devono utilizzare eSTAR.
I numeri relativi alle concessioni De Novo di FDA, come pubblicati nell'esportazione 510(k) di openFDA e verificati rispetto al database De Novo di FDA:
- 322 concessioni dal 2016 al 2025, e 27 nel 2025. Il 2023 e il 2024 ne hanno registrate 47 ciascuno. 15
- Dal 2021 al 2025, 173 concessioni hanno richiesto una mediana di 318 giorni di calendario dalla ricezione alla decisione. La metà centrale delle decisioni è compresa tra 233 e 469 giorni.
- Neurologia (20), presidi ospedalieri generali (17), cardiovascolare (16) e microbiologia (15) hanno guidato le concessioni dal 2021 al 2025.
Un celebre esempio dimostra perché la formulazione sia importante. L'app ECG di Apple viene spesso descritta come "FDA cleared". Il database di FDA la registra come De Novo DEN180044, decisa l'11 settembre 2018 con l'esito "granted". 16
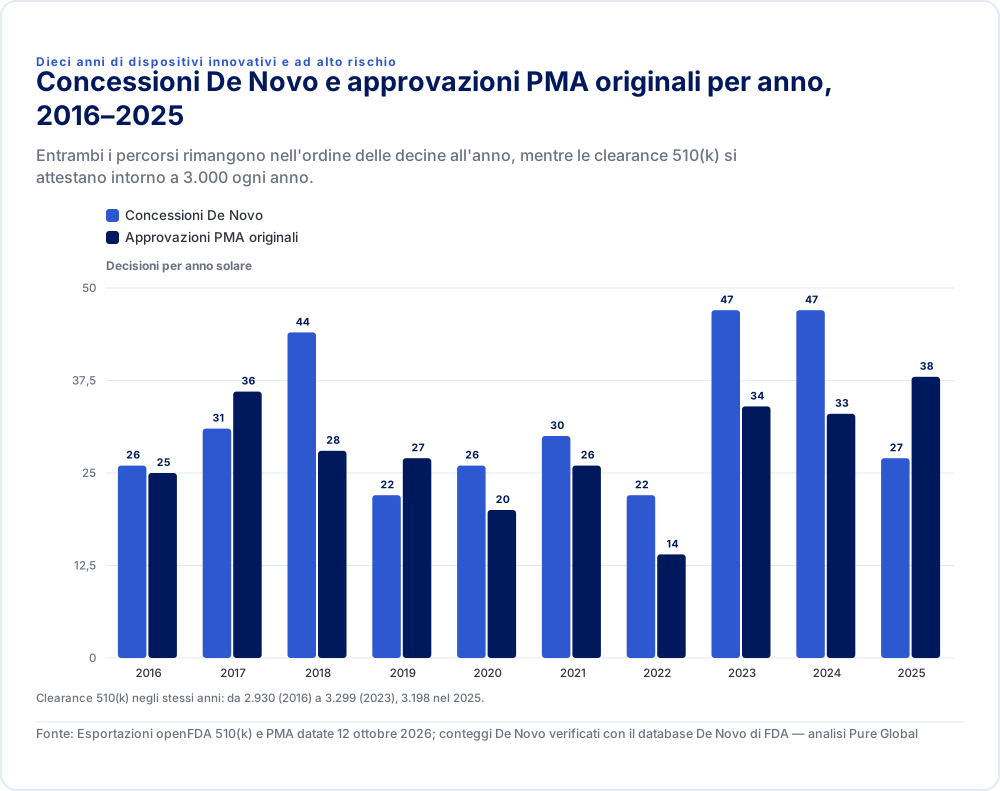
| Concessioni De Novo | Approvazioni PMA originali | |
|---|---|---|
| 2016 | 26 | 25 |
| 2017 | 31 | 36 |
| 2018 | 44 | 28 |
| 2019 | 22 | 27 |
| 2020 | 26 | 20 |
| 2021 | 30 | 26 |
| 2022 | 22 | 14 |
| 2023 | 47 | 34 |
| 2024 | 47 | 33 |
| 2025 | 27 | 38 |
Clearance 510(k) negli stessi anni: da 2.930 (2016) a 3.299 (2023), 3.198 nel 2025.
Fonte: Esportazioni openFDA 510(k) e PMA datate 12 ottobre 2026; conteggi De Novo verificati con il database De Novo di FDA — analisi Pure Global
Quanto tempo richiede ciascun percorso nella pratica
In termini di giorni di calendario dalla ricezione alla decisione, un 510(k) Speciale è circa dieci volte più rapido di un De Novo, e un 510(k) Tradizionale richiede circa la metà del tempo di una PMA originale.
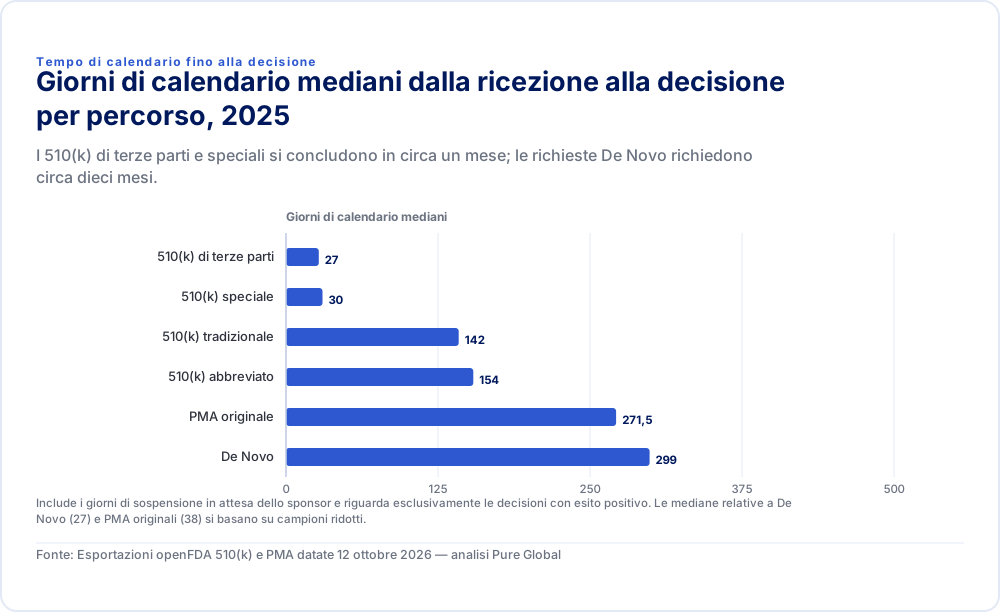
| Giorni di calendario mediani | |
|---|---|
| 510(k) di terze parti | 27 |
| 510(k) speciale | 30 |
| 510(k) tradizionale | 142 |
| 510(k) abbreviato | 154 |
| PMA originale | 271,5 |
| De Novo | 299 |
Include i giorni di sospensione in attesa dello sponsor e riguarda esclusivamente le decisioni con esito positivo. Le mediane relative a De Novo (27) e PMA originali (38) si basano su campioni ridotti.
Fonte: Esportazioni openFDA 510(k) e PMA datate 12 ottobre 2026 — analisi Pure Global
Queste mediane misurano il tempo totale trascorso, compresi i giorni in cui il conteggio dei tempi di FDA è sospeso mentre lo sponsor risponde ai quesiti. Descrivono gli esiti finali, non le prestazioni di FDA. Includono inoltre solo le decisioni favorevoli, poiché le esportazioni pubbliche pubblicano clearance, concessioni e approvazioni, ma non rifiuti o ritiri. Ai fini della pianificazione, occorre aggiungere il tempo di preparazione prima della sottomissione: programmi di test per un 510(k) e studi clinici per la maggior parte delle PMA e per molte richieste De Novo.
Come scegliere tra 510(k), De Novo e PMA
Il percorso dipende dalla classificazione del dispositivo e dalla presenza o meno di un predicato valido. Procedere in questo ordine.
- Individuare il codice prodotto e il regolamento di classificazione. Se un regolamento contempla il dispositivo, la relativa classe e lo stato di esenzione definiscono il percorso predefinito. La nostra guida alla classificazione dei dispositivi medici FDA illustra i sei passaggi.
- Se il dispositivo è di Classe I o II e non è esente, cercare un predicato con la medesima destinazione d'uso. Un predicato con un codice prodotto diverso, o che ha ottenuto la clearance per un'indicazione più ristretta, rappresenta un segnale di allarme.
- Se nessun predicato è idoneo e il rischio è basso o moderato, pianificare un De Novo. Prevedere a budget i dati sulle prestazioni in grado di supportare nuovi controlli speciali. Considerare prima una Pre-Submission, poiché FDA non applica alcuna tariffa per questa richiesta. Si veda la nostra guida a Q-Sub e Pre-Sub.
- Se il dispositivo è di Classe III, pianificare una PMA, solitamente con uno studio con esenzione per dispositivi sperimentali (investigational device exemption) e un sistema di gestione della qualità pronto per le ispezioni ai sensi del QMSR.
- Se non è possibile determinarlo con certezza, chiedere. Una richiesta di informazioni 513(g) costa 8.596 USD nell'FY2027, e FDA prevede di rispondere entro 60 giorni. La risposta non costituisce una decisione definitiva di classificazione. 17
Le nostre pagine dedicate alla consulenza 510(k) e alla consulenza PMA descrivono le attività di sottomissione per ciascun percorso.
Come descrivere correttamente il proprio stato rispetto a FDA
I testi di marketing, le presentazioni commerciali, le etichette e i materiali per gli investitori devono utilizzare il termine corrispondente alla lettera di decisione.
| Stato del dispositivo | Dire | Non dire | Perché |
|---|---|---|---|
| 510(k) valutato sostanzialmente equivalente | "FDA cleared" o "510(k) cleared" | "FDA approved" | 21 CFR 807.97: la clearance non denota un'approvazione ufficiale; lasciare intendere l'approvazione costituisce misbranding |
| PMA approvata | "FDA approved" | "FDA cleared" | FDA approva le domande di PMA |
| De Novo concesso | "FDA granted De Novo" o "FDA authorized" | "FDA cleared" o "FDA approved" | FDA accoglie le richieste De Novo e crea una nuova classificazione |
| Esente da 510(k), registrato e inserito in elenco | "Listed with FDA", indicato come dato di fatto | "FDA approved", "FDA cleared", "FDA certified" | 21 CFR 807.39: la registrazione "non denota in alcun modo l'approvazione" |
| Designazione di Breakthrough Device | "Received FDA Breakthrough Device designation" | Qualsiasi termine che implichi un'autorizzazione all'immissione in commercio | La designazione accelera la revisione; non costituisce un'autorizzazione |
La guida per i consumatori di FDA è categorica riguardo alle ultime due righe: "FDA non rilascia alcun tipo di certificato di registrazione dei dispositivi". Afferma inoltre che l'inserimento di un dispositivo nell'elenco (listing) "non denota approvazione, clearance o autorizzazione". 18 19
"FDA authorized" è un termine ombrello sicuro. La stessa FDA scrive che per un dispositivo De Novo "è stata concessa l'autorizzazione all'immissione in commercio". Tuttavia, è opportuno utilizzare il termine specifico ogni volta che lo spazio lo consente, poiché gli acquirenti, i comitati ospedalieri di analisi del valore e le autorità regolatorie di altri paesi colgono la differenza.
Stati che non costituiscono clearance, approvazione o concessione
- Designazione di Breakthrough Device. Al 30 giugno 2026, i centri per i dispositivi e i prodotti biologici di FDA avevano concesso 1.320 designazioni di Breakthrough Device. Tale designazione offre agli sponsor maggiori opportunità di interazione con FDA durante lo sviluppo. Il dispositivo necessita comunque di una decisione relativa a 510(k), De Novo o PMA prima della commercializzazione. 20
- Humanitarian Device Exemption. Un dispositivo per uso umanitario tratta o diagnostica una condizione che colpisce non più di 8.000 persone all'anno negli Stati Uniti. Viene approvato nell'ambito di una HDE sulla base del beneficio probabile anziché della dimostrazione di efficacia, con limitazioni sui profitti. 21
- Esente da 510(k). La maggior parte dei dispositivi di Classe I e alcuni dispositivi di Classe II raggiungono il mercato unicamente con la registrazione e l'inserimento in elenco. Si tratta di una commercializzazione legittima, non di una clearance.
- Stabilimento registrato. Ciascun fabbricante si registra annualmente (13.785 USD per l'FY2027), indipendentemente dallo stato dei propri dispositivi. Si veda la nostra guida alla registrazione degli stabilimenti.
Come aiuta Pure Global
Selezioniamo il percorso idoneo, individuiamo e difendiamo i predicati, prepariamo le sottomissioni eSTAR e gestiamo le richieste 513(g) e di Pre-Submission per i programmi 510(k), De Novo e PMA. In qualità di vostro US Agent manteniamo aggiornati la registrazione e l'inserimento in elenco. Il nostro team di dati regolatori gestisce i record relativi a 510(k), De Novo e PMA alla base di questa analisi. È possibile consultarli nel database gratuito FDA di Pure Global AI, utile per selezionare i predicati o confrontare i tempi di revisione. 22 Contattate il nostro team per pianificare la vostra sottomissione.
Come abbiamo elaborato i numeri
- Fonti: le esportazioni massive ufficiali di openFDA per 510(k) e PMA datate 12 ottobre 2026. Il data lake per le life science di Pure Global le conserva con tracciabilità SHA-256. I conteggi si riferiscono all'anno solare della data di decisione.
- Clearance 510(k): numeri K con codice di decisione di sostanziale equivalenza. L'esportazione di openFDA pubblica esclusivamente i 510(k) che hanno ottenuto la clearance.
- Concessioni De Novo: i record DEN inclusi nella medesima esportazione, tutti con codice di decisione "granted". Il database De Novo di FDA ha restituito conteggi identici per 2023 (47), 2024 (47) e 2025 (27).
- Approvazioni PMA originali: numeri PMA privi di numero di supplemento e con codice di decisione "APPR". I supplementi sono conteggiati separatamente per tipologia di supplemento.
- Tempi di revisione: giorni di calendario dalla data di ricezione alla data della decisione. I dati da inizio anno 2026 arrivano fino ai primi di ottobre e sono esclusi dai confronti annuali.
Riferimenti
- openFDA — API ed esportazione massiva per i dispositivi 510(k), esportazione datata 12 ottobre 2026. open.fda.gov ↩
- openFDA — API ed esportazione massiva per i dispositivi PMA, esportazione datata 12 ottobre 2026. open.fda.gov ↩
- eCFR — 21 CFR 807.97, falsa etichettatura mediante riferimento alla notifica pre-market. ecfr.gov ↩
- U.S. FDA — Tariffe del Medical Device User Fee Amendments (MDUFA), importi per l'FY2027 in vigore dal 1 ottobre 2026. fda.gov ↩
- U.S. FDA — Lettera di impegno MDUFA V, obiettivi di prestazione e procedure FY2023–FY2027. fda.gov ↩
- U.S. FDA — Notifica pre-market 510(k). fda.gov ↩
- U.S. FDA — Programmi di sottomissione 510(k): Tradizionale, Speciale e Abbreviato. fda.gov ↩
- U.S. FDA — Programma eSTAR. fda.gov ↩
- U.S. FDA — Programma di revisione da parte di terzi 510(k). fda.gov ↩
- U.S. FDA — Approvazione pre-market (PMA). fda.gov ↩
- eCFR — 21 CFR 814.39, supplementi PMA. ecfr.gov ↩
- U.S. FDA — Programma di conformità 7382.850, Ispezione dei fabbricanti di dispositivi medici, attuato il 2 febbraio 2026. fda.gov ↩
- U.S. FDA — Richiesta di classificazione De Novo. fda.gov ↩
- eCFR — 21 CFR 860.200, finalità e applicabilità della classificazione De Novo. ecfr.gov ↩
- U.S. FDA — Banca dati De Novo. accessdata.fda.gov ↩
- U.S. FDA — Record De Novo DEN180044, ECG App, concesso l'11 settembre 2018. accessdata.fda.gov ↩
- U.S. FDA — Procedure per FDA e l'industria relative alle richieste di informazioni ai sensi della Sezione 513(g), linea guida revisionata il 23 agosto 2024. fda.gov ↩
- U.S. FDA — Esistono dispositivi medici "registrati FDA" o "certificati FDA"? fda.gov ↩
- eCFR — 21 CFR 807.39, falsa etichettatura mediante riferimento alla registrazione dello stabilimento. ecfr.gov ↩
- U.S. FDA — Programma Breakthrough Devices, designazioni concesse al 30 giugno 2026. fda.gov ↩
- U.S. FDA — Esenzione per dispositivi umanitari. fda.gov ↩
- Pure Global AI — Banca dati delle autorizzazioni FDA 510(k). pureglobal.ai ↩
 Mercato · 14 ott 2026FDA US Registrazione del dispositivo medicoAggiornamento regolatore · 17 set 2026Guida FDA sui sistemi buffy coatAggiornamento regolatore · 13 ago 2026Warning Letter QMSR FDA su rischio e modifiche di progettazioneAggiornamento regolatore · 9 ago 2026Tariffe dispositivi medici FDA FY 2027Aggiornamento regolatore · 2 giu 2026FDA Human Factors Guidance 2026 Aggiornamento per dispositivi sottomissioniVideo · 12 mar 2026Come registrare un dispositivo medico con la FDA degli Stati UnitiServizio di mercato · 24 lug 2026Agente US FDA per fabbricanti esteri di dispositivi medici e IVDServizio di mercato · 24 lug 2026Classificazione FDA di dispositivi medici e IVD: classi I, II e IIICaso di studio · 11 ago 2026Cateteri a palloncino: 2 vie ANVISACaso di studio · 5 ago 2026Registrazione IVD per menu COFEPRIS
21 CFR Parte 820 a ISO 13485: la tabella di concordanza QMSR
Il QMSR ha ridotto 21 CFR Parte 820 da 31 sezioni a sei e ha reso ISO 13485:2016 la regola. Questa tabella di concordanza mappa ogni vecchia sezione alla relativa clausola ISO 13485, indica quali mappature ha dichiarato FDA, elenca i requisiti esclusivi di FDA e mostra dove ricade ora un decennio di rilievi 483.
Checklist di preparazione all'ispezione FDA (QMSR)
FDA ora ispeziona i fabbricanti di dispositivi ai sensi del QMSR e del Compliance Program 7382.850. La nostra analisi di dieci anni di dati del FDA Form 483 mostra dove gli ispettori riscontrano problemi, e la checklist in 12 punti trasforma tali rilievi in registrazioni da preparare prima dell'arrivo dell'ispettore.
FDA - Classificazione dispositivi medici: classi I, II e III spiegate
Il file dei codici prodotto di FDA di ottobre 2026 colloca il 36,5% dei codici classificati in Classe I, il 55,4% in Classe II e l'8,0% in Classe III. Questa guida spiega cosa richiede ciascuna classe, perché la sola classe non determina il percorso e come confermare la classe del proprio dispositivo in sei passaggi.
Parliamo,
Ovunque tu sia.
Se siete alla ricerca di maggiori informazioni o pronti a collaborare con noi, siamo qui per guidarvi attraverso ogni fase del processo normativo.
Contattaci