FDA Cleared vs. Approved vs. Granted: 510(k), PMA und De Novo
Im Jahr 2025 hat FDA 3.198 Medizinprodukte über 510(k) freigegeben, 27 De-Novo-Anträge bewilligt und 38 Original-PMAs zugelassen. Dieser Leitfaden erläutert, was jeder Begriff rechtlich bedeutet, wie lange jeder Weg dauert, was er im FY2027 kostet und wie Sie den Status Ihres Produkts ohne Misbranding beschreiben.
TL;DR
"FDA cleared", "FDA approved" und "FDA granted" sind keine Synonyme. Jede Bezeichnung benennt eine andere rechtliche Entscheidung.
- Cleared bedeutet, dass FDA ein Produkt im Rahmen einer 510(k) als im Wesentlichen gleichwertig mit einem rechtmäßig vermarkteten Prädikatsprodukt befunden hat.
- Approved bedeutet, dass FDA einen Antrag auf Premarket Approval (PMA) genehmigt hat, nachdem valide wissenschaftliche Nachweise dafür festgestellt wurden, dass das Produkt sicher und wirksam ist.
- Granted bedeutet, dass FDA einem De-Novo-Antrag stattgegeben und eine neue Klasse-I- oder Klasse-II-Klassifizierung für ein neuartiges Produkt geschaffen hat, für das kein Prädikatsprodukt existiert.
Die Fallzahlen sind stark ungleich verteilt. Die Analyse der offiziellen openFDA-Exporte durch Pure Global umfasst das Kalenderjahr 2025: FDA entschied über 3.198 510(k)-Freigaben, gab 27 De-Novo-Anträgen statt und genehmigte 38 PMA-Erstanträge. Freigaben machten 98,0 % dieser neuen Vermarktungserlaubnisse aus. Über den Zeitraum von 2016 bis 2025 ist die Verteilung nahezu identisch: 30.669 Freigaben, 322 De-Novo-Bewilligungen und 281 PMA-Erstzulassungen. 1 2
Die präzise Wortwahl ist entscheidend. Die Vorschrift von FDA besagt, dass eine 510(k)-Freigabe "in keiner Weise eine offizielle Zulassung des Produkts bedeutet", und eine Angabe, die "den Eindruck einer offiziellen Zulassung" erweckt, als Misbranding (Fehlkennzeichnung) gilt. 3
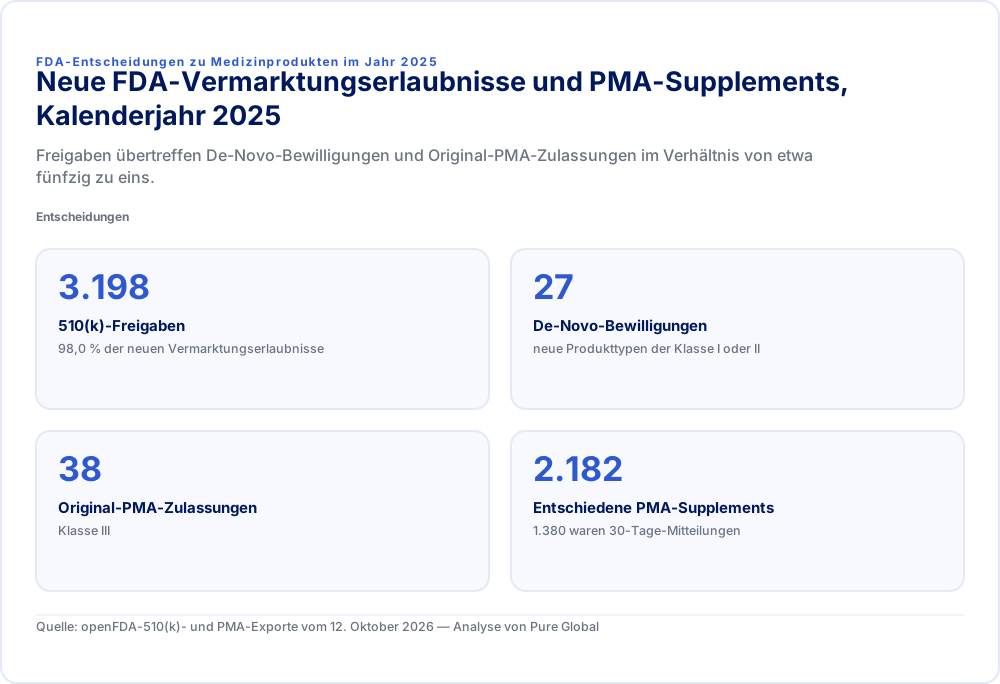
FDA-Entscheidungen zu Medizinprodukten im Jahr 2025Neue FDA-Vermarktungserlaubnisse und PMA-Supplements, Kalenderjahr 2025Freigaben übertreffen De-Novo-Bewilligungen und Original-PMA-Zulassungen im Verhältnis von etwa fünfzig zu eins.Entscheidungen
- 510(k)-Freigaben
- 3.19898,0 % der neuen Vermarktungserlaubnisse
- De-Novo-Bewilligungen
- 27neue Produkttypen der Klasse I oder II
- Original-PMA-Zulassungen
- 38Klasse III
- Entschiedene PMA-Supplements
- 2.1821.380 waren 30-Tage-Mitteilungen
Quelle: openFDA-510(k)- und PMA-Exporte vom 12. Oktober 2026 — Analyse von Pure Global
Cleared, Approved und Granted in einer Tabelle
Die drei Ergebnisse unterscheiden sich in der Frage, die FDA beantwortet, den geforderten Nachweisen, der Gebühr und der Prüffrist.
| Cleared | Approved | Granted | |
|---|---|---|---|
| Einreichung | Premarket Notification, 510(k) | Premarket-Approval-Antrag, PMA | De-Novo-Klassifizierungsantrag |
| Frage, die FDA beantwortet | Ist das Produkt im Wesentlichen gleichwertig mit einem rechtmäßig vermarkteten Prädikatsprodukt? | Liegen valide wissenschaftliche Nachweise dafür vor, dass das Produkt sicher und wirksam ist? | Können allgemeine bzw. allgemeine und spezielle Kontrollen bei einem neuen Produkttyp ohne Prädikatsprodukt eine angemessene Gewähr (Reasonable Assurance) bieten? |
| Typische Produktklasse | Klasse II, einige Klasse I | Klasse III | Neuer Klasse-I- oder Klasse-II-Typ |
| Prädikatsprodukt erforderlich | Ja | Nein | Nein; De Novo gilt, wenn keines existiert |
| Schafft eine neue Klassifizierung | Nein | Nein | Ja; das Produkt wird zu einem Prädikatsprodukt |
| FDA-Gebühr FY2027 in US-Dollar (Standard / Kleinunternehmen) | 28.653 / 7.163 | 636.732 / 159.183 | 191.020 / 47.755 |
| MDUFA-V-Prüfziel | 90 FDA-Tage | 180 FDA-Tage (320 mit einem Panel) | 150 FDA-Tage |
| Entscheidungen im Jahr 2025 | 3.198 | 38 Erstanträge | 27 |
| Median der Kalendertage vom Eingang bis zur Entscheidung, 2025 | 142 (Traditional) | 271,5 | 299 |
Gebühren gelten vom 1. Oktober 2026 bis zum 30. September 2027. 4 Die Prüfziele stammen aus dem MDUFA-V-Commitment-Letter. "FDA-Tage" schließen Zeiten aus, in denen eine Einreichung ruht, während auf den Sponsor gewartet wird; die Kalenderzeiten fallen daher länger aus. 5
Was "FDA cleared" bedeutet: die 510(k)
Ein freigegebenes Produkt wurde als im Wesentlichen gleichwertig mit einem Produkt befunden, das sich bereits rechtmäßig auf dem US-Markt befindet. Es wurde nicht anhand eigener Nachweise als sicher und wirksam bewertet.
FDA beschreibt eine 510(k) als eine Einreichung, "um nachzuweisen, dass das zu vermarktende Produkt ebenso sicher und wirksam, das heißt im Wesentlichen gleichwertig, mit einem rechtmäßig vermarkteten Produkt ist." Zudem wird erläutert, was darauf folgt: Der Einreicher muss einen Bescheid erhalten, "der das Produkt als im Wesentlichen gleichwertig einstuft", und "dieser Bescheid 'gibt' das Produkt für den kommerziellen Vertrieb 'frei'." 6
Wesentliche Gleichwertigkeit bedeutet dieselbe Zweckbestimmung wie das Prädikatsprodukt plus eine von zwei Voraussetzungen: Entweder weist das Produkt dieselben technologischen Eigenschaften auf, oder seine abweichenden Eigenschaften "werfen keine anderen Fragen hinsichtlich Sicherheit und Wirksamkeit auf" und die Daten belegen, dass es ebenso sicher und wirksam ist. Klinische Daten sind mitunter erforderlich, doch die meisten 510(k)s stützen sich auf Prüfstands-, Biokompatibilitäts-, Software-, Elektrosicherheits- und Leistungsprüfungen anhand anerkannter Normen.
Es gibt drei Arten von 510(k): Traditional, Special und Abbreviated. FDA prüft Special-510(k)s, die bestimmte Änderungen an einem eigenen, bereits freigegebenen Produkt des Herstellers abdecken, in der Regel innerhalb von 30 Tagen. 7 Alle 510(k)s müssen die elektronische eSTAR-Vorlage verwenden, sofern sie nicht befreit sind – eine Regelung, die seit dem 1. Oktober 2023 in Kraft ist. 8
Wie sich 2025 im openFDA-Export darstellte:
| 510(k)-Typ | Freigaben 2025 | Median der Kalendertage | Mittlere Hälfte der Entscheidungen |
|---|---|---|---|
| Traditional | 2.655 | 142 | 90 bis 231 Tage |
| Special | 481 | 30 | 27 bis 57 Tage |
| Abbreviated | 41 | 154 | 90 bis 261 Tage |
| Von einer akkreditierten Drittstelle geprüft | 60 | 27 | nicht ausgewiesen, kleine Stichprobe |
Drittstellen-510(k)s sind eine Untergruppe, die sich mit den drei Typen überschneidet. Es wird keine FDA-Benutzergebühr erhoben, wenn eine akkreditierte Drittstelle die 510(k) einreicht. 9
Stellt FDA fest, dass ein Produkt nicht im Wesentlichen gleichwertig ist, gilt das Produkt standardmäßig als Klasse III. Der Antragsteller kann eine neue 510(k) einreichen, eine De-Novo-Klassifizierung beantragen, einen Antrag auf Neuklassifizierung stellen oder eine PMA einreichen.
Was "FDA approved" bedeutet: die PMA
Die Zulassung ist die anspruchsvollste Produktentscheidung von FDA. Sie stützt sich auf die eigenen Nachweise des Antragstellers zu Sicherheit und Wirksamkeit, nicht auf den Vergleich mit einem Prädikatsprodukt.
FDA bezeichnet die PMA als "die strengste Art des Antrags auf Produktzulassung, die von FDA verlangt wird." Die Zulassung "basiert auf einer Feststellung durch FDA, dass die PMA ausreichende valide wissenschaftliche Nachweise enthält, um zu gewährleisten, dass das Produkt für seine Zweckbestimmung(en) sicher und wirksam ist." 10 In der Praxis bedeutet dies in der Regel eine klinische Zulassungsstudie im Rahmen einer Investigational Device Exemption. Zudem inspiziert FDA vor der Zulassung die Fertigung und kann ein Beratungsgremium einberufen.
PMAs sind selten, sorgen aber kontinuierlich für Aufwand. Im openFDA-PMA-Export:
- FDA genehmigte 38 PMA-Erstanträge im Jahr 2025, mit einem Median von 271,5 Kalendertagen vom Eingang bis zur Zulassung. Im Zeitraum von 2021 bis 2025 genehmigte sie 145 Erstanträge, und 61 davon (42 %) waren kardiovaskuläre Produkte.
- Im selben Jahr entschied FDA über 2.182 PMA-Supplements. 1.380 waren 30-Tage-Mitteilungen für Herstellungsänderungen, 244 waren Real-Time-Supplements, 377 waren 180-Tage-Supplements und 30 waren Panel-Track-Supplements.
Jeder Supplement-Typ hat seine eigene Gebühr für FY2027: 509.386 US-Dollar für ein Panel-Track-Supplement, 95.510 US-Dollar für ein 180-Tage-Supplement, 44.571 US-Dollar für ein Real-Time-Supplement und 10.188 US-Dollar für eine 30-Tage-Mitteilung. Eine Klasse-III-Zulassung bringt zudem eine jährliche Gebühr für die periodische Berichterstattung von 22.286 US-Dollar mit sich. Die volle Gebühr für einen PMA-Erstantrag beträgt 636.732 US-Dollar bzw. 159.183 US-Dollar für ein Kleinunternehmen mit Bruttoeinnahmen von 100 Millionen US-Dollar oder weniger.
Die Zulassung ist an das Produkt, seine Kennzeichnung und sein Herstellungsverfahren in der geprüften Form gebunden. Änderungen, die sich auf die Sicherheit oder Wirksamkeit auswirken, erfordern ein genehmigtes Supplement, bevor sie vorgenommen werden. 11 PMA-Produkte werden auch nach der Zulassung inspiziert: Das Inspektionsprogramm von FDA für Medizinproduktehersteller sieht Post-Market-Inspektionen für PMAs 8 bis 12 Monate nach der Zulassung vor. 12
Was "FDA granted" bedeutet: De Novo
Eine De-Novo-Bewilligung autorisiert ein neuartiges Produkt und schafft im selben Schritt einen neuen Produkttyp, dem spätere Produkte über eine 510(k) folgen können.
Der De-Novo-Weg existiert für Produkte mit geringem oder mäßigem Risiko, für die kein Prädikatsprodukt vorliegt. Ohne ihn würden sie standardmäßig in Klasse III fallen. FDA bezeichnet De Novo als "einen risikobasierten Klassifizierungsprozess", und wenn sie zustimmt, beabsichtigt sie, "dem De-Novo-Antrag stattzugeben und eine neue Klassifizierungsvorschrift für den neuen Produkttyp festzulegen." 13
Das Verfahren ist in 21 CFR 860 Subpart D kodifiziert. Seine Regelung trat am 3. Januar 2022 in Kraft. Gemäß 21 CFR 860.200(b) kann ein Antrag auf eine Not-Substantially-Equivalent-Entscheidung bei einer 510(k) folgen. Er kann auch direkt eingereicht werden, wenn eine Person feststellt, dass es kein rechtmäßig vermarktetes Produkt gibt, auf das sich eine wesentliche Gleichwertigkeit stützen ließe. 14 Das Gesetz macht das bewilligte Produkt sodann zu einem Prädikatsprodukt. Über De Novo klassifizierte Produkte "dürfen vermarktet und als Prädikate für künftige Premarket-Notification-[510(k)]-Einreichungen verwendet werden." Seit dem 1. Oktober 2025 müssen auch De-Novo-Anträge eSTAR verwenden.
Die Zahlen zu den De-Novo-Bewilligungen von FDA, wie sie im openFDA-510(k)-Export veröffentlicht und mit der De-Novo-Datenbank von FDA abgeglichen wurden:
- 322 Bewilligungen von 2016 bis 2025 und 27 im Jahr 2025. Auf 2023 und 2024 entfielen jeweils 47. 15
- Von 2021 bis 2025 benötigten 173 Bewilligungen einen Median von 318 Kalendertagen vom Eingang bis zur Entscheidung. Die mittlere Hälfte lag zwischen 233 und 469 Tagen.
- Neurologie (20), allgemeiner Krankenhausbedarf (17), kardiovaskuläre Produkte (16) und Mikrobiologie (15) führten die Bewilligungen von 2021 bis 2025 an.
Ein bekanntes Beispiel zeigt, warum die Wortwahl entscheidend ist. Die EKG-App von Apple wird häufig als "FDA cleared" beschrieben. Die Datenbank von FDA führt sie jedoch als De Novo DEN180044, entschieden am 11. September 2018 mit dem Ergebnis "granted". 16
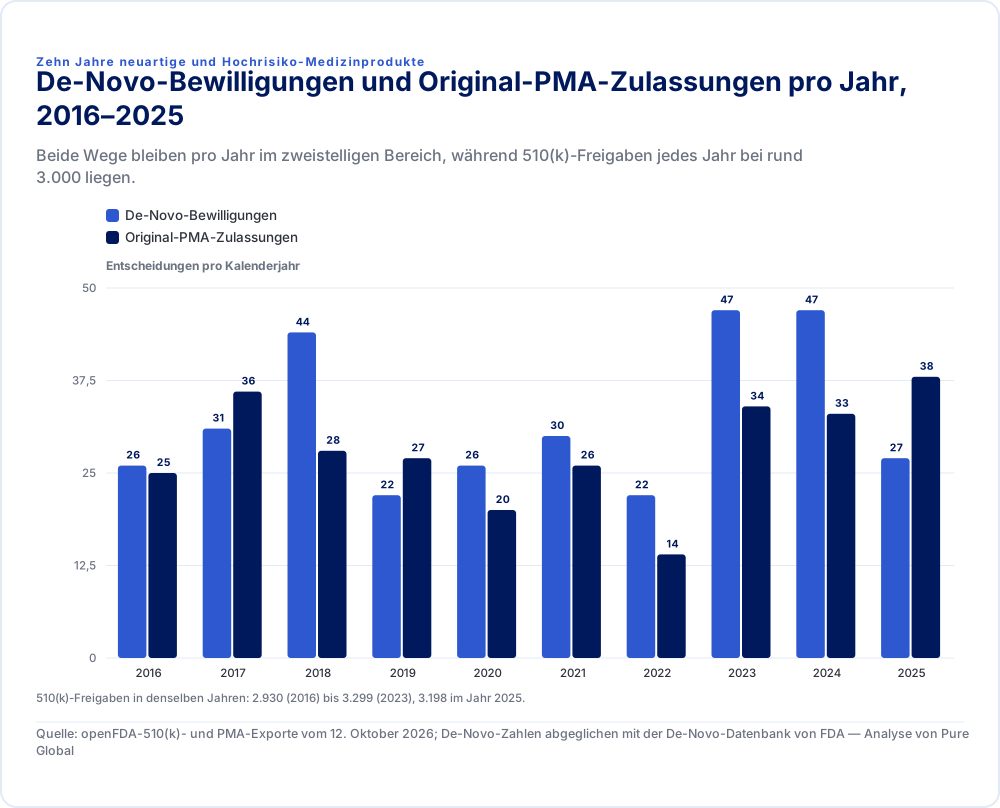
| De-Novo-Bewilligungen | Original-PMA-Zulassungen | |
|---|---|---|
| 2016 | 26 | 25 |
| 2017 | 31 | 36 |
| 2018 | 44 | 28 |
| 2019 | 22 | 27 |
| 2020 | 26 | 20 |
| 2021 | 30 | 26 |
| 2022 | 22 | 14 |
| 2023 | 47 | 34 |
| 2024 | 47 | 33 |
| 2025 | 27 | 38 |
510(k)-Freigaben in denselben Jahren: 2.930 (2016) bis 3.299 (2023), 3.198 im Jahr 2025.
Quelle: openFDA-510(k)- und PMA-Exporte vom 12. Oktober 2026; De-Novo-Zahlen abgeglichen mit der De-Novo-Datenbank von FDA — Analyse von Pure Global
Wie lange die einzelnen Wege in der Praxis dauern
Gemessen an den Kalendertagen vom Eingang bis zur Entscheidung ist eine Special-510(k) etwa zehnmal schneller als ein De-Novo-Antrag, und eine Traditional-510(k) benötigt etwa die Hälfte der Zeit einer Original-PMA.
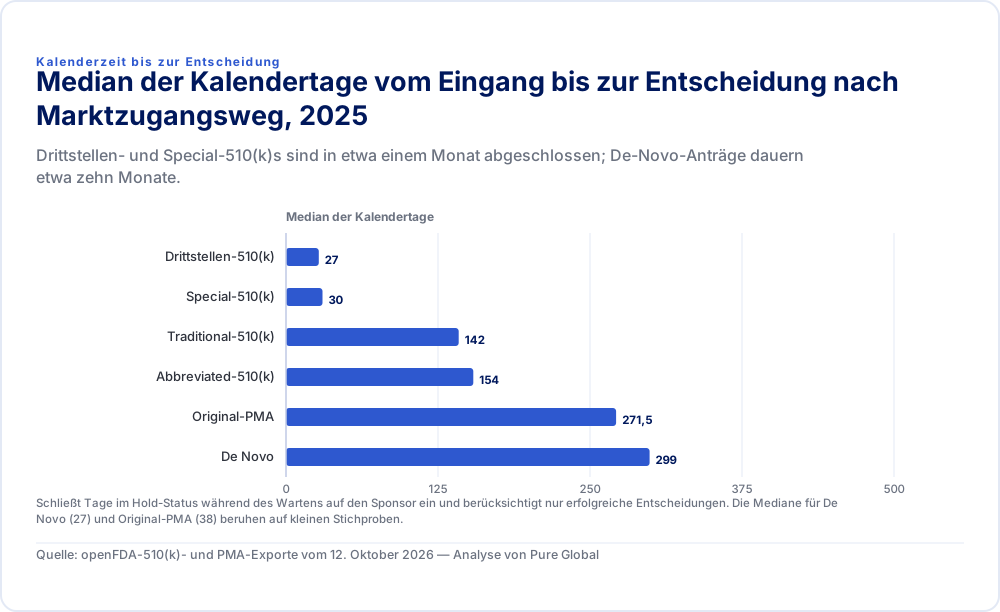
| Median der Kalendertage | |
|---|---|
| Drittstellen-510(k) | 27 |
| Special-510(k) | 30 |
| Traditional-510(k) | 142 |
| Abbreviated-510(k) | 154 |
| Original-PMA | 271,5 |
| De Novo | 299 |
Schließt Tage im Hold-Status während des Wartens auf den Sponsor ein und berücksichtigt nur erfolgreiche Entscheidungen. Die Mediane für De Novo (27) und Original-PMA (38) beruhen auf kleinen Stichproben.
Quelle: openFDA-510(k)- und PMA-Exporte vom 12. Oktober 2026 — Analyse von Pure Global
Diese Mediane messen die gesamte verstrichene Zeit, einschließlich der Tage, an denen die Fristenuhr von FDA angehalten ist, während der Sponsor Fragen beantwortet. Sie beschreiben Ergebnisse, nicht die Leistung von FDA. Sie enthalten zudem nur erfolgreiche Entscheidungen, da die öffentlichen Exporte Freigaben, Bewilligungen und Zulassungen veröffentlichen, nicht jedoch Ablehnungen oder Zurücknahmen. Kalkulieren Sie für Ihre Planung Vorbereitungszeit vor der Einreichung ein: Prüfprogramme für eine 510(k) und klinische Studien für die meisten PMAs und viele De-Novo-Anträge.
Wie Sie zwischen 510(k), De Novo und PMA wählen
Der Weg ergibt sich aus der Klassifizierung des Produkts und daraus, ob ein gültiges Prädikatsprodukt existiert. Gehen Sie in dieser Reihenfolge vor.
- Ermitteln Sie den Produktcode und die Klassifizierungsvorschrift. Wenn eine Vorschrift Ihr Produkt abdeckt, bestimmen deren Klasse und Ausnahme-Status den Standardweg. Unser Leitfaden zur Klassifizierung von Medizinprodukten durch FDA führt durch die sechs Schritte.
- Wenn das Produkt der Klasse I oder II angehört und nicht befreit ist, suchen Sie nach einem Prädikatsprodukt mit der gleichen Zweckbestimmung. Ein Prädikatsprodukt mit einem anderen Produktcode oder eines, das für eine engere Indikation freigegeben wurde, ist ein Warnsignal.
- Wenn kein Prädikatsprodukt passt und das Risiko gering oder moderat ist, planen Sie ein De Novo. Kalkulieren Sie ein Budget für Leistungsdaten ein, die neue Special Controls stützen können. Ziehen Sie zunächst eine Pre-Submission in Betracht, da FDA hierfür keine Gebühr erhebt. Siehe unseren Leitfaden zu Q-Sub und Pre-Sub.
- Wenn das Produkt der Klasse III angehört, planen Sie eine PMA, üblicherweise mit einer Investigational-Device-Exemption-Studie und einem inspektionsbereiten Qualitätssystem gemäß QMSR.
- Wenn Sie sich nicht sicher sind, fragen Sie nach. Ein Informationsersuchen nach 513(g) kostet im FY2027 8.596 US-Dollar, und FDA beabsichtigt, innerhalb von 60 Tagen zu antworten. Die Antwort ist keine endgültige Klassifizierungsentscheidung. 17
Unsere Seiten zur Beratung zu 510(k) und PMA-Beratung beschreiben die Einreichungsaktivitäten für jeden Weg.
Wie Sie Ihren FDA-Status korrekt beschreiben
Marketingtexte, Sales Decks, Kennzeichnungen und Investorenunterlagen sollten das Wort verwenden, das dem Entscheidungsschreiben entspricht.
| Status Ihres Produkts | Verwenden Sie | Verwenden Sie nicht | Warum |
|---|---|---|---|
| 510(k) als im Wesentlichen gleichwertig eingestuft | "FDA cleared" oder "510(k) cleared" | "FDA approved" | 21 CFR 807.97: Eine Freigabe bedeutet keine offizielle Zulassung; eine Zulassung zu suggerieren, ist eine Fehlkennzeichnung |
| PMA genehmigt | "FDA approved" | "FDA cleared" | FDA genehmigt PMA-Anträge |
| De Novo bewilligt | "FDA granted De Novo" oder "FDA authorized" | "FDA cleared" oder "FDA approved" | FDA gibt De-Novo-Anträgen statt und schafft eine neue Klassifizierung |
| 510(k)-befreit, registriert und gelistet | "Listed with FDA", als Tatsache formuliert | "FDA approved", "FDA cleared", "FDA certified" | 21 CFR 807.39: Die Registrierung "bedeutet in keiner Weise eine Zulassung" |
| Breakthrough Device Designation | "Received FDA Breakthrough Device designation" | Jedes Wort, das eine Vermarktungserlaubnis impliziert | Die Designation beschleunigt die Prüfung; sie ist keine Vermarktungserlaubnis |
Die Verbraucherleitlinie von FDA äußert sich zu den letzten beiden Zeilen unmissverständlich: "Die FDA stellt keinerlei Registrierungszertifikate für Medizinprodukte aus." Zudem heißt es dort, dass ein Eintrag im Produktverzeichnis "keine Zulassung, Freigabe oder Vermarktungserlaubnis darstellt." 18 19
"FDA authorized" ist ein sicherer Oberbegriff. FDA selbst schreibt, dass einem De-Novo-Produkt "eine Vermarktungserlaubnis erteilt wurde." Verwenden Sie jedoch das spezifische Wort, wann immer es der Platz erlaubt, da Einkäufer, Value-Analysis-Komitees von Krankenhäusern und Zulassungsbehörden in anderen Ländern den Unterschied beachten.
Status, die weder freigegeben noch zugelassen oder bewilligt sind
- Breakthrough Device Designation. Mit Stand vom 30. Juni 2026 hatten die Zentren für Medizinprodukte und Biologika der FDA 1.320 Breakthrough Device Designations erteilt. Eine Designation ermöglicht Sponsoren während der Entwicklung mehr Interaktion mit FDA. Das Produkt benötigt vor der Vermarktung dennoch eine Entscheidung zu 510(k), De Novo oder PMA. 20
- Humanitarian Device Exemption. Ein Humanitarian Use Device behandelt oder diagnostiziert eine Erkrankung, von der in den Vereinigten Staaten jedes Jahr nicht mehr als 8.000 Menschen betroffen sind. Es wird im Rahmen einer HDE auf der Grundlage des wahrscheinlichen Nutzens anstelle eines Wirksamkeitsnachweises zugelassen, mit Beschränkungen des Gewinns. 21
- 510(k)-befreit. Die meisten Produkte der Klasse I und einige Produkte der Klasse II gelangen ausschließlich über Registrierung und Listung auf den Markt. Das ist eine rechtmäßige Vermarktung, keine Freigabe.
- Registrierte Betriebsstätte. Jeder Hersteller registriert sich jährlich (13.785 US-Dollar für FY2027), unabhängig vom Status seiner Produkte. Siehe unseren Leitfaden zur Betriebsstättenregistrierung.
Wie Pure Global Sie unterstützt
Wir wählen den Weg, finden und verteidigen Prädikatsprodukte, erstellen eSTAR-Einreichungen und führen Anträge nach 513(g) sowie Pre-Submissions für 510(k)-, De-Novo- und PMA-Programme durch. Als Ihr US Agent halten wir Registrierung und Listung aktuell. Unser Team für regulatorische Daten pflegt die Datensätze zu 510(k), De Novo und PMA, auf denen diese Analyse basiert. Sie können diese in der kostenlosen FDA-Datenbank von Pure Global AI durchsuchen, was beim Screening von Prädikatsprodukten oder beim Benchmarking von Prüfzeiten hilfreich ist. 22 Kontaktieren Sie unser Team, um Ihre Einreichung zu planen.
Wie wir die Zahlen ermittelt haben
- Quellen: die offiziellen openFDA-Bulk-Exporte für 510(k) und PMA vom 12. Oktober 2026. Der Life-Science-Data-Lake von Pure Global speichert sie mit SHA-256-Lineage. Die Zählungen erfolgen nach dem Kalenderjahr des Entscheidungsdatums.
- 510(k)-Freigaben: K-Nummern mit einem Entscheidungscode für wesentliche Gleichwertigkeit. Der openFDA-Export veröffentlicht ausschließlich freigegebene 510(k)s.
- De-Novo-Bewilligungen: die im selben Export enthaltenen DEN-Datensätze, alle mit dem Entscheidungscode "granted". Die De-Novo-Datenbank von FDA lieferte identische Zahlen für 2023 (47), 2024 (47) und 2025 (27).
- Original-PMA-Zulassungen: PMA-Nummern ohne Supplement-Nummer und mit dem Entscheidungscode "APPR". Supplements werden separat nach Supplement-Typ gezählt.
- Prüfzeiten: Kalendertage vom Datum des Eingangs bis zum Entscheidungsdatum. Die Year-to-Date-Daten für 2026 reichen bis Anfang Oktober und sind von den Jahresvergleichen ausgeschlossen.
Quellen
- openFDA — Medizinprodukte-510(k)-API und Bulk-Export, Export vom 12. Oktober 2026. open.fda.gov ↩
- openFDA — Medizinprodukte-PMA-API und Bulk-Export, Export vom 12. Oktober 2026. open.fda.gov ↩
- eCFR — 21 CFR 807.97, Fehlkennzeichnung durch Bezugnahme auf die Vorab-Markteinführungsanzeige. ecfr.gov ↩
- U.S. FDA — Gebühren nach den Medical Device User Fee Amendments (MDUFA), Gebührensätze für FY2027, gültig ab dem 1. Oktober 2026. fda.gov ↩
- U.S. FDA — MDUFA-V-Verpflichtungsschreiben, Leistungsziele und Verfahren FY2023–FY2027. fda.gov ↩
- U.S. FDA — Premarket Notification 510(k). fda.gov ↩
- U.S. FDA — 510(k)-Einreichungsprogramme: Traditional, Special und Abbreviated. fda.gov ↩
- U.S. FDA — eSTAR-Programm. fda.gov ↩
- U.S. FDA — 510(k)-Third-Party-Review-Programm. fda.gov ↩
- U.S. FDA — Premarket Approval (PMA). fda.gov ↩
- eCFR — 21 CFR 814.39, PMA-Ergänzungen. ecfr.gov ↩
- U.S. FDA — Compliance-Programm 7382.850, Inspektion von Medizinprodukteherstellern, implementiert am 2. Februar 2026. fda.gov ↩
- U.S. FDA — De-Novo-Klassifizierungsantrag. fda.gov ↩
- eCFR — 21 CFR 860.200, Zweck und Anwendbarkeit der De-Novo-Klassifizierung. ecfr.gov ↩
- U.S. FDA — De-Novo-Datenbank. accessdata.fda.gov ↩
- U.S. FDA — De-Novo-Datensatz DEN180044, ECG App, bewilligt am 11. September 2018. accessdata.fda.gov ↩
- U.S. FDA — FDA- und Industrieverfahren für Auskunftsersuchen nach Abschnitt 513(g), Leitfaden überarbeitet am 23. August 2024. fda.gov ↩
- U.S. FDA — Gibt es "FDA-registrierte" oder "FDA-zertifizierte" Medizinprodukte? fda.gov ↩
- eCFR — 21 CFR 807.39, Fehlkennzeichnung durch Bezugnahme auf die Betriebsstättenregistrierung. ecfr.gov ↩
- U.S. FDA — Breakthrough-Devices-Programm, erteilte Designations mit Stand vom 30. Juni 2026. fda.gov ↩
- U.S. FDA — Humanitarian Device Exemption. fda.gov ↩
- Pure Global AI — FDA-510(k)-Freigabedatenbank. pureglobal.ai ↩
 Markt · 14. Okt. 2026FDA-Registrierung von Medizinprodukten in den USARegulatorisches Update · 17. Sept. 2026FDA Leitfaden für Buffy-Coat-SystemeRegulatorisches Update · 13. Aug. 2026FDA QMSR-Warning-Letters zu Risiken und DesignänderungenRegulatorisches Update · 9. Aug. 2026FDA FY 2027 MedizinproduktegebührenRegulatorisches Update · 2. Juni 2026FDA Human Factors Guidance 2026 Update für GeräteeinreichungenVideo · 12. März 2026Wie Sie ein Medizinprodukt bei der US-FDA registrierenMarktspezifischer Service · 27. Juli 2026Beratung zur Beantwortung von FDA Form 483 und Warning LettersMarktspezifischer Service · 24. Juli 2026FDA Certificate to Foreign Government (CFG) für MedizinprodukteFallstudie · 11. Aug. 2026Ballonkatheter: Zwei ANVISA-WegeFallstudie · 5. Aug. 2026COFEPRIS IVD-Registrierung: Reagenzmenü
21 CFR Part 820 zu ISO 13485: Der QMSR-Crosswalk
Die QMSR reduzierte 21 CFR Part 820 von 31 Abschnitten auf sechs und machte ISO 13485:2016 zur verbindlichen Vorschrift. Dieser Crosswalk ordnet jeden alten Abschnitt seinem ISO-13485-Abschnitt zu, kennzeichnet, welche Zuordnungen FDA angegeben hat, führt die reinen FDA-Anforderungen auf und zeigt, wo ein Jahrzehnt an 483-Beanstandungen nun landet.
FDA-Checkliste zur Inspektionsbereitschaft (QMSR)
FDA inspiziert Medizinproduktehersteller nun gemäß QMSR und dem Compliance Program 7382.850. Unsere Analyse der FDA-Form-483-Daten aus zehn Jahren zeigt, wo Inspektoren Probleme feststellen, und die 12-Punkte-Checkliste überführt diese Feststellungen in Aufzeichnungen, die vor dem Eintreffen des Inspektors vorzubereiten sind.
FDA-Medizinprodukte-Klassifizierung: Klasse I, II und III erklärt
Die Produktcode-Datei der FDA vom Oktober 2026 stuft 36,5 % der klassifizierten Codes in Klasse I, 55,4 % in Klasse II und 8,0 % in Klasse III ein. Dieser Leitfaden erläutert, was jede Klasse erfordert, warum die Klasse allein nicht über den Marktzugangsweg entscheidet und wie Sie die Klasse Ihres Medizinprodukts in sechs Schritten bestätigen.
Sprechen wir,
wo immer Sie sind.
Ob Sie weitere Informationen suchen oder bereit zur Zusammenarbeit sind: Wir begleiten Sie durch jeden Schritt des regulatorischen Prozesses.
Kontakt