FDA - Classificazione dispositivi medici: classi I, II e III spiegate
Il file dei codici prodotto di FDA di ottobre 2026 colloca il 36,5% dei codici classificati in Classe I, il 55,4% in Classe II e l'8,0% in Classe III. Questa guida spiega cosa richiede ciascuna classe, perché la sola classe non determina il percorso e come confermare la classe del proprio dispositivo in sei passaggi.
In sintesi
FDA suddivide ogni dispositivo medico in Classe I, Classe II o Classe III. La classe indica quali controlli si applicano al dispositivo e, nella maggior parte dei casi, quale sottomissione pre-market sia necessaria. Il file dei codici prodotto di FDA datato 12 ottobre 2026 elenca 7.096 codici prodotto. Dei 6.576 codici assegnati alla Classe I, II o III, 2.403 sono di Classe I (36,5%), 3.645 sono di Classe II (55,4%) e 528 sono di Classe III (8,0%). 1
La maggior parte dei codici di Classe I non richiede un 510(k): 2.155 su 2.403 sono esenti da 510(k) (89,7%). La maggior parte dei codici di Classe II invece sì: 3.005 su 3.645 richiedono un 510(k) (82,4%). Quasi tutti i codici di Classe III, 497 su 528, richiedono l'approvazione pre-market (PMA). Il mercato segue lo stesso andamento. Delle 3.198 clearance 510(k) decise da FDA nell'anno solare 2025, 3.064 (95,8%) riguardavano dispositivi di Classe II. 2
La classe non è l'unica risposta. Un guanto da esplorazione di Classe I necessita comunque di un 510(k), alcuni dispositivi di Classe II sono esenti e un nuovo dispositivo a rischio basso o moderato privo di predicato segue il percorso De Novo. Questa guida spiega le definizioni legali, i dati del 2026, il metodo in sei fasi che utilizziamo per confermare la classe di un dispositivo e la corrispondenza tra le classi statunitensi e quelle di UE, Canada, Giappone e Cina.
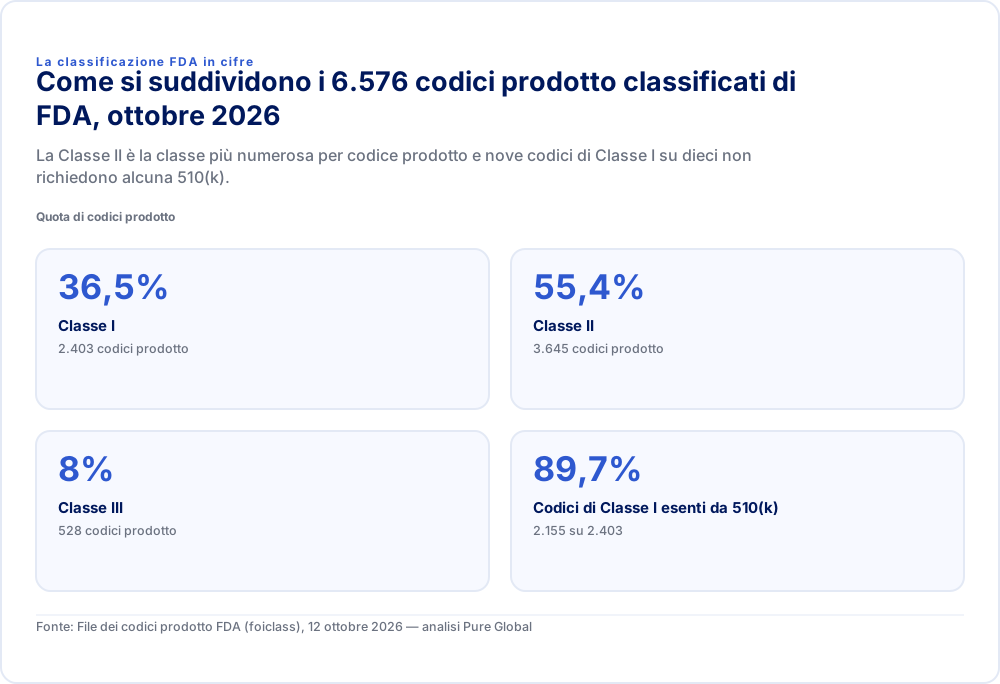
La classificazione FDA in cifreCome si suddividono i 6.576 codici prodotto classificati di FDA, ottobre 2026La Classe II è la classe più numerosa per codice prodotto e nove codici di Classe I su dieci non richiedono alcuna 510(k).Quota di codici prodotto
- Classe I
- 36,5%2.403 codici prodotto
- Classe II
- 55,4%3.645 codici prodotto
- Classe III
- 8%528 codici prodotto
- Codici di Classe I esenti da 510(k)
- 89,7%2.155 su 2.403
Fonte: File dei codici prodotto FDA (foiclass), 12 ottobre 2026 — analisi Pure Global
Cosa significano la Classe I, II e III secondo la legge
La classe è stabilita dalla sezione 513 del Federal Food, Drug, and Cosmetic Act e descrive il livello di controllo necessario per fornire una ragionevole garanzia di sicurezza ed efficacia. Non si tratta di una graduatoria che FDA assegna a sensazione. 3
- La Classe I è un dispositivo per il quale i controlli generali "sono sufficienti a fornire una ragionevole garanzia della sicurezza e dell'efficacia del dispositivo."
- La Classe II è un dispositivo per il quale "i controlli generali da soli sono insufficienti", ma esistono "informazioni sufficienti per stabilire controlli speciali atti a fornire tale garanzia."
- La Classe III è un dispositivo che non può essere collocato in Classe I o II e che "è inteso o dichiarato per un uso a supporto o sostentamento della vita umana o per un uso di sostanziale importanza nella prevenzione della compromissione della salute umana", oppure "presenta un potenziale rischio irragionevole di malattia o lesione."
Il regolamento di FDA in 21 CFR 860.3 elenca i controlli generali: adulterazione, misbranding, registrazione, listing e notifica pre-market, dispositivi vietati, notifica e altri rimedi, registrazioni e relazioni, compresa l'identificazione univoca del dispositivo, e le disposizioni generali della sezione 520. La stessa sezione definisce i controlli speciali indicando che comprendono "standard prestazionali, prove prestazionali, sorveglianza post-market, registri dei pazienti, sviluppo e diffusione di linee guida" e misure analoghe. 4
Due definizioni contenute in 860.3 svolgono un ruolo fondamentale nelle decisioni relative alla Classe III. Un dispositivo di supporto o sostentamento vitale è un dispositivo "essenziale per, o che fornisce informazioni essenziali per, il ripristino o la prosecuzione di una funzione corporea importante per la continuazione della vita umana". Un impianto è un dispositivo destinato a rimanere impiantato in modo continuativo per 30 o più giorni.
Spesso si vedono le classi descritte come a rischio basso, moderato e alto. Si tratta di una comoda semplificazione, ma la legge non utilizza queste parole. A decidere la classe è la necessità dei soli controlli generali, dei controlli generali congiuntamente a quelli speciali, o dell'approvazione pre-market per fornire una ragionevole garanzia di sicurezza ed efficacia.
| Classe I | Classe II | Classe III | |
|---|---|---|---|
| Controlli | Controlli generali | Controlli generali e speciali | Controlli generali e approvazione pre-market |
| Percorso pre-market tipico | Esente; alcuni richiedono un 510(k) | 510(k); alcuni esenti | PMA; HDE per alcuni usi umanitari |
| Quota dei codici prodotto classificati, ott 2026 | 36,5% (2.403) | 55,4% (3.645) | 8,0% (528) |
| Codici prodotto esenti da 510(k) | 89,7% | 13,3% | Nessuno |
| Esenti dalla maggior parte dei requisiti QMSR | 532 codici (22,1%) | 6 codici | Nessuno |
| Controlli della progettazione (ISO 13485 clausola 7.3) | Solo dispositivi automatizzati tramite software e cinque tipi di dispositivi elencati | Obbligatori | Obbligatori |
| Esempi (codice prodotto) | Stetoscopio manuale (LDE), abbassalingua non chirurgico (FMA) | Pompa per infusione (FRN), software di elaborazione di immagini radiologiche (QIH) | Stent coronarico a rilascio di farmaco (NIQ), generatore di impulsi per pacemaker impiantabile (DXY) |
| Tariffa FDA per l'FY2027 per il percorso tipico | Nessuna se esente; 28.653 USD per un 510(k) | 28.653 USD per un 510(k) | 636.732 USD per una PMA originale |
Le tariffe corrispondono agli importi standard per l'FY2027 dal 1 ottobre 2026 al 30 settembre 2027. Le piccole imprese idonee pagano 7.163 USD per un 510(k) e 159.183 USD per una PMA. 5
Quanti dispositivi rientrano in ciascuna classe (ottobre 2026)
Le pagine pubbliche di FDA descrivono ancora "circa 1.700 diversi tipi generici di dispositivi" raggruppati in 16 panel di specialità mediche. Il file attivo dei codici prodotto rappresenta un conteggio operativo più affidabile e racconta una storia diversa. 6
Un codice prodotto è l'identificatore a tre lettere che FDA associa a un tipo di dispositivo. Esso collega il dispositivo al relativo regolamento di classificazione, al panel di revisione, al tipo di sottomissione e a indicatori quali l'esenzione dalle GMP, lo status di impianto e l'ammissibilità alla revisione da parte di terzi. Le definizioni dei campi del file fornite da FDA sono pubblicate sulla relativa pagina di download. 7
Nel file datato 12 ottobre 2026:
- Esistono in totale 7.096 codici prodotto. 6.576 sono assegnati alla Classe I, II o III. I restanti rientrano nelle categorie «not classified» o «unclassified» (quest'ultima costituita per lo più da dispositivi pre-emendamento la cui classificazione non è mai stata finalizzata) oppure sono codici di Humanitarian Device Exemption.
- Quei 6.576 codici fanno riferimento a 2.287 numeri di regolamento distinti in 21 CFR Parti da 862 a 892.
- La Classe II è ora la classe più numerosa per codice prodotto, con il 55,4%. Le pagine rivolte ai consumatori più datate di FDA suddividevano i dispositivi in 47% di Classe I, 43% di Classe II e 10% di Classe III. Tali dati conteggiano i tipi generici di dispositivi relativi a un anno precedente e non dovrebbero essere citati come attuale ripartizione dei codici prodotto.
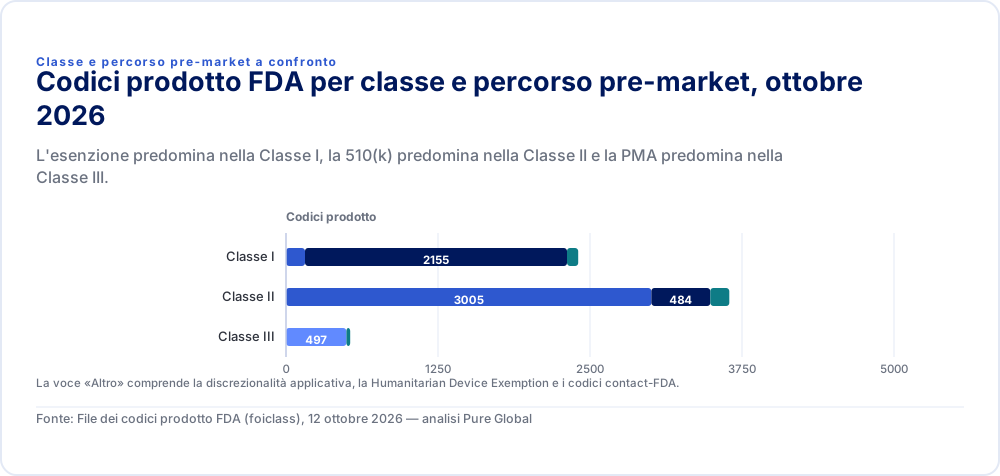
| 510(k) richiesta | Esente da 510(k) | PMA richiesta | Altro percorso | |
|---|---|---|---|---|
| Classe I | 156 | 2155 | 0 | 92 |
| Classe II | 3005 | 484 | 0 | 156 |
| Classe III | 0 | 0 | 497 | 31 |
La voce «Altro» comprende la discrezionalità applicativa, la Humanitarian Device Exemption e i codici contact-FDA.
Fonte: File dei codici prodotto FDA (foiclass), 12 ottobre 2026 — analisi Pure Global
La composizione delle classi varia nettamente in base al panel di revisione. Il settore cardiovascolare presenta la quota più elevata di codici prodotto di Classe III. I panel di tossicologia clinica, ospedaliero generale e microbiologia ne contano pochissimi.
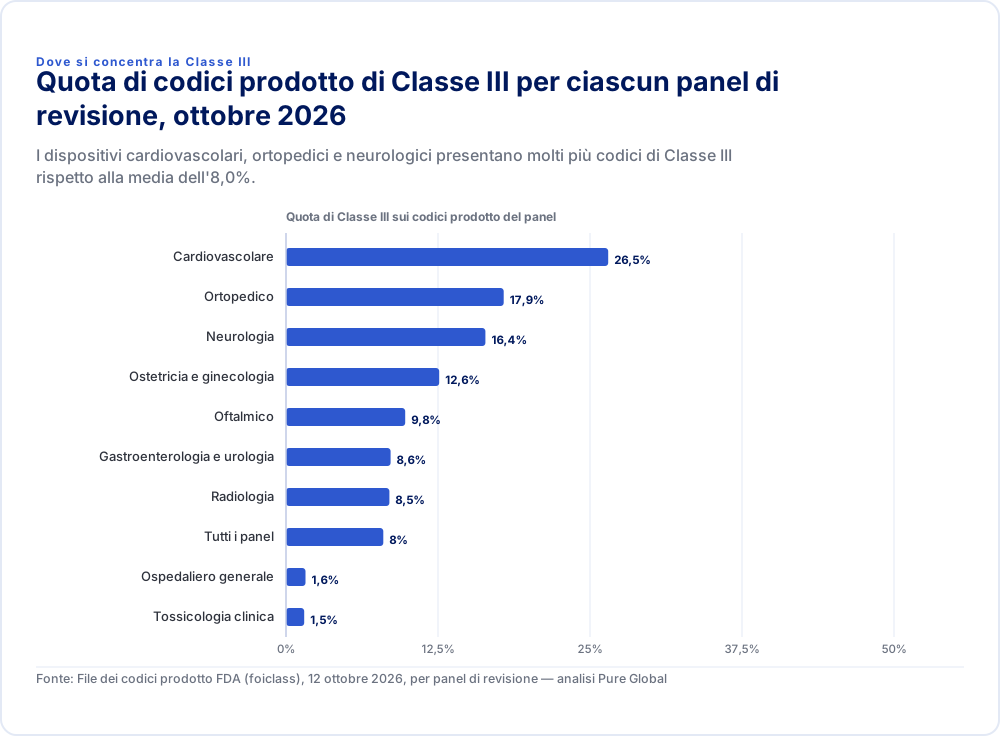
| Quota di Classe III | |
|---|---|
| Cardiovascolare | 26,5% |
| Ortopedico | 17,9% |
| Neurologia | 16,4% |
| Ostetricia e ginecologia | 12,6% |
| Oftalmico | 9,8% |
| Gastroenterologia e urologia | 8,6% |
| Radiologia | 8,5% |
| Tutti i panel | 8% |
| Ospedaliero generale | 1,6% |
| Tossicologia clinica | 1,5% |
Fonte: File dei codici prodotto FDA (foiclass), 12 ottobre 2026, per panel di revisione — analisi Pure Global
Dispositivi di Classe I: controlli generali e solitamente nessun 510(k)
Un dispositivo di Classe I è regolamentato esclusivamente mediante controlli generali. Per circa nove codici prodotto di Classe I su dieci ciò significa nessuna sottomissione pre-market, ma non implica mai l'assenza di obblighi.
Dei 2.403 codici prodotto di Classe I, 2.155 sono esenti da 510(k), 156 richiedono comunque un 510(k), 91 sono soggetti a discrezionalità applicativa e uno richiede di contattare l'ufficio di valutazione dei dispositivi di FDA. La stessa pagina di classificazione di FDA utilizza un dato statistico più datato, "circa 572 o il 74% dei dispositivi di Classe I sono esenti." La differenza risiede ancora una volta nei tipi generici rispetto ai codici prodotto. 6
L'esenzione presenta dei limiti. Ciascuna parte di classificazione, da 21 CFR 862.9 a 892.9, stabilisce che un'esenzione si applica "solo nella misura in cui il dispositivo presenta caratteristiche esistenti o ragionevolmente prevedibili di dispositivi commercializzati all'interno di quel tipo generico." Una nuova destinazione d'uso, una tecnologia scientifica fondamentale diversa o determinati usi diagnostici in vitro ripristinano l'obbligo di 510(k). 8 La legge esclude inoltre dall'esenzione di Classe I i dispositivi destinati a un uso "di sostanziale importanza nella prevenzione di compromissioni della salute umana" o che presentano "un potenziale rischio irragionevole di malattia o lesione." 9
I guanti da esplorazione sono il caso più noto. I guanti da esplorazione per pazienti in vinile e in polimero sono di Classe I ai sensi di 21 CFR 880.6250, eppure richiedono un 510(k). I guanti da esplorazione in polimero (LZA) hanno rappresentato 24 delle 70 clearance 510(k) di Classe I decise da FDA nel 2025.
Essere esenti non significa neppure trovarsi al di fuori del sistema qualità. Solo 532 codici prodotto di Classe I recano il contrassegno di esenzione dalle GMP di FDA. Ai sensi del Quality Management System Regulation, in vigore dal 2 febbraio 2026, tali esenzioni sono integrate in ciascun regolamento di classificazione e mantengono comunque "i requisiti relativi alle registrazioni e ai fascicoli dei reclami ai sensi del § 820.35." 10 I controlli della progettazione, ora clausola 7.3 di ISO 13485 tramite 21 CFR 820.10(c), si applicano ai dispositivi di Classe I solo quando sono automatizzati con software o rientrano in uno dei cinque regolamenti elencati. 11
Ogni fabbricante di Classe I deve comunque registrare il proprio stabilimento, elencare i propri dispositivi, pagare la tariffa annuale di registrazione (13.785 USD per l'FY2027), rispettare le norme su etichettatura e UDI e segnalare gli eventi avversi. Consultate la nostra guida su registrazione dello stabilimento e listing dei dispositivi di FDA.
Dispositivi di Classe II: controlli speciali e il 510(k)
La Classe II rappresenta la maggior parte del mercato. Comprende 3.645 codici prodotto e quasi tutte le clearance 510(k).
Di questi codici, 3.005 richiedono un 510(k) (82,4%), 484 sono esenti (13,3%) e 155 rientrano nella discrezionalità applicativa. I controlli speciali sono generalmente definiti all'interno dello stesso regolamento di classificazione. Assumono la forma di test prestazionali, biocompatibilità, documentazione software e di cybersicurezza, contenuti di etichettatura o uno specifico documento guida sui controlli speciali.
La nostra analisi dell'export di 510(k) di openFDA, replicato nel data lake di Pure Global, mostra come si presenta in pratica la Classe II nel 2025:
- FDA ha rilasciato 3.198 clearance 510(k). 3.064 appartenevano alla Classe II, 70 alla Classe I e 64 non presentavano alcuna classe registrata.
- I 510(k) tradizionali hanno richiesto una mediana di 142 giorni di calendario dalla ricezione alla decisione. La metà centrale delle decisioni si è attestata tra 90 e 231 giorni. I 510(k) speciali hanno richiesto una mediana di 30 giorni e i 510(k) abbreviati 154 giorni.
- 60 clearance sono state ottenute tramite il programma di revisione da parte di terzi di FDA, con una mediana di 27 giorni. FDA dichiara che "circa la metà dei 510(k) che FDA riceve è idonea a questo programma", e 1.427 codici prodotto di Classe II recano il contrassegno di idoneità. 12
- Il 52,3% delle clearance è stato rilasciato a richiedenti al di fuori degli Stati Uniti. La Cina si è classificata al secondo posto dopo gli Stati Uniti con 535.
I giorni di calendario includono il periodo in cui la domanda rimane in sospeso mentre lo sponsor risponde ai quesiti di FDA. L'obiettivo di MDUFA V proprio di FDA è più circoscritto: una decisione sul 95% dei 510(k) entro 90 "giorni FDA", ossia i giorni in cui il fascicolo è effettivamente in fase di esame. 13
La Classe II è anche la destinazione dei dispositivi De Novo. Delle 173 richieste De Novo accolte da FDA dal 2021 al 2025, 172 sono collocate in Classe II nell'attuale file dei codici prodotto di FDA. Ciascuna concessione dà origine a un nuovo regolamento, e i dispositivi successivi possono utilizzare il dispositivo De Novo come predicato. 14
Il quadro delle esenzioni è in evoluzione nel 2026. FDA ha proposto un nuovo elenco di dispositivi di Classe II per l'esenzione 510(k) nel febbraio 2026, e nessun elenco definitivo era apparso nel Federal Register entro ottobre. Ha finalizzato le esenzioni per determinati sistemi di analisi tossicologica clinica il 6 ottobre 2026. Il 17 settembre 2026 ha pubblicato la propria ordinanza che respinge una richiesta di esenzione per i software radiologici di rilevamento, diagnosi e triage assistiti da computer. 15 Consultare l'attuale regolamento di classificazione prima di fare affidamento su qualsiasi esenzione.
Dispositivi di Classe III: PMA, impianti e dispositivi salvavita
La Classe III comprende solo l'8,0% dei codici prodotto, ma comporta l'onere probatorio più gravoso, la tariffa FDA più elevata e i tempi di revisione più lunghi.
Dei 528 codici prodotto di Classe III, 497 richiedono una PMA, 27 richiedono di contattare FDA e quattro sono codici Humanitarian Device Exemption. FDA contrassegna 236 di essi come impianti (44,7%) e 62 come salvavita o di supporto vitale.
383 dei 528 codici di Classe III non presentano un numero di regolamento di classificazione. Molti di essi sono tipologie di dispositivi post-amendments: dispositivi commercializzati per la prima volta dopo il 28 maggio 1976 che non dispongono di un predicato. La sezione 513(f)(1) colloca tali dispositivi in Classe III per effetto di legge fino a quando FDA non li riclassifica, ad esempio mediante la concessione di un De Novo o un ordine di riclassificazione. Gli stent coronarici a rilascio di farmaco (NIQ) e i defibrillatori cardioversori impiantabili (LWS) ne sono un esempio. 3
I volumi delle PMA sono ridotti. L'export PMA di openFDA registra 38 approvazioni PMA originali nell'anno solare 2025, con una mediana di 271,5 giorni di calendario dalla ricezione all'approvazione. Nello stesso anno FDA si è pronunciata su 2.182 supplementi PMA, 1.380 dei quali erano notifiche a 30 giorni per modifiche di fabbricazione. 16
La tariffa per il FY2027 per una PMA originale è pari a 636.732 USD (159.183 USD per una piccola impresa idonea). Ai sensi di MDUFA V, FDA mira a decidere sul 90% delle PMA originali entro 180 giorni FDA, oppure entro 320 giorni FDA in caso di coinvolgimento di un comitato consultivo. 13
La classe da sola non determina il percorso
La classe restringe le opzioni. Il codice prodotto, il testo dell'esenzione e l'esistenza di un predicato determinano il percorso effettivo.
| Situazione | Percorso | Tariffa FDA per il FY2027 (standard) | Obiettivo di revisione FDA |
|---|---|---|---|
| Classe I o II, esente, entro i limiti dell'esenzione | Registrazione e listing; nessuna sottomissione pre-mercato | 13.785 USD (tariffa annuale per lo stabilimento) | Nessuno |
| Classe I o II, non esente, predicato valido esistente | 510(k): Tradizionale, Speciale o Abbreviato | 28.653 USD | 90 giorni FDA |
| Rischio basso o moderato, nessun predicato valido o decisione di non sostanziale equivalenza | Richiesta De Novo | 191.020 USD | 150 giorni FDA |
| Classe III | PMA | 636.732 USD | 180 giorni FDA (320 con un comitato consultivo) |
| Classe non chiara | Richiesta di informazioni 513(g) | 8.596 USD | 60 giorni |
Fonti: avviso sulle tariffe per il FY2027, lettera di impegno MDUFA V e sezione 513(g). Una risposta 513(g) "non costituisce un provvedimento definitivo dell'Agenzia", pertanto va considerata come un parere scritto e non come una decisione di classificazione. 17 Una riunione di Pre-Submission rappresenta un altro modo per verificare la motivazione di classificazione, e FDA non addebita alcuna tariffa al riguardo. Consultate la nostra guida a Q-Sub e Pre-Sub.
Per un confronto più approfondito dei tre percorsi di commercializzazione, consultate la nostra analisi su FDA cleared vs. approved vs. granted.
Come individuare la classe FDA del proprio dispositivo in sei passaggi
Il metodo affidabile parte dalla destinazione d'uso e si conclude con un razionale documentato. Non parte dalla tecnologia.
- Redigere innanzitutto la destinazione d'uso e le indicazioni per l'uso. La classificazione dipende da ciò che si dichiara che il dispositivo faccia, per chi e in quale contesto. Due dispositivi con hardware identico possono appartenere a classi diverse poiché i rispettivi claim differiscono.
- Cercare nella banca dati Product Classification Database. Eseguire la ricerca in base al primo sostantivo del nome del dispositivo (FDA denomina i dispositivi con un sostantivo seguito da aggettivi, pertanto "pump" individua ogni pompa). Selezionare una rosa di codici prodotto le cui definizioni corrispondono ai propri claim. 18 Pure Global AI offre uno strumento gratuito di ricerca dei codici prodotto basato sul medesimo file di FDA. 19
- Leggere il regolamento di classificazione stesso. Aprire la sezione del 21 CFR collegata al codice prodotto. Leggere il paragrafo di identificazione, la classe, gli eventuali controlli speciali e le eventuali esenzioni. Quindi leggere la corrispondente sezione ".9 limitazioni delle esenzioni" per quella parte.
- Verificare come FDA ha gestito dispositivi analoghi. Cercare il codice prodotto nelle banche dati 510(k), De Novo e PMA. Le clearance recenti mostrano i predicati, gli standard e le prove che FDA ha accettato. I predicati provenienti da un codice prodotto differente costituiscono un segnale di allarme.
- Valutare i casi limite prima di predisporre il fascicolo. Utilizzare una Pre-Submission o una richiesta 513(g) qualora il dispositivo si collochi a cavallo tra due codici, presenti una caratteristica innovativa o includa funzioni software che potrebbero esulare dalla definizione di dispositivo. Le funzioni software escluse dalla sezione 520(o) non sono affatto considerate dispositivi. FDA ha revisionato la propria guida sul supporto alle decisioni cliniche nel gennaio 2026. 20
- Documentare il razionale. Registrare i codici presi in considerazione, i motivi per cui sono stati scartati e in che modo il regolamento prescelto si adatti ai propri claim. Ispettori e revisori richiedono questa documentazione, ed è il primo elemento da riesaminare in caso di modifica della destinazione d'uso.
Gli accessori meritano una verifica specifica. Nell'agosto 2026 FDA ha proposto un elenco di accessori idonei a una distinta classificazione in Classe I, con osservazioni attese entro il 16 ottobre 2026. Fino a quando tale elenco non diverrà definitivo, un accessorio assume generalmente la classificazione del dispositivo principale a cui appartiene, a meno che FDA non lo abbia classificato separatamente. 21
Come si confrontano le classi FDA con gli altri mercati principali
Le tre classi di FDA non presentano una corrispondenza biunivoca con gli altri sistemi. Ciascuna autorità regolatoria applica le proprie regole e lo stesso dispositivo può collocarsi un livello più in alto o più in basso all'estero.
| Mercato | Classi | Base | Guida Pure Global |
|---|---|---|---|
| Stati Uniti | I, II, III | Regolamenti per tipologia di dispositivo in 21 CFR 862–892 | Consulenza per la classificazione FDA |
| Unione Europea | I (inclusi Is, Im, Ir), IIa, IIb, III | 22 regole nell'Allegato VIII dell'MDR | Classificazione EU MDR |
| Canada | I, II, III, IV | Regole nell'Allegato 1 dei Medical Devices Regulations | Registrazione Health Canada |
| Giappone | I, II, III, IV | Classi di rischio ai sensi del PMD Act | Registrazione PMDA in Giappone |
| Cina | I, II, III | Regole di classificazione e catalogo NMPA | Registrazione NMPA in Cina |
Due dinamiche causano la maggior parte delle sorprese. In primo luogo, il software. La Regola 11 dell'EU MDR colloca la maggior parte dei software di supporto alle decisioni diagnostiche e terapeutiche in Classe IIa o superiore, mentre un software analogo negli Stati Uniti può essere di Classe II o ricadere al di fuori della definizione di dispositivo. In secondo luogo, gli impianti. Diversi dispositivi che sono di Classe II negli Stati Uniti, come alcuni impianti ortopedici e dentali, sono di Classe IIb o III nell'UE e di Classe III in Cina.
Predisponete un memo di classificazione per mercato a partire dalla stessa dichiarazione di destinazione d'uso. Per i dispositivi commercializzati in molteplici mercati, la nostra guida alle approvazioni FDA e dell'UE mostra dove una decisione FDA o dell'UE abbrevia le altre revisioni.
Errori comuni di classificazione
- Classificare in base alla tecnologia anziché ai claim. Un sensore indossabile commercializzato per il benessere generale e lo stesso sensore commercializzato per rilevare una patologia possono collocarsi in posizioni diverse. La policy sul benessere generale di FDA è stata revisionata a gennaio 2026. 22
- Presumere che "Classe I" significhi nessun sistema di qualità. Solo 532 su 2.403 codici prodotto di Classe I presentano il flag di esenzione dalle GMP. Anche questi mantengono i requisiti relativi a reclami e registrazioni.
- Presumere che l'esenzione copra una nuova destinazione d'uso. Le limitazioni ".9" reintroducono il requisito di 510(k) in caso di una nuova destinazione d'uso o di una diversa tecnologia fondamentale.
- Definire "approvato" un dispositivo che ha ottenuto la clearance. Una 510(k) concede la clearance a un dispositivo. Il 21 CFR 807.97 stabilisce che la clearance "non indica in alcun modo un'approvazione ufficiale", e lasciare intendere il contrario costituisce misbranding. 23
- Scegliere un predicato da un codice prodotto differente. Di solito significa che la classificazione stessa richiede un riesame.
- Trattare "registrato FDA" come uno status. La registrazione "non indica in alcun modo l'approvazione dello stabilimento o dei suoi prodotti." 24
Come aiuta Pure Global
Pure Global conferma la classificazione negli Stati Uniti e definisce la strategia di sottomissione corrispondente. Ciò copre la selezione del codice prodotto, l'analisi delle esenzioni, le richieste 513(g) e di Pre-Submission, nonché la pianificazione per 510(k), De Novo e PMA. In qualità di vostro US Agent e team locale, manteniamo inoltre la registrazione e il listing. Poiché operiamo in oltre 30 mercati, redigiamo un'unica dichiarazione di destinazione d'uso e la applichiamo a UE, Regno Unito, Canada, Brasile, Giappone, Cina e altri. Consultate la consulenza per la classificazione FDA o contattate il nostro team.
Come abbiamo elaborato i numeri
- Codici prodotto: il file foiclass di FDA datato 12 ottobre 2026, filtrato per le Classi I, II e III. I codici prodotto non coincidono con i "tipi generici" di FDA, pertanto le quote differiscono dalle percentuali meno recenti pubblicate da FDA.
- Dati relativi a 510(k) e PMA: le esportazioni massive ufficiali di openFDA datate 12 ottobre 2026. Pure Global conserva questi dati nel proprio data lake per le scienze della vita con tracciabilità dell'origine SHA-256. I tempi di revisione sono calcolati in giorni di calendario dalla data di ricezione alla data di decisione, che includono i periodi di sospensione in attesa delle risposte dello sponsor. Non sono giorni FDA.
- Conteggi De Novo: estratti dall'esportazione 510(k) di openFDA, che include le concessioni De Novo. Li abbiamo verificati incrociandoli con il database De Novo di FDA, che ha restituito le stesse 27 concessioni per il 2025 e 47 per ciascuno tra 2023 e 2024.
- Quota terze parti: clearance in cui il flag di terze parti di openFDA è "Y".
Riferimenti
- U.S. FDA — File di classificazione dei codici prodotto (foiclass.zip), datato 12 ottobre 2026. accessdata.fda.gov ↩
- openFDA — API ed esportazione massiva per dispositivi 510(k), esportazione datata 12 ottobre 2026. open.fda.gov ↩
- Legal Information Institute — 21 U.S.C. 360c, classificazione dei dispositivi destinati all'uso umano (sezione 513 dell'FD&C Act). law.cornell.edu ↩ ↩
- eCFR — 21 CFR 860.3, definizioni per la classificazione dei dispositivi. ecfr.gov ↩
- U.S. FDA — Tariffe dei Medical Device User Fee Amendments (MDUFA), importi FY2027 in vigore dal 1 ottobre 2026. fda.gov ↩
- U.S. FDA — Classificare il proprio dispositivo medico. fda.gov ↩ ↩
- U.S. FDA — Download dei file di classificazione dei codici prodotto, definizioni dei campi. fda.gov ↩
- eCFR — 21 CFR 862.9, limitazioni delle esenzioni dalla sezione 510(k). ecfr.gov ↩
- Legal Information Institute — 21 U.S.C. 360, registrazione e notifica pre-commercializzazione, compreso il limite di esenzione per la Classe I al comma (l). law.cornell.edu ↩
- eCFR — 21 CFR 880.6230, un esempio di esenzione dalla QMSR che mantiene le registrazioni e i fascicoli dei reclami ai sensi del § 820.35. ecfr.gov ↩
- eCFR — 21 CFR Parte 820, Quality Management System Regulation, testo vigente. ecfr.gov ↩
- U.S. FDA — Programma di revisione da parte di terze parti 510(k). fda.gov ↩
- U.S. FDA — Lettera di impegno MDUFA V, obiettivi di performance e procedure FY2023–FY2027. fda.gov ↩ ↩
- U.S. FDA — Database De Novo. accessdata.fda.gov ↩
- Federal Register — Dispositivi medici; Esenzioni dalla notifica pre-commercializzazione: dispositivi di Classe II; Richiesta di commenti, 91 FR 5485, 6 febbraio 2026. federalregister.gov ↩
- openFDA — API ed esportazione massiva per dispositivi PMA, esportazione datata 12 ottobre 2026. open.fda.gov ↩
- U.S. FDA — Procedure di FDA e dell'industria per le richieste di informazioni ai sensi della Sezione 513(g), guida revisionata il 23 agosto 2024. fda.gov ↩
- U.S. FDA — Database di classificazione dei prodotti. accessdata.fda.gov ↩
- Pure Global AI — Database di ricerca dei codici prodotto e classificazione FDA per gli Stati Uniti. pureglobal.ai ↩
- U.S. FDA — Software di supporto alle decisioni cliniche, guida pubblicata a gennaio 2026. fda.gov ↩
- Federal Register — Classificazione degli accessori distinti da altri dispositivi; Elenco proposto di accessori idonei per la Classe I, 91 FR 53205, 17 agosto 2026. federalregister.gov ↩
- U.S. FDA — Benessere generale: politica per i dispositivi a basso rischio, guida pubblicata il 6 gennaio 2026. fda.gov ↩
- eCFR — 21 CFR 807.97, misbranding mediante riferimento alla notifica pre-commercializzazione. ecfr.gov ↩
- eCFR — 21 CFR 807.39, misbranding mediante riferimento alla registrazione dello stabilimento. ecfr.gov ↩
 Mercato · 14 ott 2026FDA US Registrazione del dispositivo medicoAggiornamento regolatore · 17 set 2026Guida FDA sui sistemi buffy coatAggiornamento regolatore · 13 ago 2026Warning Letter QMSR FDA su rischio e modifiche di progettazioneAggiornamento regolatore · 9 ago 2026Tariffe dispositivi medici FDA FY 2027Aggiornamento regolatore · 2 giu 2026FDA Human Factors Guidance 2026 Aggiornamento per dispositivi sottomissioniVideo · 12 mar 2026Come registrare un dispositivo medico con la FDA degli Stati UnitiServizio di mercato · 24 lug 2026Agente US FDA per fabbricanti esteri di dispositivi medici e IVDServizio di mercato · 24 lug 2026Classificazione FDA di dispositivi medici e IVD: classi I, II e IIICaso di studio · 11 ago 2026Cateteri a palloncino: 2 vie ANVISACaso di studio · 5 ago 2026Registrazione IVD per menu COFEPRIS
21 CFR Parte 820 a ISO 13485: la tabella di concordanza QMSR
Il QMSR ha ridotto 21 CFR Parte 820 da 31 sezioni a sei e ha reso ISO 13485:2016 la regola. Questa tabella di concordanza mappa ogni vecchia sezione alla relativa clausola ISO 13485, indica quali mappature ha dichiarato FDA, elenca i requisiti esclusivi di FDA e mostra dove ricade ora un decennio di rilievi 483.
Checklist di preparazione all'ispezione FDA (QMSR)
FDA ora ispeziona i fabbricanti di dispositivi ai sensi del QMSR e del Compliance Program 7382.850. La nostra analisi di dieci anni di dati del FDA Form 483 mostra dove gli ispettori riscontrano problemi, e la checklist in 12 punti trasforma tali rilievi in registrazioni da preparare prima dell'arrivo dell'ispettore.
FDA Cleared vs. Approved vs. Granted: 510(k), PMA e De Novo
Nel 2025 FDA ha autorizzato 3.198 dispositivi tramite 510(k), accolto 27 richieste De Novo e approvato 38 PMA originali. Questa guida spiega cosa significa legalmente ciascun termine, quanto tempo richiede ciascun percorso, quanto costa nell'FY2027 e come descrivere lo status del proprio dispositivo senza incorrere nel misbranding.
Parliamo,
Ovunque tu sia.
Se siete alla ricerca di maggiori informazioni o pronti a collaborare con noi, siamo qui per guidarvi attraverso ogni fase del processo normativo.
Contattaci