FDA Liberado vs. Aprovado vs. Concedido: 510(k), PMA e De Novo
Em 2025, a FDA liberou 3.198 dispositivos por meio do 510(k), concedeu 27 solicitações De Novo e aprovou 38 PMAs originais. Este guia explica o que cada termo significa legalmente, quanto tempo cada via leva, quanto custa no FY2027 e como descrever o status do seu dispositivo sem incorrer em rotulagem enganosa.
TL;DR
"FDA cleared", "FDA approved" e "FDA granted" não são sinônimos. Cada um designa uma decisão legal diferente.
- Cleared significa que a FDA considerou um dispositivo substancialmente equivalente a um dispositivo predicado legalmente comercializado por meio de um 510(k).
- Approved significa que a FDA aprovou uma solicitação de aprovação pré-mercado (PMA) após constatar evidências científicas válidas de que o dispositivo é seguro e eficaz.
- Granted significa que a FDA concedeu uma solicitação De Novo e criou uma nova classificação de Classe I ou Classe II para um dispositivo inovador que não possui predicado.
Os volumes são desproporcionais. A análise da Pure Global das exportações oficiais do openFDA abrange o ano civil de 2025: a FDA decidiu 3.198 liberações 510(k), concedeu 27 solicitações De Novo e aprovou 38 PMAs originais. As liberações representaram 98,0% dessas novas autorizações de comercialização. De 2016 a 2025, a distribuição é quase idêntica: 30.669 liberações, 322 concessões de De Novo e 281 aprovações de PMA originais. 1 2
Usar o termo correto é importante. O regulamento da FDA afirma que uma liberação 510(k) "não denota, de forma alguma, a aprovação oficial do dispositivo", e uma alegação que crie "uma impressão de aprovação oficial" constitui rotulagem enganosa (misbranding). 3
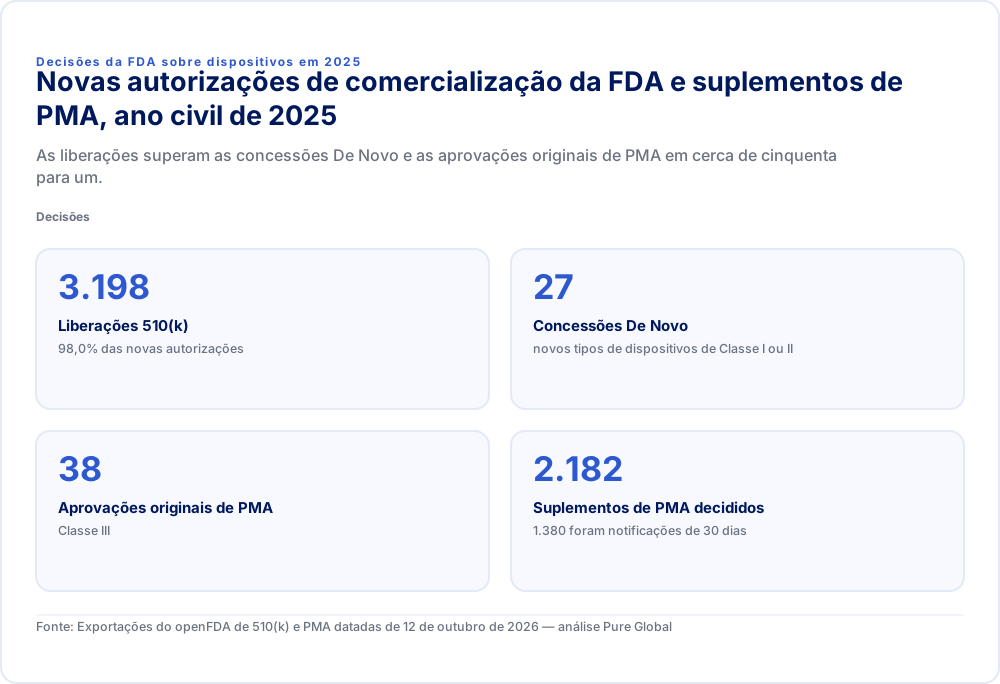
Decisões da FDA sobre dispositivos em 2025Novas autorizações de comercialização da FDA e suplementos de PMA, ano civil de 2025As liberações superam as concessões De Novo e as aprovações originais de PMA em cerca de cinquenta para um.Decisões
- Liberações 510(k)
- 3.19898,0% das novas autorizações
- Concessões De Novo
- 27novos tipos de dispositivos de Classe I ou II
- Aprovações originais de PMA
- 38Classe III
- Suplementos de PMA decididos
- 2.1821.380 foram notificações de 30 dias
Fonte: Exportações do openFDA de 510(k) e PMA datadas de 12 de outubro de 2026 — análise Pure Global
Cleared, approved e granted em uma tabela
Os três resultados diferem na pergunta que a FDA responde, nas evidências esperadas, na taxa e no prazo de análise.
| Cleared | Approved | Granted | |
|---|---|---|---|
| Submissão | Notificação pré-mercado, 510(k) | Solicitação de aprovação pré-mercado, PMA | Solicitação de classificação De Novo |
| Pergunta que a FDA responde | O dispositivo é substancialmente equivalente a um predicado legalmente comercializado? | Existem evidências científicas válidas de que o dispositivo é seguro e eficaz? | Os controles gerais, ou gerais e especiais, podem fornecer garantia razoável para um novo tipo de dispositivo sem predicado? |
| Classe típica do dispositivo | Classe II, alguns de Classe I | Classe III | Novo tipo de Classe I ou Classe II |
| Predicado necessário | Sim | Não | Não; o De Novo se aplica quando não existe nenhum |
| Cria uma nova classificação | Não | Não | Sim; o dispositivo torna-se um predicado |
| Taxa FDA do FY2027 (padrão / pequenas empresas) | US$ 28.653 / US$ 7.163 | US$ 636.732 / US$ 159.183 | US$ 191.020 / US$ 47.755 |
| Meta de análise do MDUFA V | 90 dias FDA | 180 dias FDA (320 com painel) | 150 dias FDA |
| Decisões em 2025 | 3.198 | 38 originais | 27 |
| Mediana de dias corridos, do recebimento à decisão, em 2025 | 142 (Tradicional) | 271,5 | 299 |
As taxas se aplicam de 1 de outubro de 2026 a 30 de setembro de 2027. 4 As metas de análise são provenientes da carta de compromisso do MDUFA V. "Dias FDA" excluem o tempo em que uma submissão fica suspensa aguardando o patrocinador, portanto os prazos em dias corridos são mais longos. 5
O que significa "FDA cleared": o 510(k)
Um dispositivo liberado foi considerado substancialmente equivalente a um dispositivo já legalmente comercializado no mercado dos EUA. Ele não foi considerado seguro e eficaz com base em suas próprias evidências.
A FDA descreve um 510(k) como uma submissão "para demonstrar que o dispositivo a ser comercializado é tão seguro e eficaz, isto é, substancialmente equivalente, a um dispositivo legalmente comercializado." Também explica o que se segue: o solicitante deve receber uma ordem "que conclui que o dispositivo é substancialmente equivalente", e "esta ordem 'libera' o dispositivo para distribuição comercial." 6
Equivalência substancial significa o mesmo uso pretendido que o predicado, além de uma de duas condições: ou o dispositivo possui as mesmas características tecnológicas, ou suas características diferentes "não suscitam diferentes questões de segurança e eficácia" e os dados mostram que ele é tão seguro e eficaz. Dados clínicos são necessários em alguns casos, mas a maioria dos 510(k)s baseia-se em ensaios de bancada, biocompatibilidade, software, segurança elétrica e testes de desempenho frente a normas reconhecidas.
Existem três tipos de 510(k): Tradicional, Especial e Abreviado. A FDA geralmente analisa os 510(k)s Especiais, que cobrem certas alterações no próprio dispositivo liberado de um fabricante, dentro de 30 dias. 7 Todos os 510(k)s devem utilizar o modelo eletrônico eSTAR, a menos que estejam isentos, uma regra em vigor desde 1 de outubro de 2023. 8
Como se apresentou 2025 na exportação do openFDA:
| Tipo de 510(k) | Liberações em 2025 | Mediana de dias corridos | Metade central das decisões |
|---|---|---|---|
| Tradicional | 2.655 | 142 | 90 a 231 dias |
| Especial | 481 | 30 | 27 a 57 dias |
| Abreviado | 41 | 154 | 90 a 261 dias |
| Analisado por terceira parte credenciada | 60 | 27 | não exibido, amostra pequena |
Os 510(k)s por terceira parte são um subconjunto que se sobrepõe aos três tipos. Nenhuma taxa de usuário da FDA é cobrada quando uma terceira parte credenciada submete o 510(k). 9
Se a FDA considerar um dispositivo não substancialmente equivalente, o dispositivo será Classe III por padrão. O requerente pode submeter um novo 510(k), solicitar a classificação De Novo, peticionar para reclassificação ou submeter um PMA.
O que significa "FDA approved": o PMA
A aprovação é a decisão mais exigente da FDA para dispositivos. Ela se baseia nas próprias evidências de segurança e eficácia do requerente, e não na comparação com um predicado.
A FDA define o PMA como "o tipo mais rigoroso de solicitação de comercialização de dispositivos exigido pela FDA." A aprovação "baseia-se em uma determinação da FDA de que o PMA contém evidências científicas válidas suficientes para garantir que o dispositivo seja seguro e eficaz para seu(s) uso(s) pretendido(s)." 10 Na prática, isso geralmente significa um estudo clínico pivotal conduzido sob uma isenção para dispositivo investigacional. A FDA também inspeciona a fabricação antes da aprovação e pode convocar um painel consultivo.
Os PMAs são raros, mas nunca deixam de gerar trabalho. Na exportação de PMA do openFDA:
- A FDA aprovou 38 PMAs originais em 2025, com uma mediana de 271,5 dias corridos do recebimento à aprovação. De 2021 a 2025, foram aprovados 145 originais, e 61 deles (42%) eram dispositivos cardiovasculares.
- No mesmo ano, a FDA decidiu 2.182 suplementos de PMA. 1.380 foram notificações de 30 dias para alterações de fabricação, 244 foram suplementos em tempo real, 377 foram suplementos de 180 dias e 30 foram suplementos panel-track.
Cada tipo de suplemento possui sua própria taxa para o FY2027: US$ 509.386 para um suplemento panel-track, US$ 95.510 para um suplemento de 180 dias, US$ 44.571 para um suplemento em tempo real e US$ 10.188 para uma notificação de 30 dias. Uma aprovação de Classe III também acarreta uma taxa de relatório periódico anual de US$ 22.286. A taxa integral para um PMA original é de US$ 636.732, ou de US$ 159.183 para uma pequena empresa com receita bruta igual ou inferior a US$ 100 milhões.
A aprovação vincula-se ao dispositivo, à sua rotulagem e ao seu processo de fabricação conforme analisados. Alterações que afetem a segurança ou a eficácia necessitam de um suplemento aprovado antes de serem implementadas. 11 Os dispositivos aprovados por PMA também são inspecionados após a aprovação: o programa de inspeção da FDA para fabricantes de dispositivos agenda inspeções pós-mercado de PMA de 8 a 12 meses após a aprovação. 12
O que significa "FDA granted": De Novo
A concessão de um De Novo autoriza um dispositivo inovador e, no mesmo ato, cria um novo tipo de dispositivo que produtos posteriores podem seguir por meio de um 510(k).
A via De Novo existe para dispositivos de risco baixo ou moderado que não possuem predicado. Sem ela, eles seriam Classe III por padrão. A FDA denomina o De Novo "um processo de classificação baseado em risco", e, quando concorda, pretende "conceder a solicitação De Novo e estabelecer um novo regulamento de classificação para o novo tipo de dispositivo." 13
O procedimento está codificado no 21 CFR 860, Subparte D. Sua regulamentação entrou em vigor em 3 de janeiro de 2022. De acordo com o 21 CFR 860.200(b), uma solicitação pode ocorrer após uma decisão de não equivalência substancial em um 510(k). Ela também pode ser submetida diretamente quando uma pessoa determinar que não existe um dispositivo legalmente comercializado no qual basear a equivalência substancial. 14 A lei torna, então, o dispositivo com De Novo concedido um predicado. Dispositivos classificados por meio do De Novo "podem ser comercializados e utilizados como predicados para futuras submissões de notificação pré-mercado [510(k)]." Desde 1 de outubro de 2025, as solicitações De Novo também devem utilizar o eSTAR.
Os números das concessões De Novo da FDA, conforme publicados na exportação de 510(k) do openFDA e cruzados com a base de dados De Novo da FDA:
- 322 concessões de 2016 a 2025, e 27 em 2025. 2023 e 2024 tiveram 47 cada. 15
- De 2021 a 2025, 173 concessões levaram uma mediana de 318 dias corridos do recebimento à decisão. A metade central variou de 233 a 469 dias.
- Neurologia (20), hospitalar geral (17), cardiovascular (16) e microbiologia (15) lideraram as concessões de 2021 a 2025.
Um exemplo famoso demonstra por que a escolha das palavras é importante. O aplicativo de ECG da Apple é frequentemente descrito como "FDA cleared". O banco de dados da FDA registra-o como De Novo DEN180044, decidido em 11 de setembro de 2018 com o resultado "granted". 16
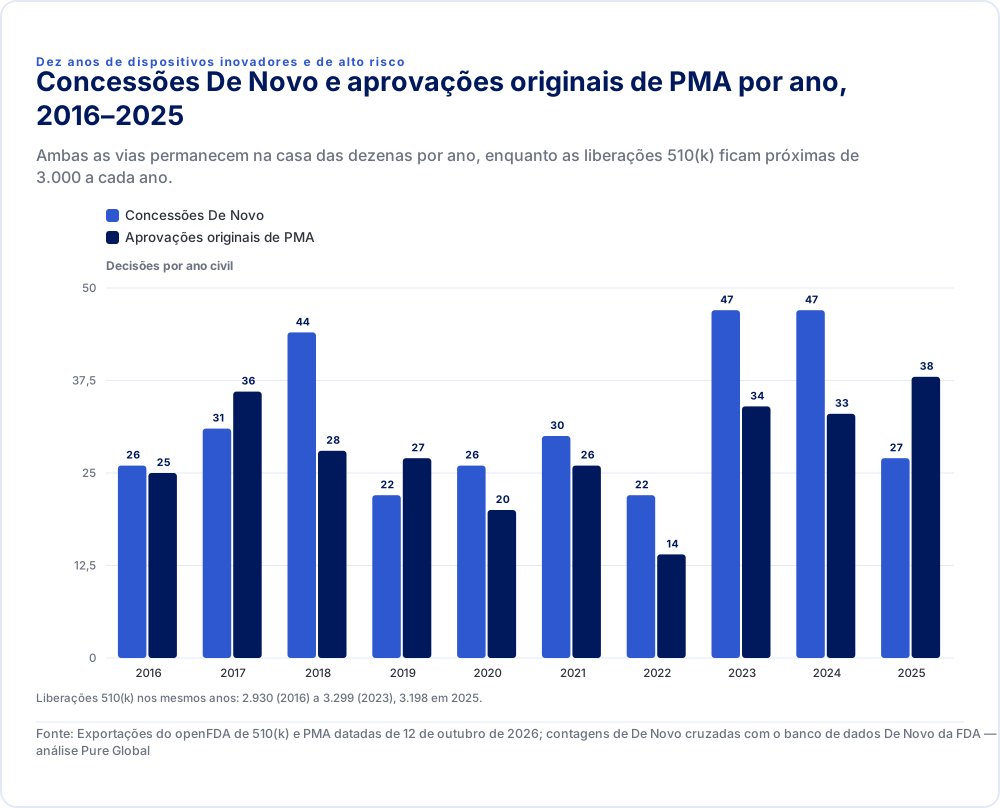
| Concessões De Novo | Aprovações originais de PMA | |
|---|---|---|
| 2016 | 26 | 25 |
| 2017 | 31 | 36 |
| 2018 | 44 | 28 |
| 2019 | 22 | 27 |
| 2020 | 26 | 20 |
| 2021 | 30 | 26 |
| 2022 | 22 | 14 |
| 2023 | 47 | 34 |
| 2024 | 47 | 33 |
| 2025 | 27 | 38 |
Liberações 510(k) nos mesmos anos: 2.930 (2016) a 3.299 (2023), 3.198 em 2025.
Fonte: Exportações do openFDA de 510(k) e PMA datadas de 12 de outubro de 2026; contagens de De Novo cruzadas com o banco de dados De Novo da FDA — análise Pure Global
Quanto tempo cada via leva na prática
Em dias corridos do recebimento à decisão, um 510(k) Especial é cerca de dez vezes mais rápido do que um De Novo, e um 510(k) Tradicional leva cerca de metade do tempo de um PMA original.
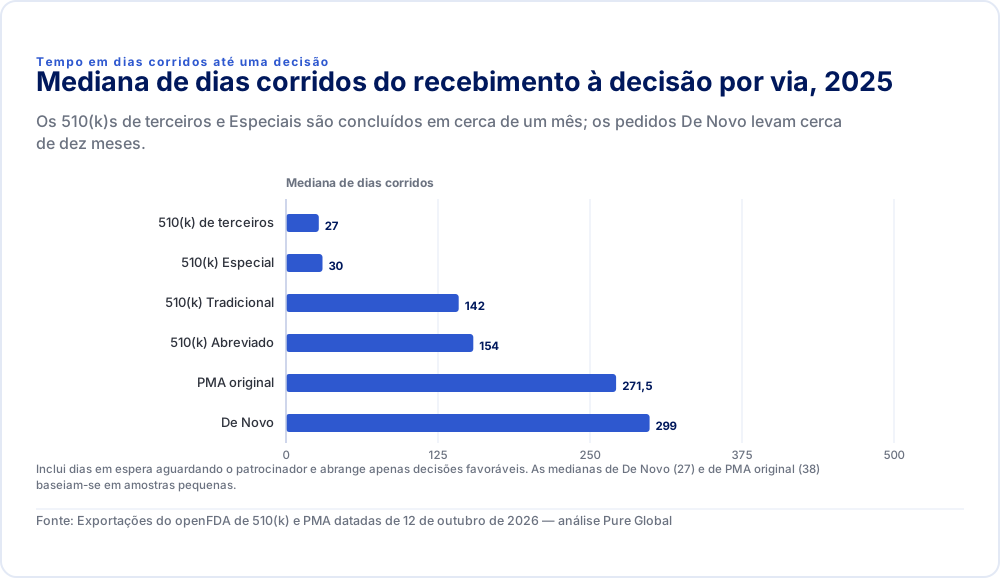
| Mediana de dias corridos | |
|---|---|
| 510(k) de terceiros | 27 |
| 510(k) Especial | 30 |
| 510(k) Tradicional | 142 |
| 510(k) Abreviado | 154 |
| PMA original | 271,5 |
| De Novo | 299 |
Inclui dias em espera aguardando o patrocinador e abrange apenas decisões favoráveis. As medianas de De Novo (27) e de PMA original (38) baseiam-se em amostras pequenas.
Fonte: Exportações do openFDA de 510(k) e PMA datadas de 12 de outubro de 2026 — análise Pure Global
Essas medianas medem o tempo total decorrido, incluindo os dias em que o relógio da FDA fica parado enquanto o patrocinador responde a perguntas. Elas descrevem resultados, não o desempenho da FDA. Elas também incluem apenas decisões bem-sucedidas, pois as exportações públicas divulgam liberações, concessões e aprovações, mas não recusas ou retiradas. Para o planejamento, adicione o tempo de preparação antes da submissão: programas de testes para um 510(k) e estudos clínicos para a maioria dos PMAs e muitas solicitações De Novo.
Como escolher entre 510(k), De Novo e PMA
A via decorre da classificação do dispositivo e da existência ou não de um predicado válido. Siga estas etapas nesta ordem.
- Encontre o código do produto e o regulamento de classificação. Se um regulamento cobrir seu dispositivo, sua classe e status de isenção definem a via padrão. Nosso guia para a classificação de dispositivos médicos da FDA apresenta as seis etapas.
- Se o dispositivo for de Classe I ou II e não for isento, procure um predicado com o mesmo uso pretendido. Um predicado com um código de produto diferente, ou liberado para uma indicação mais restrita, é um sinal de alerta.
- Se nenhum predicado for adequado e o risco for baixo ou moderado, planeje um De Novo. Preveja no orçamento dados de desempenho que possam respaldar novos controles especiais. Considere uma Pre-Submission primeiro, já que a FDA não cobra taxa por ela. Veja nosso guia de Q-Sub e Pre-Sub.
- Se o dispositivo for de Classe III, planeje um PMA, geralmente com um estudo com isenção de dispositivo investigacional e um sistema de gestão da qualidade pronto para inspeção sob o QMSR.
- Se não souber determinar, pergunte. Uma solicitação de informações 513(g) custa US$ 8.596 no FY2027, e a FDA pretende responder em até 60 dias. A resposta não é uma decisão final de classificação. 17
Nossas páginas de consultoria em 510(k) e consultoria em PMA descrevem o trabalho de submissão para cada via.
Como descrever seu status perante a FDA corretamente
Textos de marketing, apresentações de vendas, rótulos e materiais para investidores devem usar o termo correspondente à carta de decisão.
| Status do seu dispositivo | Diga | Não diga | Motivo |
|---|---|---|---|
| 510(k) considerado substancialmente equivalente | "liberado pela FDA" ou "liberado via 510(k)" | "aprovado pela FDA" | 21 CFR 807.97: a liberação não denota aprovação oficial; sugerir aprovação é rotulagem enganosa |
| PMA aprovado | "aprovado pela FDA" | "liberado pela FDA" | A FDA aprova pedidos de PMA |
| De Novo concedido | "De Novo concedido pela FDA" ou "autorizado pela FDA" | "liberado pela FDA" ou "aprovado pela FDA" | A FDA concede solicitações De Novo e cria uma nova classificação |
| Isento de 510(k), registrado e listado | "Listado junto à FDA", declarado como um fato | "aprovado pela FDA", "liberado pela FDA", "certificado pela FDA" | 21 CFR 807.39: o registro "não denota, de forma alguma, aprovação" |
| Designação de Breakthrough Device | "Recebeu a designação de Breakthrough Device da FDA" | Qualquer palavra que sugira autorização de comercialização | A designação agiliza a análise; não é uma autorização |
A orientação da FDA para o consumidor é contundente quanto às duas últimas linhas: "A FDA não emite nenhum tipo de certificado de registro de dispositivos." Ela também afirma que uma entrada de listagem de dispositivo "não denota aprovação, liberação ou autorização." 18 19
"Autorizado pela FDA" é um termo abrangente seguro. A própria FDA escreve que um dispositivo De Novo "teve a autorização de comercialização concedida." No entanto, use o termo específico sempre que o espaço permitir, pois compradores, comitês hospitalares de análise de valor e órgãos reguladores de outros países percebem a diferença.
Status que não são de liberação, aprovação ou concessão
- Designação de Breakthrough Device. Até 30 de junho de 2026, os centros de dispositivos e produtos biológicos da FDA haviam concedido 1.320 designações de Breakthrough Device. A designação proporciona aos patrocinadores maior interação com a FDA durante o desenvolvimento. O dispositivo ainda precisa de uma decisão de 510(k), De Novo ou PMA antes da comercialização. 20
- Isenção de Dispositivo Humanitário. Um dispositivo de uso humanitário trata ou diagnostica uma condição que afeta não mais que 8.000 pessoas nos Estados Unidos a cada ano. Ele é aprovado sob uma HDE com base no benefício provável, em vez da comprovação de eficácia, com limites de lucro. 21
- Isento de 510(k). A maioria dos dispositivos de Classe I e alguns de Classe II chegam ao mercado apenas com registro e listagem. Isso é comercialização legal, não uma liberação.
- Estabelecimento registrado. Todo fabricante se registra anualmente (US$ 13.785 para o FY2027), qualquer que seja o status de seus dispositivos. Consulte nosso guia de registro de estabelecimento.
Como a Pure Global ajuda
Nós escolhemos a via, encontramos e defendemos predicados, preparamos submissões no eSTAR e conduzimos solicitações 513(g) e de Pre-Submission para programas de 510(k), De Novo e PMA. Como seu US Agent, mantemos seu registro e listagem atualizados. Nossa equipe de dados regulatórios mantém os registros de 510(k), De Novo e PMA que fundamentam esta análise. Você pode pesquisá-los no banco de dados FDA gratuito da Pure Global AI, o que ajuda na triagem de predicados ou no benchmarking de tempos de análise. 22 Entre em contato com nossa equipe para planejar sua submissão.
Como construímos os números
- Fontes: as exportações em lote oficiais do openFDA para 510(k) e PMA datadas de 12 de outubro de 2026. O data lake de ciências da vida da Pure Global as mantém com rastreabilidade SHA-256. As contagens são por ano civil da data de decisão.
- Liberações de 510(k): números K com código de decisão substancialmente equivalente. A exportação do openFDA publica apenas 510(k)s liberados.
- Concessões De Novo: os registros DEN incluídos na mesma exportação, todos com o código de decisão "granted." O banco de dados De Novo da FDA retornou contagens idênticas para 2023 (47), 2024 (47) e 2025 (27).
- Aprovações de PMA original: números de PMA sem número de suplemento e com o código de decisão "APPR." Os suplementos são contados separadamente por tipo de suplemento.
- Tempos de análise: dias corridos da data de recebimento até a data da decisão. Os dados acumulados no ano de 2026 vão até o início de outubro e são excluídos das comparações anuais.
Referências
- openFDA — API e exportação em lote de dispositivos 510(k), exportação datada de 12 de outubro de 2026. open.fda.gov ↩
- openFDA — API e exportação em lote de PMA de dispositivos, exportação datada de 12 de outubro de 2026. open.fda.gov ↩
- eCFR — 21 CFR 807.97, rotulagem enganosa por referência à notificação pré-mercado. ecfr.gov ↩
- U.S. FDA — taxas do Medical Device User Fee Amendments (MDUFA), tarifas do FY2027 vigentes a partir de 1 de outubro de 2026. fda.gov ↩
- U.S. FDA — carta de compromisso do MDUFA V, metas de desempenho e procedimentos FY2023–FY2027. fda.gov ↩
- U.S. FDA — Notificação Pré-Mercado 510(k). fda.gov ↩
- U.S. FDA — Programas de Submissão 510(k): Tradicional, Especial e Abreviado. fda.gov ↩
- U.S. FDA — Programa eSTAR. fda.gov ↩
- U.S. FDA — Programa de Revisão por Terceiros 510(k). fda.gov ↩
- U.S. FDA — Aprovação Pré-Mercado (PMA). fda.gov ↩
- eCFR — 21 CFR 814.39, suplementos de PMA. ecfr.gov ↩
- U.S. FDA — Programa de Conformidade 7382.850, Inspeção de Fabricantes de Dispositivos Médicos, implementado em 2 de fevereiro de 2026. fda.gov ↩
- U.S. FDA — Solicitação de Classificação De Novo. fda.gov ↩
- eCFR — 21 CFR 860.200, finalidade e aplicabilidade da classificação De Novo. ecfr.gov ↩
- U.S. FDA — Banco de dados De Novo. accessdata.fda.gov ↩
- U.S. FDA — Registro De Novo DEN180044, ECG App, concedido em 11 de setembro de 2018. accessdata.fda.gov ↩
- U.S. FDA — Procedimentos da FDA e da Indústria para Solicitações de Informações da Seção 513(g), guia revisado em 23 de agosto de 2024. fda.gov ↩
- U.S. FDA — Existem dispositivos médicos "Registrados na FDA" ou "Certificados pela FDA"? fda.gov ↩
- eCFR — 21 CFR 807.39, rotulagem enganosa por referência ao registro de estabelecimento. ecfr.gov ↩
- U.S. FDA — Programa Breakthrough Devices, designações concedidas até 30 de junho de 2026. fda.gov ↩
- U.S. FDA — Isenção para Dispositivos Humanitários. fda.gov ↩
- Pure Global AI — Banco de dados de liberações FDA 510(k). pureglobal.ai ↩
 Mercado · 14 de out. de 2026Registro de Dispositivos Médicos na FDA dos EUAAtualização Regulatória · 17 de set. de 2026FDA - Guia de Sistemas de Buffy CoatAtualização Regulatória · 13 de ago. de 2026Warning Letters do QMSR da FDA sobre Risco e Mudanças de ProjetoAtualização Regulatória · 9 de ago. de 2026Taxas de Usuário de Dispositivos Médicos da FDA FY 2027Atualização Regulatória · 2 de jun. de 2026Guia do FDA 2026 sobre Fatores Humanos para Dispositivos MédicosVídeo · 12 de mar. de 2026Como registrar um dispositivo médico na FDA dos EUAServiço de Mercado · 24 de jul. de 2026Agente FDA nos EUA para fabricantes estrangeiros de dispositivos médicos e DIVServiço de Mercado · 24 de jul. de 2026Certificado para Governo Estrangeiro (CFG) da FDA para Dispositivos MédicosEstudo de caso · 11 de ago. de 2026Linha de Cateter-Balão, 2 Vias ANVISAEstudo de caso · 5 de ago. de 2026COFEPRIS Registro IVD: Menu Reagente
21 CFR Parte 820 para ISO 13485: Tabela de Correspondência do QMSR
O QMSR reduziu o 21 CFR Parte 820 de 31 seções para seis e tornou a ISO 13485:2016 a regra. Esta tabela de correspondência mapeia cada seção antiga para sua cláusula da ISO 13485, indica quais mapeamentos a FDA declarou, lista os requisitos exclusivos da FDA e mostra onde uma década de citações do 483 agora se enquadra.
Checklist de Prontidão para Inspeção da FDA (QMSR)
A FDA agora inspeciona fabricantes de dispositivos sob o QMSR e o Programa de Conformidade 7382.850. Nossa análise de dez anos de dados da FDA do Formulário 483 mostra onde os investigadores encontram problemas, e o checklist de 12 itens transforma essas constatações em registros a preparar antes da chegada do investigador.
Classificação de Dispositivos Médicos da FDA: Classes I, II e III
O arquivo de códigos de produto de outubro de 2026 da FDA coloca 36,5% dos códigos classificados na Classe I, 55,4% na Classe II e 8,0% na Classe III. Este guia explica o que cada classe exige, por que a classe por si só não define a via regulatória e como confirmar a classe do seu dispositivo em seis etapas.
Vamos conversar,
Onde quer que você esteja.
Quer esteja procurando mais informações ou pronto para ser nosso parceiro, estamos aqui para orientá-lo em todas as etapas do processo regulatório.
Fale conosco