FDA: Autorizado vs. aprobado vs. concedido: 510(k), PMA y De Novo
En 2025, la FDA autorizó 3.198 dispositivos mediante 510(k), concedió 27 solicitudes De Novo y aprobó 38 PMA originales. Esta guía explica qué significa legalmente cada término, cuánto tarda cada vía, cuánto cuesta en el FY2027 y cómo describir el estado de su dispositivo sin incurrir en rotulación engañosa.
TL;DR
"Autorizado por FDA", "aprobado por FDA" y "concedido por FDA" no son sinónimos. Cada término designa una decisión jurídica diferente.
- Autorizado significa que FDA determinó que un dispositivo es sustancialmente equivalente a un dispositivo predicado comercializado legalmente a través de un 510(k).
- Aprobado significa que FDA aprobó una solicitud de aprobación previa a la comercialización (PMA) tras constatar evidencia científica válida de que el dispositivo es seguro y eficaz.
- Concedido significa que FDA concedió una solicitud De Novo y creó una nueva clasificación de Clase I o Clase II para un dispositivo novedoso que no tiene predicado.
Los volúmenes son sumamente desiguales. El análisis de Pure Global de las exportaciones oficiales de openFDA cubre el año calendario 2025: FDA resolvió 3.198 autorizaciones 510(k), concedió 27 solicitudes De Novo y aprobó 38 PMA originales. Las autorizaciones 510(k) representaron el 98,0 % de esas nuevas autorizaciones de comercialización. Entre 2016 y 2025, la distribución es casi idéntica: 30.669 autorizaciones, 322 concesiones De Novo y 281 aprobaciones de PMA originales. 1 2
Usar el término correcto es fundamental. La regulación de FDA establece que una autorización 510(k) "no denota en modo alguno la aprobación oficial del dispositivo", y una afirmación que cree "la impresión de una aprobación oficial" constituye rotulación engañosa. 3
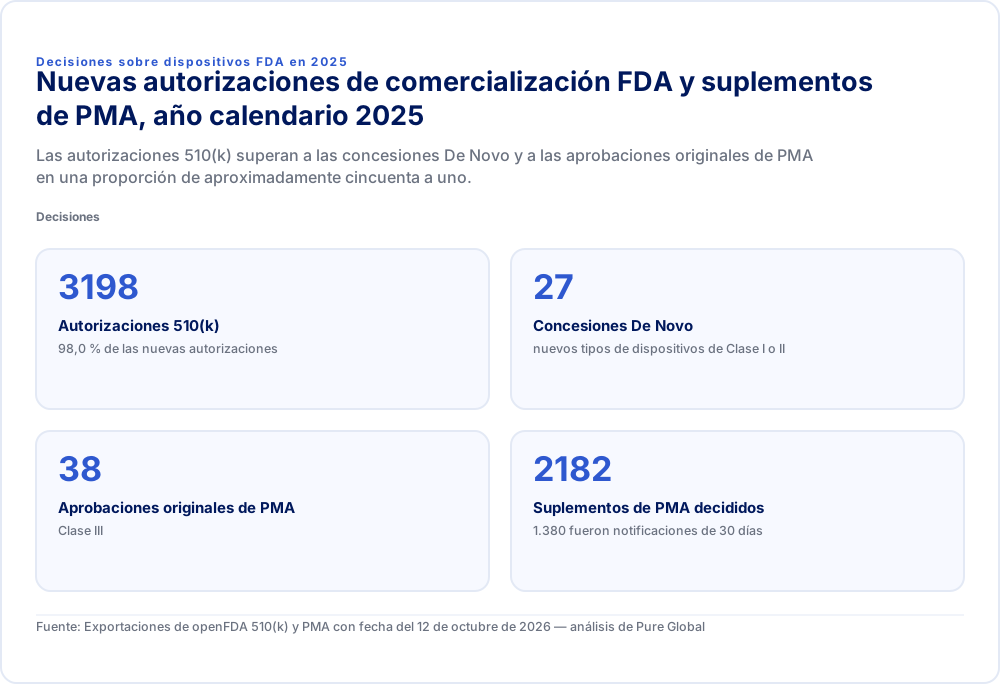
Decisiones sobre dispositivos FDA en 2025Nuevas autorizaciones de comercialización FDA y suplementos de PMA, año calendario 2025Las autorizaciones 510(k) superan a las concesiones De Novo y a las aprobaciones originales de PMA en una proporción de aproximadamente cincuenta a uno.Decisiones
- Autorizaciones 510(k)
- 319898,0 % de las nuevas autorizaciones
- Concesiones De Novo
- 27nuevos tipos de dispositivos de Clase I o II
- Aprobaciones originales de PMA
- 38Clase III
- Suplementos de PMA decididos
- 21821.380 fueron notificaciones de 30 días
Fuente: Exportaciones de openFDA 510(k) y PMA con fecha del 12 de octubre de 2026 — análisis de Pure Global
Autorizado, aprobado y concedido en una tabla
Los tres resultados difieren en la pregunta que responde FDA, la evidencia que espera, la tarifa y el plazo de revisión.
| Autorizado | Aprobado | Concedido | |
|---|---|---|---|
| Solicitud | Notificación previa a la comercialización, 510(k) | Solicitud de aprobación previa a la comercialización, PMA | Solicitud de clasificación De Novo |
| Pregunta que responde FDA | ¿Es el dispositivo sustancialmente equivalente a un dispositivo predicado comercializado legalmente? | ¿Existe evidencia científica válida de que el dispositivo es seguro y eficaz? | ¿Pueden los controles generales, o los generales y especiales, brindar una garantía razonable para un nuevo tipo de dispositivo sin predicado? |
| Clase típica de dispositivo | Clase II, algunos de Clase I | Clase III | Nuevo tipo de Clase I o Clase II |
| Dispositivo predicado necesario | Sí | No | No; De Novo se aplica cuando no existe ninguno |
| Crea una nueva clasificación | No | No | Sí; el dispositivo se convierte en un predicado |
| Tarifa de FDA para el FY2027 (estándar / pequeña empresa) | 28.653 USD / 7.163 USD | 636.732 USD / 159.183 USD | 191.020 USD / 47.755 USD |
| Meta de revisión de MDUFA V | 90 días FDA | 180 días FDA (320 con panel) | 150 días FDA |
| Decisiones en 2025 | 3.198 | 38 originales | 27 |
| Mediana de días calendario, de la recepción a la decisión, 2025 | 142 (Tradicional) | 271,5 | 299 |
Las tarifas se aplican del 1 de octubre de 2026 al 30 de septiembre de 2027. 4 Las metas de revisión proceden de la carta de compromiso de MDUFA V. Los "días FDA" excluyen el tiempo en que una solicitud está en espera del patrocinador, por lo que los plazos calendario resultan más largos. 5
Qué significa "autorizado por FDA": el 510(k)
Se ha determinado que un dispositivo autorizado es sustancialmente equivalente a un dispositivo que ya se encuentra legalmente en el mercado de EE. UU. No se ha determinado que sea seguro y eficaz sobre la base de su propia evidencia.
FDA describe un 510(k) como una solicitud "para demostrar que el dispositivo que se comercializará es tan seguro y eficaz, es decir, sustancialmente equivalente, a un dispositivo comercializado legalmente". También explica lo que sigue: el solicitante debe recibir una orden "que determine que el dispositivo es sustancialmente equivalente", y "esta orden 'autoriza' el dispositivo para su distribución comercial". 6
La equivalencia sustancial significa el mismo uso previsto que el dispositivo predicado, más una de dos cosas. O bien el dispositivo tiene las mismas características tecnológicas, o sus características diferentes "no plantean cuestiones distintas de seguridad y eficacia" y los datos demuestran que es tan seguro y eficaz. En ocasiones se necesitan datos clínicos, pero la mayoría de los 510(k) se basan en pruebas de banco, biocompatibilidad, software, seguridad eléctrica y desempeño frente a normas reconocidas.
Existen tres tipos de 510(k): Tradicional, Especial y Abreviado. FDA generalmente revisa los 510(k) Especiales, que cubren determinados cambios en un dispositivo ya autorizado del propio fabricante, en un plazo de 30 días. 7 Todos los 510(k) deben utilizar la plantilla electrónica eSTAR a menos que estén exentos, una regla vigente desde el 1 de octubre de 2023. 8
Cómo se vio 2025 en la exportación de openFDA:
| Tipo de 510(k) | Autorizaciones en 2025 | Mediana de días calendario | Mitad central de las decisiones |
|---|---|---|---|
| Tradicional | 2.655 | 142 | 90 a 231 días |
| Especial | 481 | 30 | 27 a 57 días |
| Abreviado | 41 | 154 | 90 a 261 días |
| Revisado por un tercero acreditado | 60 | 27 | no mostrado, muestra pequeña |
Los 510(k) por terceros son un subconjunto que se superpone con los tres tipos. No se cobra tarifa de usuario de FDA cuando un tercero acreditado presenta el 510(k). 9
Si FDA determina que un dispositivo no es sustancialmente equivalente, el dispositivo pasa a ser de Clase III por defecto. El solicitante puede presentar un nuevo 510(k), solicitar la clasificación De Novo, presentar una petición de reclasificación o tramitar una PMA.
Qué significa "aprobado por FDA": la PMA
La aprobación es la decisión sobre dispositivos más exigente de FDA. Se basa en la propia evidencia de seguridad y eficacia del solicitante, no en la comparación con un dispositivo predicado.
FDA califica a la PMA como "el tipo más estricto de solicitud de comercialización de dispositivos requerida por FDA". La aprobación "se basa en una determinación de FDA de que la PMA contiene suficiente evidencia científica válida para garantizar que el dispositivo sea seguro y eficaz para su(s) uso(s) previsto(s)". 10 En la práctica, eso suele significar un estudio clínico pivotal bajo una exención de dispositivo en investigación. FDA también inspecciona la fabricación antes de la aprobación y puede convocar a un panel asesor.
Las PMA son poco comunes, pero nunca dejan de generar trabajo. En la exportación de PMA de openFDA:
- FDA aprobó 38 PMA originales en 2025, con una mediana de 271,5 días calendario desde la recepción hasta la aprobación. Entre 2021 y 2025 aprobó 145 originales, y 61 de ellas (42 %) fueron dispositivos cardiovasculares.
- El mismo año, FDA resolvió 2.182 suplementos de PMA. 1.380 fueron notificaciones de 30 días para cambios de fabricación, 244 fueron suplementos en tiempo real, 377 fueron suplementos de 180 días y 30 fueron suplementos con revisión de panel.
Cada tipo de suplemento tiene su propia tarifa para el FY2027: 509.386 USD para un suplemento con revisión de panel, 95.510 USD para un suplemento de 180 días, 44.571 USD para un suplemento en tiempo real y 10.188 USD para una notificación de 30 días. Una aprobación de Clase III también conlleva una tarifa anual por informe periódico de 22.286 USD. La tarifa completa para una PMA original es de 636.732 USD, o de 159.183 USD para una pequeña empresa con ingresos brutos de 100 millones de USD o menos.
La aprobación se vincula al dispositivo, su etiquetado y su proceso de fabricación tal como fueron evaluados. Los cambios que afecten la seguridad o la eficacia requieren un suplemento aprobado antes de que se implementen. 11 Los dispositivos con PMA también se inspeccionan después de la aprobación: el programa de inspección de fabricantes de dispositivos de FDA programa inspecciones poscomercialización de PMA de 8 a 12 meses después de la aprobación. 12
Qué significa "concedido por FDA": De Novo
Una concesión De Novo autoriza un dispositivo novedoso y, en el mismo paso, crea un nuevo tipo de dispositivo que productos posteriores pueden seguir a través de un 510(k).
La vía De Novo existe para dispositivos de riesgo bajo o moderado que no tienen dispositivo predicado. Sin ella, serían de Clase III por defecto. FDA califica a De Novo como "un proceso de clasificación basado en el riesgo" y, cuando está de acuerdo, tiene la intención de "conceder la solicitud De Novo y establecer una nueva regulación de clasificación para el nuevo tipo de dispositivo". 13
El procedimiento está codificado en el 21 CFR 860, Subparte D. Su norma entró en vigor el 3 de enero de 2022. Conforme al 21 CFR 860.200(b), una solicitud puede presentarse tras una decisión de no equivalencia sustancial en un 510(k). También puede presentarse directamente cuando una persona determina que no existe un dispositivo legalmente comercializado en el cual fundamentar la equivalencia sustancial. 14 La ley convierte entonces al dispositivo con De Novo concedido en un dispositivo predicado. Los dispositivos clasificados a través de De Novo "pueden comercializarse y utilizarse como predicados para futuras presentaciones de notificación previa a la comercialización [510(k)]". Desde el 1 de octubre de 2025, las solicitudes De Novo también deben utilizar eSTAR.
Las cifras de las concesiones De Novo de FDA, según lo publicado en la exportación de 510(k) de openFDA y cotejado con la base de datos De Novo de FDA:
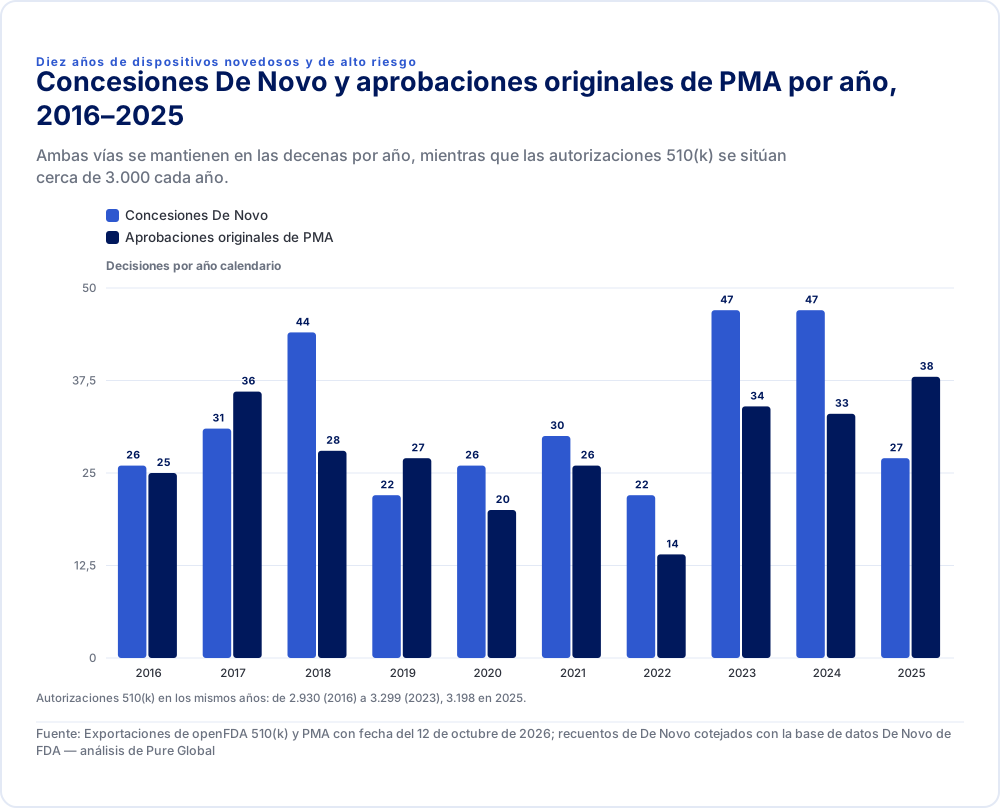
- 322 concesiones de 2016 a 2025, y 27 en 2025. 2023 y 2024 tuvieron 47 cada uno. 15
- De 2021 a 2025, 173 concesiones tomaron una mediana de 318 días calendario desde la recepción hasta la decisión. La mitad central osciló entre 233 y 469 días.
- Neurología (20), hospital general (17), cardiovascular (16) y microbiología (15) encabezaron las concesiones de 2021 a 2025.
Un ejemplo famoso muestra por qué la formulación exacta importa. La aplicación de ECG de Apple a menudo se describe como "autorizada por FDA". La base de datos de FDA la registra como De Novo DEN180044, resuelta el 11 de septiembre de 2018 con el resultado "concedido". 16
| Concesiones De Novo | Aprobaciones originales de PMA | |
|---|---|---|
| 2016 | 26 | 25 |
| 2017 | 31 | 36 |
| 2018 | 44 | 28 |
| 2019 | 22 | 27 |
| 2020 | 26 | 20 |
| 2021 | 30 | 26 |
| 2022 | 22 | 14 |
| 2023 | 47 | 34 |
| 2024 | 47 | 33 |
| 2025 | 27 | 38 |
Autorizaciones 510(k) en los mismos años: de 2.930 (2016) a 3.299 (2023), 3.198 en 2025.
Fuente: Exportaciones de openFDA 510(k) y PMA con fecha del 12 de octubre de 2026; recuentos de De Novo cotejados con la base de datos De Novo de FDA — análisis de Pure Global
Cuánto tiempo toma cada vía en la práctica
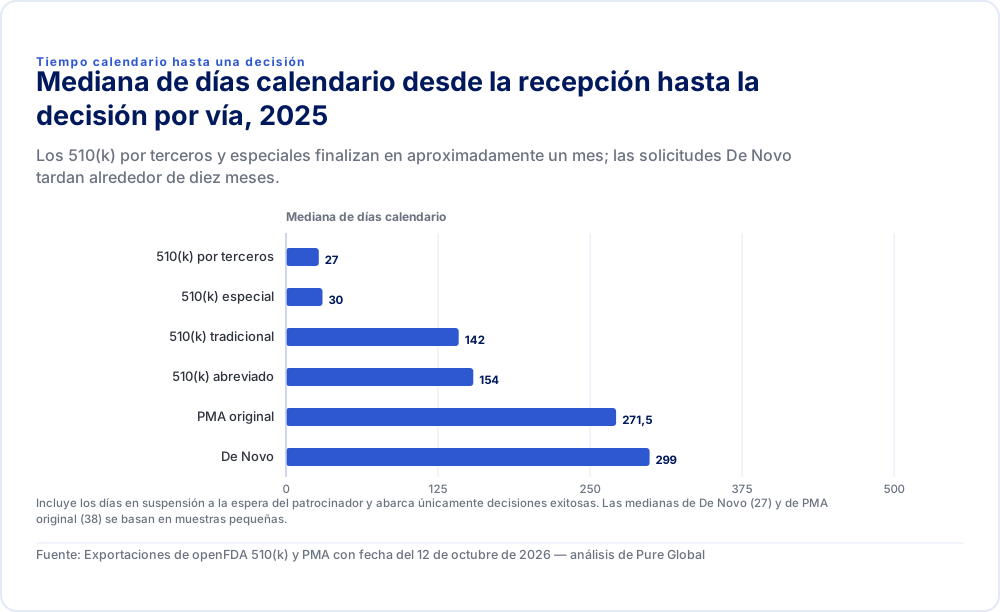
En días calendario desde la recepción hasta la decisión, un 510(k) especial es aproximadamente diez veces más rápido que un De Novo, y un 510(k) tradicional toma alrededor de la mitad del tiempo de una PMA original.
| Mediana de días calendario | |
|---|---|
| 510(k) por terceros | 27 |
| 510(k) especial | 30 |
| 510(k) tradicional | 142 |
| 510(k) abreviado | 154 |
| PMA original | 271,5 |
| De Novo | 299 |
Incluye los días en suspensión a la espera del patrocinador y abarca únicamente decisiones exitosas. Las medianas de De Novo (27) y de PMA original (38) se basan en muestras pequeñas.
Fuente: Exportaciones de openFDA 510(k) y PMA con fecha del 12 de octubre de 2026 — análisis de Pure Global
Estas medianas miden el tiempo total transcurrido, incluidos los días en que el reloj de FDA se detiene mientras el patrocinador responde a las preguntas. Describen resultados, no el desempeño de FDA. También incluyen únicamente decisiones favorables, debido a que las exportaciones públicas publican autorizaciones (clearances), concesiones y aprobaciones, pero no denegaciones ni retiros. Para la planificación, agregue el tiempo de preparación previo a la presentación: programas de pruebas para un 510(k), y estudios clínicos para la mayoría de las PMA y muchas solicitudes De Novo.
Cómo elegir entre 510(k), De Novo y PMA
La vía se deriva de la clasificación del dispositivo y de si existe un predicado válido. Abórdelo en este orden.
- Identifique el código de producto y la regulación de clasificación. Si una regulación contempla su dispositivo, su clase y estado de exención establecen la vía predeterminada. Nuestra guía sobre clasificación de dispositivos médicos de FDA explica los seis pasos.
- Si el dispositivo es Clase I o II y no está exento, busque un predicado con el mismo uso previsto. Un predicado con un código de producto diferente, o uno autorizado para una indicación más restringida, es una señal de alerta.
- Si ningún predicado se ajusta y el riesgo es bajo o moderado, planifique una solicitud De Novo. Asigne presupuesto para datos de desempeño que puedan respaldar nuevos controles especiales. Considere primero una Pre-Submission, ya que FDA no cobra tarifas por ella. Consulte nuestra guía de Q-Sub y Pre-Sub.
- Si el dispositivo es Clase III, planifique una PMA, por lo general con un estudio bajo exención para dispositivos de investigación, y un sistema de calidad listo para inspección conforme a la QMSR.
- Si no puede determinarlo, pregunte. Una solicitud de información 513(g) cuesta 8.596 USD en el FY2027, y FDA tiene previsto responder en un plazo de 60 días. La respuesta no constituye una decisión final de clasificación. 17
Nuestras páginas de consultoría de 510(k) y consultoría de PMA describen el trabajo de presentación para cada vía.
Cómo describir correctamente su estado ante la FDA
El material publicitario, las presentaciones de ventas, el etiquetado y los materiales para inversionistas deben utilizar el término que coincida con la carta de decisión.
| Estado de su dispositivo | Diga | No diga | Por qué |
|---|---|---|---|
| 510(k) determinado sustancialmente equivalente | "FDA cleared" o "510(k) cleared" | "FDA approved" | 21 CFR 807.97: la autorización (clearance) no denota aprobación oficial; insinuar aprobación constituye rotulación engañosa (misbranding) |
| PMA aprobada | "FDA approved" | "FDA cleared" | FDA aprueba solicitudes PMA |
| De Novo concedido | "FDA granted De Novo" o "FDA authorized" | "FDA cleared" o "FDA approved" | FDA concede solicitudes De Novo y crea una nueva clasificación |
| Exento de 510(k), registrado y listado | "Listed with FDA", declarado como un hecho | "FDA approved", "FDA cleared", "FDA certified" | 21 CFR 807.39: el registro "no denota de ninguna manera aprobación" |
| Designación de Breakthrough Device | "Received FDA Breakthrough Device designation" | Cualquier término que insinúe autorización de comercialización | La designación agiliza la revisión; no constituye una autorización |
La guía para el consumidor de FDA es tajante respecto de las dos últimas filas: "La FDA no emite ningún tipo de certificado de registro de dispositivos". También señala que una entrada en el listado de dispositivos "no denota aprobación, autorización (clearance) ni autorización de comercialización". 18 19
"FDA authorized" es un término general seguro. La propia FDA escribe que a un dispositivo De Novo "se le concedió autorización de comercialización". Sin embargo, use el término específico siempre que el espacio lo permita, ya que los compradores, los comités de análisis de valor hospitalario y los reguladores de otros países reconocen la diferencia.
Estados que no están autorizados, aprobados ni concedidos
- Designación de Breakthrough Device. Al 30 de junio de 2026, los centros de dispositivos y productos biológicos de FDA habían otorgado 1.320 designaciones de Breakthrough Device. Una designación brinda a los patrocinadores una mayor interacción con FDA durante el desarrollo. El dispositivo aún requiere una decisión de 510(k), De Novo o PMA antes de su comercialización. 20
- Exención para dispositivos de uso humanitario. Un dispositivo de uso humanitario trata o diagnostica una afección que afecta a no más de 8.000 personas en los Estados Unidos cada año. Se aprueba bajo una HDE sobre la base de un beneficio probable y no de una prueba de eficacia, con límites en las ganancias. 21
- Exento de 510(k). La mayoría de los dispositivos de Clase I y algunos de Clase II llegan al mercado únicamente con el registro y el listado. Eso constituye una comercialización legal, no una autorización (clearance).
- Establecimiento registrado. Cada fabricante se registra anualmente (13.785 USD para el FY2027), independientemente del estado de sus dispositivos. Consulte nuestra guía de registro de establecimientos.
Cómo ayuda Pure Global
Seleccionamos la vía, identificamos y defendemos predicados, preparamos presentaciones eSTAR y gestionamos solicitudes 513(g) y de Pre-Submission para programas de 510(k), De Novo y PMA. Como su Agente en EE. UU. (US Agent), mantenemos actualizados el registro y el listado. Nuestro equipo de datos regulatorios mantiene los registros de 510(k), De Novo y PMA que respaldan este análisis. Puede consultarlos en la base de datos gratuita de FDA de Pure Global AI, lo que resulta útil al evaluar predicados o comparar tiempos de revisión. 22 Póngase en contacto con nuestro equipo para planificar su presentación.
Cómo elaboramos las cifras
- Fuentes: las exportaciones masivas oficiales de openFDA de 510(k) y PMA con fecha del 12 de octubre de 2026. El data lake de ciencias de la vida de Pure Global las conserva con linaje SHA-256. Los recuentos se basan en el año calendario de la fecha de decisión.
- Autorizaciones de 510(k): números K con un código de decisión de sustancialmente equivalente. La exportación de openFDA solo publica 510(k) autorizados.
- Concesiones De Novo: los registros DEN incluidos en la misma exportación, todos con el código de decisión "granted". La base de datos de De Novo de FDA arrojó recuentos idénticos para 2023 (47), 2024 (47) y 2025 (27).
- Aprobaciones de PMA original: números de PMA sin número de suplemento y con el código de decisión "APPR". Los suplementos se contabilizan por separado según el tipo de suplemento.
- Tiempos de revisión: días calendario desde la fecha de recepción hasta la fecha de decisión. Los datos acumulados del año 2026 abarcan hasta principios de octubre y se excluyen de las comparaciones anuales.
Referencias
- openFDA — API y exportación masiva de 510(k) de dispositivos, exportación con fecha del 12 de octubre de 2026. open.fda.gov ↩
- openFDA — API y exportación masiva de PMA de dispositivos, exportación con fecha del 12 de octubre de 2026. open.fda.gov ↩
- eCFR — 21 CFR 807.97, rotulación engañosa por referencia a la notificación previa a la comercialización. ecfr.gov ↩
- U.S. FDA — Tarifas de las Enmiendas sobre Tarifas para Usuarios de Dispositivos Médicos (MDUFA), tarifas del FY2027 vigentes a partir del 1 de octubre de 2026. fda.gov ↩
- U.S. FDA — Carta de compromiso de MDUFA V, objetivos de desempeño y procedimientos para los FY2023–FY2027. fda.gov ↩
- U.S. FDA — Notificación previa a la comercialización 510(k). fda.gov ↩
- U.S. FDA — Programas de presentación de 510(k): tradicional, especial y abreviado. fda.gov ↩
- U.S. FDA — Programa eSTAR. fda.gov ↩
- U.S. FDA — Programa de revisión por terceros de 510(k). fda.gov ↩
- U.S. FDA — Aprobación previa a la comercialización (PMA). fda.gov ↩
- eCFR — 21 CFR 814.39, suplementos de PMA. ecfr.gov ↩
- U.S. FDA — Programa de cumplimiento 7382.850, Inspección de fabricantes de dispositivos médicos, implementado el 2 de febrero de 2026. fda.gov ↩
- U.S. FDA — Solicitud de clasificación De Novo. fda.gov ↩
- eCFR — 21 CFR 860.200, propósito y aplicabilidad de la clasificación De Novo. ecfr.gov ↩
- U.S. FDA — Base de datos De Novo. accessdata.fda.gov ↩
- U.S. FDA — Registro De Novo DEN180044, ECG App, concedido el 11 de septiembre de 2018. accessdata.fda.gov ↩
- U.S. FDA — Procedimientos de la FDA y de la industria para las solicitudes de información de la Sección 513(g), guía revisada el 23 de agosto de 2024. fda.gov ↩
- U.S. FDA — ¿Existen dispositivos médicos "registrados ante la FDA" o "certificados por la FDA"? fda.gov ↩
- eCFR — 21 CFR 807.39, rotulación engañosa por referencia al registro de establecimiento. ecfr.gov ↩
- U.S. FDA — Programa de Dispositivos Innovadores, designaciones otorgadas al 30 de junio de 2026. fda.gov ↩
- U.S. FDA — Exención para dispositivos de uso humanitario. fda.gov ↩
- Pure Global AI — Base de datos de autorizaciones de FDA 510(k). pureglobal.ai ↩
 Mercado · 14 oct 2026FDA Registro de dispositivos médicos en EE. UU.Actualización regulatoria · 17 sept 2026FDA: Guía de sistemas de capa leucocitariaActualización regulatoria · 13 ago 2026Warning Letters QMSR de FDA sobre riesgo y cambios de diseñoActualización regulatoria · 9 ago 2026Tarifas de dispositivos médicos FDA FY 2027Actualización regulatoria · 2 jun 2026FDA Actualización 2026 de la Guía de factores humanos para envíos de dispositivosVídeo · 12 mar 2026Cómo registrar un dispositivo médico ante la FDA de EE. UU.Servicio de mercado · 24 jul 2026Agente de EE. UU. ante la FDA para fabricantes extranjeros de dispositivos médicos e IVDServicio de mercado · 24 jul 2026Clasificación de dispositivos médicos e IVD de la FDA: Clase I, II y IIICaso de estudio · 11 ago 2026Catéteres de balón: dos vías ANVISACaso de estudio · 5 ago 2026COFEPRIS Registro IVD: menú de reactivos
21 CFR Parte 820 a ISO 13485: tabla de concordancia de la QMSR
La QMSR redujo 21 CFR Parte 820 de 31 secciones a seis e hizo de ISO 13485:2016 la norma. Esta tabla de concordancia mapea cada sección anterior con su cláusula de ISO 13485, señala qué correspondencias declaró FDA, enumera los requisitos exclusivos de FDA y muestra dónde se ubica ahora una década de citaciones de 483.
Clasificación de dispositivos médicos de FDA: Clases I, II y III
El archivo de códigos de producto de octubre de 2026 de FDA ubica el 36,5 % de los códigos clasificados en la Clase I, el 55,4 % en la Clase II y el 8,0 % en la Clase III. Esta guía explica qué requiere cada clase, por qué la clase por sí sola no determina la vía y cómo confirmar la clase de su dispositivo en seis pasos.
Lista de preparación para inspecciones de la FDA (QMSR)
La FDA ahora inspecciona a los fabricantes de dispositivos bajo la QMSR y el Programa de Cumplimiento 7382.850. Nuestro análisis de diez años de datos del Formulario 483 de la FDA muestra dónde encuentran problemas los investigadores, y la lista de verificación de 12 puntos convierte esos hallazgos en registros que deben prepararse antes de que llegue el investigador.
Hablemos,
esté donde esté.
Ya sea que busque más información o esté listo para asociarse con nosotros, le guiaremos en cada paso del proceso regulatorio.
Contáctenos