FDA : Autorisé vs approuvé vs accordé : 510(k), PMA et De Novo
En 2025, la FDA a autorisé 3 198 dispositifs via le 510(k), a accordé 27 demandes De Novo et a approuvé 38 PMA initiales. Ce guide explique la signification juridique de chaque terme, la durée de chaque voie, son coût pour l'exercice FY2027 et la manière de décrire le statut de votre dispositif médical sans tomber dans l'étiquetage trompeur (misbranding).
TL;DR
« FDA cleared », « FDA approved » et « FDA granted » ne sont pas des synonymes. Chacun désigne une décision juridique distincte.
- Cleared signifie que la FDA a jugé un dispositif substantiellement équivalent à un prédicat légalement commercialisé par l'intermédiaire d'un 510(k).
- Approved signifie que la FDA a approuvé une demande d'approbation préalable à la commercialisation (PMA) après avoir conclu, sur la base de preuves scientifiques valides, que le dispositif est sûr et efficace.
- Granted signifie que la FDA a accordé une demande De Novo et créé une nouvelle classification de classe I ou de classe II pour un dispositif novateur sans prédicat.
Les volumes sont très asymétriques. L'analyse des exports officiels d'openFDA par Pure Global couvre l'année civile 2025 : la FDA a rendu une décision pour 3 198 clearances 510(k), a accordé 27 demandes De Novo et a approuvé 38 PMA initiales. Les clearances représentaient 98,0 % de ces nouvelles autorisations de mise sur le marché. De 2016 à 2025, la répartition est quasi identique : 30 669 clearances, 322 octrois De Novo et 281 approbations de PMA initiales. 1 2
Le choix du terme exact est primordial. La réglementation de la FDA précise qu'une clearance 510(k) « ne dénote en aucune façon une approbation officielle du dispositif » et qu'une allégation créant « une impression d'approbation officielle » constitue un étiquetage trompeur (misbranding). 3
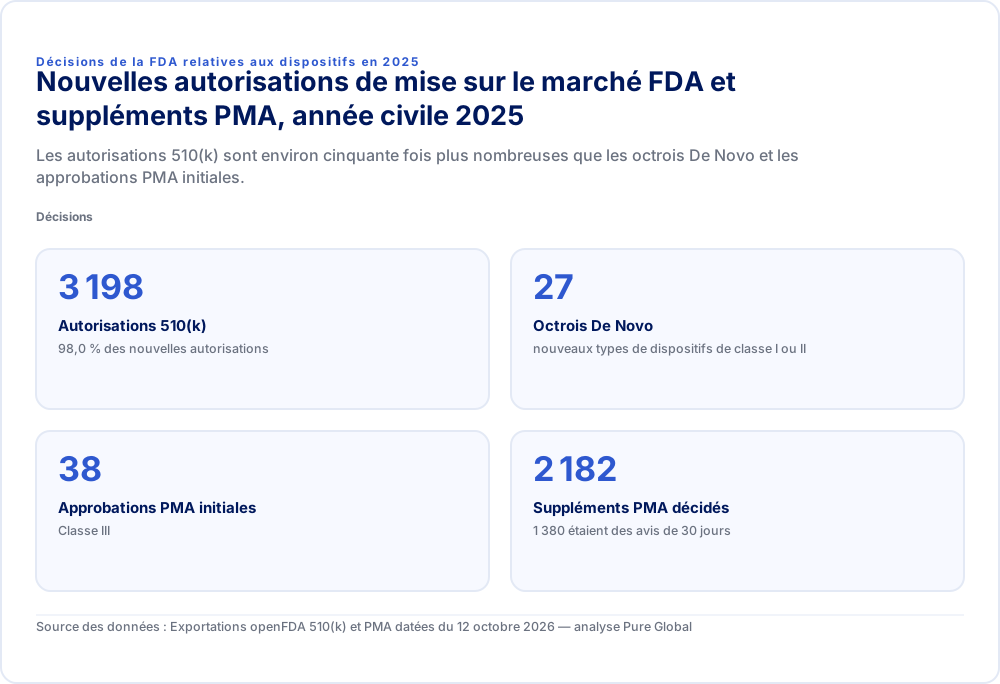
Décisions de la FDA relatives aux dispositifs en 2025Nouvelles autorisations de mise sur le marché FDA et suppléments PMA, année civile 2025Les autorisations 510(k) sont environ cinquante fois plus nombreuses que les octrois De Novo et les approbations PMA initiales.Décisions
- Autorisations 510(k)
- 3 19898,0 % des nouvelles autorisations
- Octrois De Novo
- 27nouveaux types de dispositifs de classe I ou II
- Approbations PMA initiales
- 38Classe III
- Suppléments PMA décidés
- 2 1821 380 étaient des avis de 30 jours
Source des données : Exportations openFDA 510(k) et PMA datées du 12 octobre 2026 — analyse Pure Global
Cleared, approved et granted en un seul tableau
Ces trois issues diffèrent par la question à laquelle la FDA répond, les éléments de preuve attendus, le montant de la redevance et le délai d'examen.
| Cleared | Approved | Granted | |
|---|---|---|---|
| Soumission | Notification préalable à la commercialisation, 510(k) | Demande d'approbation préalable à la commercialisation, PMA | Demande de classification De Novo |
| Question à laquelle répond la FDA | Le dispositif est-il substantiellement équivalent à un prédicat légalement commercialisé ? | Existe-t-il des preuves scientifiques valides démontrant que le dispositif est sûr et efficace ? | Les contrôles généraux, ou généraux et spéciaux, peuvent-ils offrir une assurance raisonnable pour un nouveau type de dispositif sans prédicat ? |
| Classe typique du dispositif | Classe II, certains de classe I | Classe III | Nouveau type de classe I ou de classe II |
| Prédicat requis | Oui | Non | Non ; le De Novo s’applique lorsqu’il n’en existe aucun |
| Crée une nouvelle classification | Non | Non | Oui ; le dispositif devient un prédicat |
| Redevance FDA pour l'exercice FY2027 (standard / petite entreprise) | 28 653 USD / 7 163 USD | 636 732 USD / 159 183 USD | 191 020 USD / 47 755 USD |
| Objectif d'examen MDUFA V | 90 jours FDA | 180 jours FDA (320 avec comité consultatif) | 150 jours FDA |
| Décisions en 2025 | 3 198 | 38 demandes initiales | 27 |
| Délai médian en jours calendaires, de la réception à la décision, 2025 | 142 (Traditionnel) | 271,5 | 299 |
Les redevances s'appliquent du 1er octobre 2026 au 30 septembre 2027. 4 Les objectifs d'examen sont issus de la lettre d'engagement MDUFA V. Les « jours FDA » excluent le temps pendant lequel un dossier est suspendu dans l'attente du promoteur, de sorte que les délais calendaires sont plus longs. 5
Ce que signifie « FDA cleared » : le 510(k)
Un dispositif « cleared » a été jugé substantiellement équivalent à un dispositif déjà présent légalement sur le marché américain. Sa sécurité et son efficacité n'ont pas été établies sur la base de ses propres preuves.
La FDA décrit un 510(k) comme une soumission visant « à démontrer que le dispositif devant être commercialisé est aussi sûr et efficace, c'est-à-dire substantiellement équivalent, à un dispositif légalement commercialisé ». Elle précise également ce qui s'ensuit : le déclarant doit recevoir une décision « concluant que le dispositif est substantiellement équivalent », et « cette décision autorise (« clears ») le dispositif pour sa distribution commerciale ». 6
L'équivalence substantielle implique la même utilisation prévue que le prédicat, assortie de l'une des deux conditions suivantes : soit le dispositif présente les mêmes caractéristiques technologiques, soit ses caractéristiques différentes « ne soulèvent pas de questions différentes de sécurité et d'efficacité » et les données démontrent qu'il est tout aussi sûr et efficace. Des données cliniques sont parfois nécessaires, mais la plupart des 510(k) reposent sur des essais sur banc, des tests de biocompatibilité, des évaluations logicielles, des essais de sécurité électrique et des tests de performance réalisés par rapport à des normes reconnues.
Il existe trois types de 510(k) : traditionnel, spécial et abrégé. La FDA examine généralement les 510(k) spéciaux, qui couvrent certaines modifications apportées par un fabricant à son propre dispositif « cleared », dans un délai de 30 jours. 7 Tous les 510(k) doivent obligatoirement utiliser le modèle électronique eSTAR, sauf exemption, une règle en vigueur depuis le 1er octobre 2023. 8
À quoi ressemblait l'année 2025 dans l'export openFDA :
| Type de 510(k) | Clearances en 2025 | Délai médian en jours calendaires | Moitié centrale des décisions |
|---|---|---|---|
| Traditionnel | 2 655 | 142 | 90 à 231 jours |
| Spécial | 481 | 30 | 27 à 57 jours |
| Abrégé | 41 | 154 | 90 à 261 jours |
| Examiné par un tiers accrédité | 60 | 27 | non affiché, échantillon réduit |
Les 510(k) traités par des tiers constituent un sous-ensemble qui recoupe les trois types. Aucune redevance d'utilisateur FDA n'est facturée lorsqu'un tiers accrédité soumet le 510(k). 9
Si la FDA juge qu'un dispositif n'est pas substantiellement équivalent, celui-ci relève par défaut de la classe III. Le demandeur peut soumettre un nouveau 510(k), demander une classification De Novo, déposer une requête en reclassification ou soumettre une PMA.
Ce que signifie « FDA approved » : la PMA
L'approbation est la décision relative aux dispositifs la plus exigeante de la FDA. Elle repose sur les preuves propres au demandeur quant à la sécurité et à l'efficacité, et non sur la comparaison avec un prédicat.
La FDA qualifie la PMA de « type de demande de commercialisation de dispositifs le plus strict exigé par la FDA ». L'approbation « repose sur la détermination par la FDA que la PMA contient des preuves scientifiques valides suffisantes pour garantir que le dispositif est sûr et efficace pour son ou ses utilisation(s) prévue(s) ». 10 En pratique, cela implique généralement une étude clinique pivot dans le cadre d'une exemption pour dispositif expérimental. La FDA inspecte également les installations de fabrication avant l'approbation et peut convoquer un comité consultatif.
Les PMA sont rares, mais elles ne cessent jamais de générer du travail. Dans l'export openFDA des PMA :
- La FDA a approuvé 38 PMA initiales en 2025, avec un délai médian de 271,5 jours calendaires entre la réception et l'approbation. De 2021 à 2025, elle a approuvé 145 demandes initiales, et 61 d'entre elles (42 %) étaient des dispositifs cardiovasculaires.
- La même année, la FDA a statué sur 2 182 suppléments de PMA. 1 380 étaient des avis de 30 jours pour modifications de fabrication, 244 étaient des suppléments en temps réel, 377 étaient des suppléments de 180 jours et 30 étaient des suppléments de type panel-track.
Chaque type de supplément est soumis à sa propre redevance pour l'exercice FY2027 : 509 386 USD pour un supplément de type panel-track, 95 510 USD pour un supplément de 180 jours, 44 571 USD pour un supplément en temps réel et 10 188 USD pour un avis de 30 jours. Une approbation de classe III entraîne également une redevance annuelle de rapport périodique de 22 286 USD. La redevance intégrale pour une PMA initiale s'élève à 636 732 USD, ou 159 183 USD pour une petite entreprise réalisant des recettes brutes de 100 millions USD ou moins.
L'approbation s'attache au dispositif, à son étiquetage et à son procédé de fabrication tels qu'examinés. Les modifications affectant la sécurité ou l'efficacité nécessitent un supplément approuvé avant d'être mises en œuvre. 11 Les dispositifs sous PMA font également l'objet d'inspections après approbation : le programme d'inspection des fabricants de dispositifs de la FDA planifie des inspections post-commercialisation pour les PMA 8 à 12 mois après l'approbation. 12
Ce que signifie « FDA granted » : De Novo
Un octroi De Novo autorise un dispositif novateur et, dans le même temps, crée un nouveau type de dispositif auquel des produits ultérieurs peuvent se rattacher par l'intermédiaire d'un 510(k).
La voie De Novo existe pour les dispositifs à risque faible ou modéré qui n'ont pas de prédicat. Sans elle, ils relèveraient par défaut de la classe III. La FDA qualifie le De Novo de « processus de classification fondé sur le risque » et, lorsqu'elle donne son accord, son intention est d'« accorder la demande De Novo et d'établir un nouveau règlement de classification pour le nouveau type de dispositif ». 13
La procédure est codifiée dans le 21 CFR 860, sous-partie D. Sa réglementation est entrée en vigueur le 3 janvier 2022. En vertu du 21 CFR 860.200(b), une demande peut faire suite à une décision de non-équivalence substantielle rendue sur un 510(k). Elle peut également être déposée directement lorsqu'une personne détermine qu'il n'existe aucun dispositif légalement commercialisé sur lequel fonder l'équivalence substantielle. 14 La loi fait alors du dispositif ayant obtenu l'octroi De Novo un prédicat. Les dispositifs classés par le biais du De Novo « peuvent être commercialisés et utilisés comme prédicats pour de futures soumissions de notification préalable à la commercialisation [510(k)] ». Depuis le 1er octobre 2025, les demandes De Novo doivent également utiliser eSTAR.
Les chiffres relatifs aux octrois De Novo de la FDA, tels que publiés dans l'export openFDA 510(k) et recoupés avec la base de données De Novo de la FDA :
- 322 octrois de 2016 à 2025, et 27 en 2025. 2023 et 2024 en comptaient 47 chacune. 15
- De 2021 à 2025, les 173 octrois ont affiché un délai médian de 318 jours calendaires entre la réception et la décision. La moitié centrale s'échelonnait entre 233 et 469 jours.
- La neurologie (20), les dispositifs hospitaliers généraux (17), le cardiovasculaire (16) et la microbiologie (15) sont arrivés en tête des octrois de 2021 à 2025.
Un exemple célèbre montre pourquoi le choix des termes est important. L'application ECG d'Apple est souvent décrite comme étant « FDA cleared ». La base de données de la FDA l'enregistre en tant que De Novo DEN180044, ayant fait l'objet d'une décision le 11 septembre 2018 avec pour issue « granted ». 16
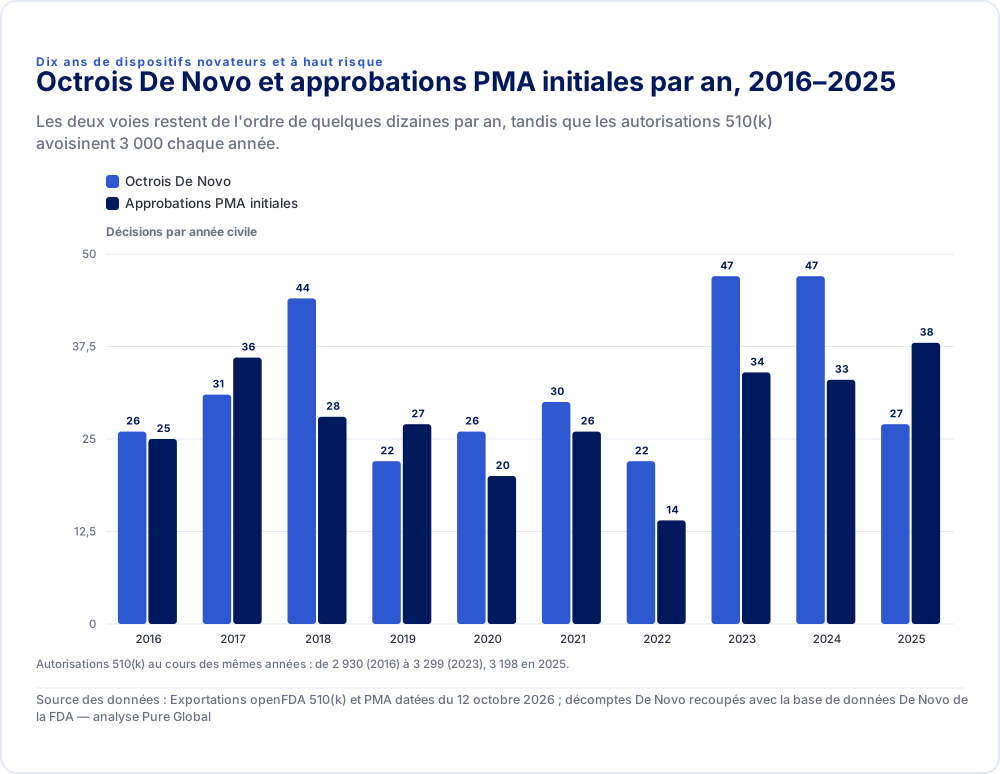
| Octrois De Novo | Approbations PMA initiales | |
|---|---|---|
| 2016 | 26 | 25 |
| 2017 | 31 | 36 |
| 2018 | 44 | 28 |
| 2019 | 22 | 27 |
| 2020 | 26 | 20 |
| 2021 | 30 | 26 |
| 2022 | 22 | 14 |
| 2023 | 47 | 34 |
| 2024 | 47 | 33 |
| 2025 | 27 | 38 |
Autorisations 510(k) au cours des mêmes années : de 2 930 (2016) à 3 299 (2023), 3 198 en 2025.
Source des données : Exportations openFDA 510(k) et PMA datées du 12 octobre 2026 ; décomptes De Novo recoupés avec la base de données De Novo de la FDA — analyse Pure Global
Combien de temps prend chaque voie en pratique
En jours calendaires entre la réception et la décision, un 510(k) spécial est environ dix fois plus rapide qu'un De Novo, et un 510(k) traditionnel prend environ la moitié du temps d'une PMA initiale.
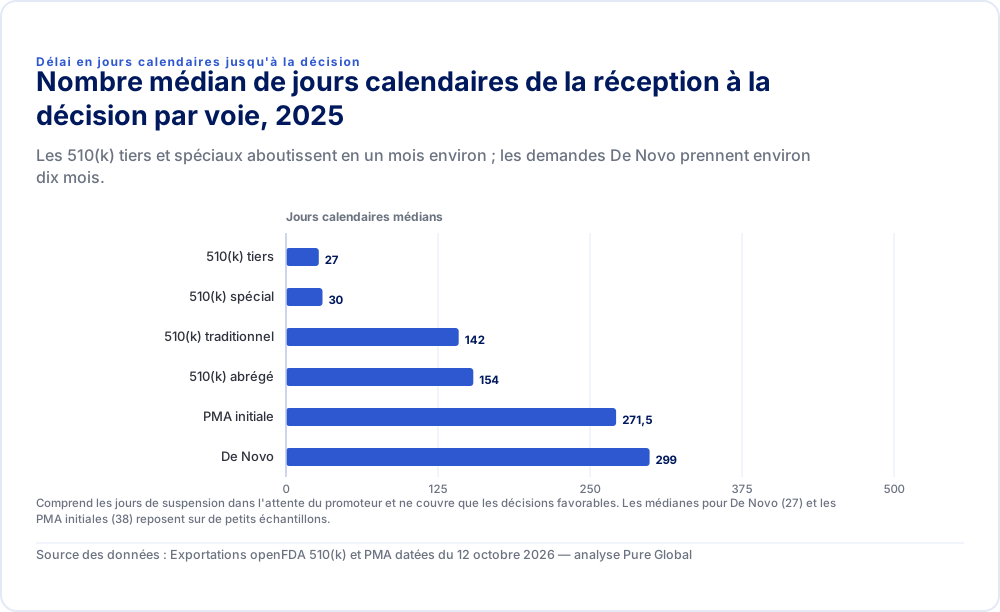
| Jours calendaires médians | |
|---|---|
| 510(k) tiers | 27 |
| 510(k) spécial | 30 |
| 510(k) traditionnel | 142 |
| 510(k) abrégé | 154 |
| PMA initiale | 271,5 |
| De Novo | 299 |
Comprend les jours de suspension dans l'attente du promoteur et ne couvre que les décisions favorables. Les médianes pour De Novo (27) et les PMA initiales (38) reposent sur de petits échantillons.
Source des données : Exportations openFDA 510(k) et PMA datées du 12 octobre 2026 — analyse Pure Global
Ces médianes mesurent le temps total écoulé, y compris les jours où le compteur de la FDA est arrêté pendant que le promoteur répond aux questions. Elles décrivent des résultats, et non la performance de la FDA. Elles n'incluent également que les décisions favorables, car les exports publics publient les clearances, les octrois et les approbations, mais pas les refus ni les retraits. Pour votre planification, ajoutez le temps de préparation préalable à la soumission : les programmes d'essais pour un 510(k), et les études cliniques pour la plupart des PMA et de nombreuses demandes De Novo.
Comment choisir entre 510(k), De Novo et PMA
La voie à suivre découle de la classification du dispositif et de l'existence d'un prédicat valide. Procédez dans cet ordre.
- Trouvez le code produit et le règlement de classification. Si un règlement couvre votre dispositif, sa classe et son statut d'exemption définissent la voie par défaut. Notre guide de la classification des dispositifs médicaux selon la FDA détaille les six étapes.
- Si le dispositif est de classe I ou II et non exempté, recherchez un prédicat ayant la même utilisation prévue. Un prédicat associé à un code produit différent, ou autorisé pour une indication plus restreinte, constitue un signal d'alerte.
- Si aucun prédicat ne convient et que le risque est faible ou modéré, prévoyez un De Novo. Budgétisez les données de performance capables d'étayer de nouveaux contrôles spéciaux. Envisagez d'abord une Pre-Submission, puisque la FDA ne facture aucuns frais pour celle-ci. Consultez notre guide sur les Q-Sub et Pre-Sub.
- Si le dispositif est de classe III, prévoyez une PMA, généralement avec une étude sous exemption pour dispositif expérimental (IDE), et un système qualité prêt pour une inspection conformément au QMSR.
- Si vous ne pouvez pas vous prononcer, demandez. Une demande d'information au titre du paragraphe 513(g) coûte 8 596 USD pour l'exercice FY2027, et la FDA prévoit d'y répondre dans un délai de 60 jours. La réponse ne constitue pas une décision finale de classification. 17
Nos pages de conseil en 510(k) et de conseil en PMA décrivent les démarches de soumission pour chaque voie.
Comment décrire correctement votre statut FDA
Les textes marketing, présentations commerciales, étiquetages et documents destinés aux investisseurs doivent utiliser le terme correspondant à la lettre de décision.
| Statut de votre dispositif | Dites | Ne dites pas | Pourquoi |
|---|---|---|---|
| 510(k) jugé substantiellement équivalent | "FDA cleared" ou "510(k) cleared" | "FDA approved" | 21 CFR 807.97 : la clearance n'indique pas une approbation officielle ; insinuer une approbation constitue un étiquetage trompeur |
| PMA approuvée | "FDA approved" | "FDA cleared" | La FDA approuve les demandes de PMA |
| De Novo accordé | "FDA granted De Novo" ou "FDA authorized" | "FDA cleared" ou "FDA approved" | La FDA accorde les demandes De Novo et crée une nouvelle classification |
| Exempté de 510(k), enregistré et répertorié | "Listed with FDA", énoncé comme un fait | "FDA approved", "FDA cleared", "FDA certified" | 21 CFR 807.39 : l'enregistrement « ne dénote en aucune façon une approbation » |
| Désignation Breakthrough Device | "Received FDA Breakthrough Device designation" | Tout mot sous-entendant une autorisation de mise sur le marché | La désignation accélère l'examen ; ce n'est pas une autorisation |
Le guide destiné aux consommateurs de la FDA est catégorique au sujet des deux dernières lignes : « La FDA ne délivre aucun type de certificat d'enregistrement de dispositif. » Il précise également qu'une inscription sur la liste des dispositifs « ne dénote ni approbation, ni clearance, ni autorisation ». 18 19
« FDA authorized » est un terme générique sans risque. La FDA elle-même écrit qu'un dispositif De Novo « a obtenu une autorisation de mise sur le marché ». Mais utilisez le terme précis dès que l'espace le permet, car les acheteurs, les comités d'analyse de la valeur des hôpitaux et les autorités réglementaires d'autres pays font la différence.
Statuts qui ne sont ni autorisés, ni approuvés, ni accordés
- Désignation Breakthrough Device. Au 30 juin 2026, les centres des dispositifs et des produits biologiques de la FDA avaient accordé 1 320 désignations Breakthrough Device. Cette désignation offre aux promoteurs davantage d'interactions avec la FDA durant la phase de développement. Le dispositif doit néanmoins faire l'objet d'une décision au titre d'un 510(k), d'un De Novo ou d'une PMA avant sa commercialisation. 20
- Exemption pour dispositif humanitaire (Humanitarian Device Exemption). Un dispositif à usage humanitaire traite ou diagnostique une affection ne touchant pas plus de 8 000 personnes par an aux États-Unis. Il est approuvé au titre d'une HDE sur la base d'un bénéfice probable plutôt que d'une preuve d'efficacité, avec des limites quant aux bénéfices financiers. 21
- Exempté de 510(k). La plupart des dispositifs de classe I et certains dispositifs de classe II accèdent au marché uniquement au moyen de l'enregistrement et du référencement. Il s'agit d'une commercialisation légale, et non d'une clearance.
- Établissement enregistré. Chaque fabricant s'enregistre annuellement (13 785 USD pour l'exercice FY2027), quel que soit le statut de ses dispositifs. Consultez notre guide sur l'enregistrement des établissements.
Comment Pure Global vous accompagne
Nous choisissons la voie à suivre, identifions et défendons les prédicats, préparons les soumissions eSTAR et gérons les demandes au titre du paragraphe 513(g) ainsi que les pré-soumissions pour les programmes 510(k), De Novo et PMA. En qualité d'US Agent, nous veillons à ce que votre enregistrement et votre référencement restent à jour. Notre équipe de données réglementaires tient à jour les dossiers de 510(k), De Novo et PMA à l'origine de cette analyse. Vous pouvez effectuer des recherches dans la base de données FDA gratuite de Pure Global AI, ce qui s'avère précieux pour sélectionner des prédicats ou comparer les délais d'examen. 22 Contactez notre équipe pour planifier votre soumission.
Méthodologie d'établissement des chiffres
- Sources : les exports bruts officiels openFDA pour 510(k) et les PMA en date du 12 octobre 2026. Le data lake des sciences de la vie de Pure Global les conserve avec leur traçabilité SHA-256. Les décomptes sont établis par année civile selon la date de décision.
- Clearances 510(k) : les numéros K associés à un code de décision d'équivalence substantielle. L'export openFDA publie uniquement les 510(k) autorisés.
- Octrois De Novo : les dossiers DEN inclus dans le même export, tous associés au code de décision « granted ». La base de données De Novo de la FDA a retourné des décomptes identiques pour 2023 (47), 2024 (47) et 2025 (27).
- Approbations de PMA initiales : les numéros de PMA sans numéro de supplément et associés au code de décision « APPR ». Les suppléments sont comptabilisés séparément par type de supplément.
- Délais d'examen : jours calendaires entre la date de réception et la date de décision. Les données de l'année en cours 2026 s'étendent jusqu'à début octobre et sont exclues des comparaisons annuelles.
Références
- openFDA — API et export en bloc pour dispositifs médicaux 510(k), export daté du 12 octobre 2026. open.fda.gov ↩
- openFDA — API et export en bloc pour dispositifs médicaux PMA, export daté du 12 octobre 2026. open.fda.gov ↩
- eCFR — 21 CFR 807.97, étiquetage trompeur par référence à la notification préalable à la mise sur le marché. ecfr.gov ↩
- U.S. FDA — Redevances au titre du Medical Device User Fee Amendments (MDUFA), tarifs de l'exercice FY2027 en vigueur à compter du 1er octobre 2026. fda.gov ↩
- U.S. FDA — Lettre d'engagement MDUFA V, objectifs de performance et procédures FY2023–FY2027. fda.gov ↩
- U.S. FDA — Notification préalable à la mise sur le marché 510(k). fda.gov ↩
- U.S. FDA — Programmes de soumission 510(k) : traditionnel, spécial et abrégé. fda.gov ↩
- U.S. FDA — Programme eSTAR. fda.gov ↩
- U.S. FDA — Programme d'examen par des tiers 510(k). fda.gov ↩
- U.S. FDA — Approbation préalable à la mise sur le marché (PMA). fda.gov ↩
- eCFR — 21 CFR 814.39, suppléments PMA. ecfr.gov ↩
- U.S. FDA — Programme de conformité 7382.850, Inspection des fabricants de dispositifs médicaux, mis en œuvre le 2 février 2026. fda.gov ↩
- U.S. FDA — Demande de classification De Novo. fda.gov ↩
- eCFR — 21 CFR 860.200, objet et champ d'application de la classification De Novo. ecfr.gov ↩
- U.S. FDA — Base de données De Novo. accessdata.fda.gov ↩
- U.S. FDA — Dossier De Novo DEN180044, ECG App, accordé le 11 septembre 2018. accessdata.fda.gov ↩
- U.S. FDA — Procédures applicables à la FDA et à l'industrie pour les demandes d'information au titre de la section 513(g), guide révisé le 23 août 2024. fda.gov ↩
- U.S. FDA — Existe-t-il des dispositifs médicaux « enregistrés auprès de la FDA » ou « certifiés par la FDA » ? fda.gov ↩
- eCFR — 21 CFR 807.39, étiquetage trompeur par référence à l'enregistrement de l'établissement. ecfr.gov ↩
- U.S. FDA — Programme Breakthrough Devices, désignations accordées au 30 juin 2026. fda.gov ↩
- U.S. FDA — Exemption pour dispositifs à usage humanitaire. fda.gov ↩
- Pure Global AI — Base de données des autorisations FDA 510(k). pureglobal.ai ↩
 Marché · 14 oct. 2026FDA Enregistrement des dispositifs médicaux américainsMise à jour réglementaire · 17 sept. 2026FDA - Guide des systèmes buffy-coatMise à jour réglementaire · 13 août 2026FDA : Warning Letters QMSR sur les risques et modifications de conceptionMise à jour réglementaire · 9 août 2026Redevances pour dispositifs médicaux FDA AF 2027Mise à jour réglementaire · 2 juin 2026Guide FDA 2026 sur les facteurs humainsVidéo · 12 mars 2026Comment enregistrer un dispositif médical auprès de la FDA américaineService de marché · 24 juil. 2026Agent US FDA pour les fabricants étrangers de dispositifs médicaux et de DIVService de marché · 24 juil. 2026Classification FDA des dispositifs médicaux et DIV : classes I, II et IIIÉtude de cas · 11 août 2026Cathéters-ballons : 2 voies ANVISAÉtude de cas · 5 août 2026COFEPRIS Enregistrement DIV d'un menu
21 CFR Part 820 vers ISO 13485 : table de correspondance QMSR
Le QMSR a réduit le 21 CFR Part 820 de 31 sections à six et a fait de l'ISO 13485:2016 la règle. Cette table de correspondance associe chaque ancienne section à sa clause ISO 13485, indique les correspondances énoncées par la FDA, énumère les exigences propres à la FDA et montre où aboutit désormais une décennie de citations 483.
Checklist de préparation à l'inspection FDA (QMSR)
La FDA inspecte désormais les fabricants de dispositifs médicaux selon le QMSR et le programme de conformité 7382.850. Notre analyse de dix ans de données du formulaire FDA 483 montre où les inspecteurs relèvent des problèmes, et la checklist en 12 points transforme ces constats en enregistrements à préparer avant l'arrivée de l'inspecteur.
Classification des dispositifs médicaux FDA : classes I, II et III
Le fichier des codes produits d'octobre 2026 de la FDA classe 36,5 % des codes classifiés en classe I, 55,4 % en classe II et 8,0 % en classe III. Ce guide explique ce que requiert chaque classe, pourquoi la classe ne détermine pas à elle seule la voie réglementaire, et comment confirmer la classe de votre dispositif en six étapes.
Parlons,
N'importe où vous êtes.
Que vous cherchiez plus d'information ou que vous soyez prêt à travailler en partenariat avec nous, nous sommes là pour vous guider à chaque étape du processus réglementaire.
Contactez-nous