FDA-Medizinprodukte-Klassifizierung: Klasse I, II und III erklärt
Die Produktcode-Datei der FDA vom Oktober 2026 stuft 36,5 % der klassifizierten Codes in Klasse I, 55,4 % in Klasse II und 8,0 % in Klasse III ein. Dieser Leitfaden erläutert, was jede Klasse erfordert, warum die Klasse allein nicht über den Marktzugangsweg entscheidet und wie Sie die Klasse Ihres Medizinprodukts in sechs Schritten bestätigen.
TL;DR
Die FDA teilt jedes Medizinprodukt in Klasse I, Klasse II oder Klasse III ein. Die Klasse gibt Ihnen an, welche Kontrollen für das Produkt gelten und welche Premarket-Einreichung Sie in den meisten Fällen benötigen. Die Produktcodedatei der FDA vom 12. Oktober 2026 führt 7.096 Produktcodes auf. Von den 6.576 Codes, die Klasse I, II oder III zugeordnet sind, entfallen 2.403 auf Klasse I (36,5 %), 3.645 auf Klasse II (55,4 %) und 528 auf Klasse III (8,0 %). 1
Die meisten Klasse-I-Codes benötigen keine 510(k): 2.155 von 2.403 sind 510(k)-befreit (89,7 %). Die meisten Klasse-II-Codes hingegen schon: 3.005 von 3.645 erfordern eine 510(k) (82,4 %). Nahezu jeder Klasse-III-Code, nämlich 497 von 528, erfordert eine Premarket Approval (PMA). Der Markt folgt demselben Muster. Von den 3.198 510(k)-Freigaben, über die FDA im Kalenderjahr 2025 entschieden hat, betrafen 3.064 (95,8 %) Produkte der Klasse II. 2
Die Klasse ist nicht die alleinige Antwort. Ein Untersuchungshandschuh der Klasse I benötigt dennoch eine 510(k), einige Klasse-II-Produkte sind befreit, und ein neuartiges Produkt mit geringem bis mittlerem Risiko ohne Prädikatsprodukt durchläuft das De-Novo-Verfahren. Dieser Leitfaden erläutert die gesetzlichen Definitionen, die Kennzahlen für 2026, die sechsstufige Methode, mit der wir die Klasse eines Produkts bestimmen, und wie die US-Klassen im Vergleich zur EU, zu Kanada, Japan und China einzuordnen sind.
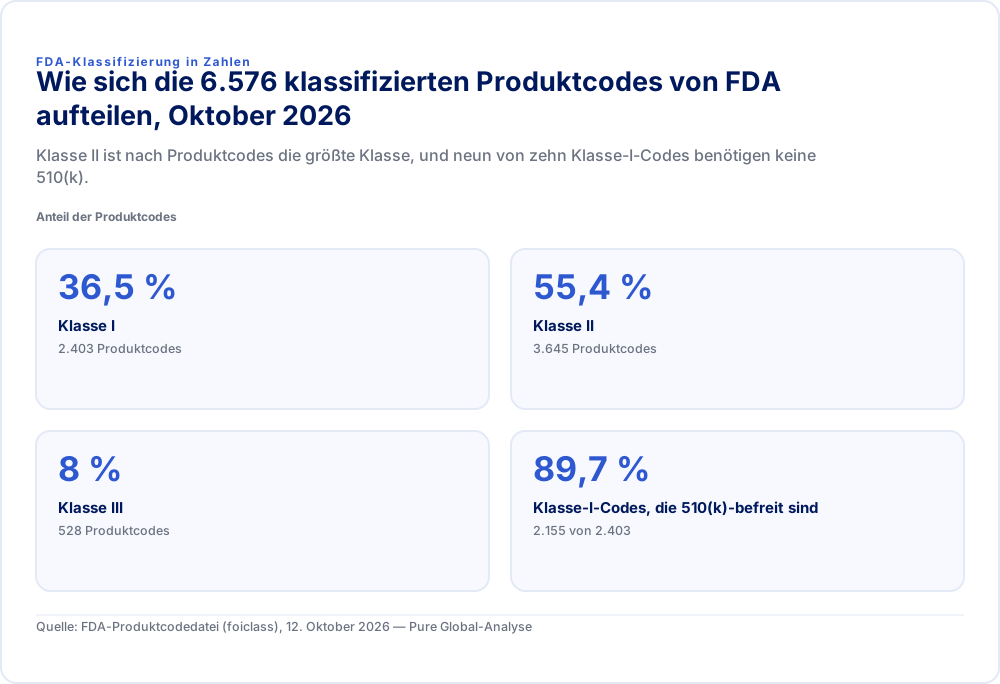
FDA-Klassifizierung in ZahlenWie sich die 6.576 klassifizierten Produktcodes von FDA aufteilen, Oktober 2026Klasse II ist nach Produktcodes die größte Klasse, und neun von zehn Klasse-I-Codes benötigen keine 510(k).Anteil der Produktcodes
- Klasse I
- 36,5 %2.403 Produktcodes
- Klasse II
- 55,4 %3.645 Produktcodes
- Klasse III
- 8 %528 Produktcodes
- Klasse-I-Codes, die 510(k)-befreit sind
- 89,7 %2.155 von 2.403
Quelle: FDA-Produktcodedatei (foiclass), 12. Oktober 2026 — Pure Global-Analyse
Was Klasse I, II und III im Gesetz bedeuten
Die Klasse wird durch Abschnitt 513 des Federal Food, Drug, and Cosmetic Act festgelegt und beschreibt das Maß an Kontrolle, das erforderlich ist, um eine angemessene Gewähr für Sicherheit und Wirksamkeit zu bieten. Es handelt sich nicht um eine Einstufung, die FDA nach Gefühl vornimmt. 3
- Klasse I ist ein Produkt, für das allgemeine Kontrollen „ausreichen, um eine angemessene Gewähr für die Sicherheit und Wirksamkeit des Produkts zu bieten“.
- Klasse II ist ein Produkt, für das „allgemeine Kontrollen allein unzureichend sind“, für das es jedoch „ausreichende Informationen gibt, um Sonderkontrollen festzulegen, die eine solche Gewähr bieten“.
- Klasse III ist ein Produkt, das weder in Klasse I noch in Klasse II eingestuft werden kann und für das „angegeben oder behauptet wird, dass es der Unterstützung oder Erhaltung des menschlichen Lebens dient oder für eine Verwendung bestimmt ist, die von wesentlicher Bedeutung für die Verhütung von Beeinträchtigungen der menschlichen Gesundheit ist“, oder das „ein potenzielles unvertretbares Risiko von Krankheit oder Verletzung darstellt“.
Die Verordnung der FDA unter 21 CFR 860.3 führt die allgemeinen Kontrollen auf: Verfälschung (Adulteration), Fehlkennzeichnung (Misbranding), Registrierung, Produktlistung und Vorvermarktungsanzeige (Premarket Notification), verbotene Produkte, Benachrichtigung und sonstige Abhilfemaßnahmen, Aufzeichnungen und Berichte einschließlich einmaliger Produktidentifizierung (Unique Device Identification) sowie die allgemeinen Bestimmungen von Abschnitt 520. Derselbe Abschnitt definiert Sonderkontrollen als Maßnahmen, die unter anderem „Leistungsstandards, Leistungsprüfungen, Überwachung nach dem Inverkehrbringen, Patientenregister, die Entwicklung und Verbreitung von Leitlinien“ und ähnliche Maßnahmen umfassen. 4
Zwei Definitionen in 860.3 spielen bei Entscheidungen zu Klasse III eine wesentliche Rolle. Ein lebensunterstützendes oder lebenserhaltendes Produkt ist ein Produkt, das „wesentlich für die Wiederherstellung oder Fortführung einer Körperfunktion ist, die für die Fortdauer des menschlichen Lebens wichtig ist, oder das Informationen liefert, die hierfür wesentlich sind“. Ein Implantat ist ein Produkt, das dazu bestimmt ist, durchgehend für 30 Tage oder länger implantiert zu bleiben.
Sie werden häufig sehen, dass die Klassen als geringes, mittleres und hohes Risiko beschrieben werden. Das ist eine nützliche Vereinfachung, doch das Gesetz verwendet diese Begriffe nicht. Was über die Klasse entscheidet, ist die Frage, ob allgemeine Kontrollen allein, allgemeine plus Sonderkontrollen oder eine Vorab-Marktzulassung (Premarket Approval) für eine angemessene Gewähr für Sicherheit und Wirksamkeit erforderlich sind.
| Klasse I | Klasse II | Klasse III | |
|---|---|---|---|
| Kontrollen | Allgemeine Kontrollen | Allgemeine und Sonderkontrollen | Allgemeine Kontrollen und Premarket Approval |
| Typischer Marktzugangsweg | Befreit; einige benötigen eine 510(k) | 510(k); einige befreit | PMA; HDE für manche humanitäre Anwendungen |
| Anteil der klassifizierten Produktcodes, Okt. 2026 | 36,5 % (2.403) | 55,4 % (3.645) | 8,0 % (528) |
| 510(k)-befreite Produktcodes | 89,7 % | 13,3 % | Keine |
| Von den meisten QMSR-Anforderungen befreit | 532 Codes (22,1 %) | 6 Codes | Keine |
| Design Controls (ISO 13485, Abschnitt 7.3) | Nur softwareautomatisierte Produkte und fünf aufgeführte Produkttypen | Erforderlich | Erforderlich |
| Beispiele (Produktcode) | Manuelles Stethoskop (LDE), nicht-chirurgischer Zungenspatel (FMA) | Infusionspumpe (FRN), radiologische Bildverarbeitungssoftware (QIH) | Koronarer medikamentenfreisetzender Stent (NIQ), implantierbarer Schrittmacher-Impulsgenerator (DXY) |
| FY2027-FDA-Gebühr für den typischen Weg | Keine bei Befreiung; 28.653 US-Dollar für eine 510(k) | 28.653 US-Dollar für eine 510(k) | 636.732 US-Dollar für eine Original-PMA |
Die Gebühren entsprechen den Standardsätzen für FY2027 vom 1. Oktober 2026 bis zum 30. September 2027. Qualifizierte Kleinunternehmen zahlen 7.163 US-Dollar für eine 510(k) und 159.183 US-Dollar für eine PMA. 5
Wie viele Produkte in die einzelnen Klassen fallen (Oktober 2026)
Die öffentlichen Webseiten der FDA beschreiben nach wie vor „ungefähr 1.700 verschiedene generische Produkttypen“, die in 16 medizinische Fachgremien gegliedert sind. Die aktuelle Produktcodedatei liefert eine bessere Zählgrundlage und zeichnet ein anderes Bild. 6
Ein Produktcode ist die dreistellige Buchstabenkennung, die FDA einem Produkttyp zuweist. Er verknüpft das Produkt mit seiner Klassifizierungsverordnung, seinem Prüfgremium, seiner Einreichungsart und Merkmalen wie der GMP-Befreiung, dem Implantatstatus und der Berechtigung für ein Third-Party Review. Die Felddefinitionen der FDA für die Datei sind auf deren Download-Seite veröffentlicht. 7
In der Datei vom 12. Oktober 2026:
- Insgesamt existieren 7.096 Produktcodes. Davon sind 6.576 der Klasse I, II oder III zugeordnet. Der Rest ist nicht klassifiziert, unklassifiziert (überwiegend Pre-Amendment-Produkte, deren Einstufung nie abgeschlossen wurde) oder es handelt sich um Codes für eine Humanitarian Device Exemption.
- Diese 6.576 Codes verweisen auf 2.287 verschiedene Verordnungsnummern in 21 CFR Parts 862 bis 892.
- Klasse II ist nach Produktcodes mittlerweile die größte Klasse mit 55,4 %. Ältere Verbraucherseiten der FDA teilen Produkte in 47 % Klasse I, 43 % Klasse II und 10 % Klasse III auf. Diese Zahlen erfassen generische Produkttypen aus einem früheren Jahr. Sie sollten nicht als aktuelle Aufteilung der Produktcodes zitiert werden.
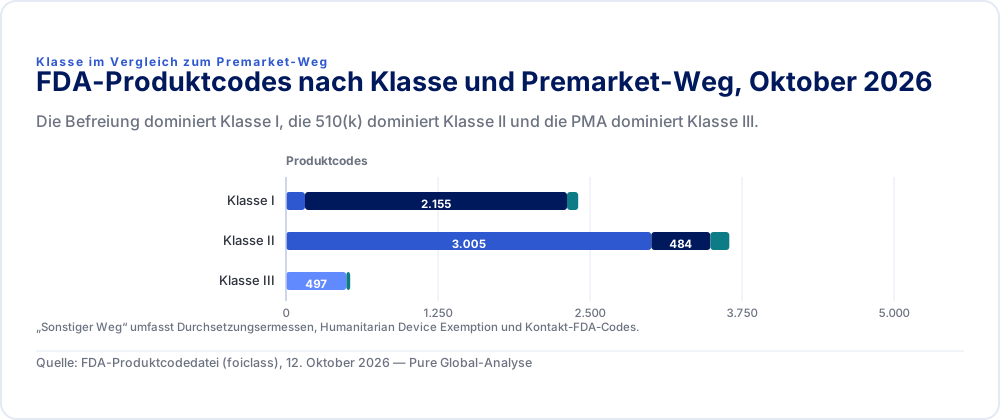
| 510(k) erforderlich | 510(k)-befreit | PMA erforderlich | Sonstiger Weg | |
|---|---|---|---|---|
| Klasse I | 156 | 2.155 | 0 | 92 |
| Klasse II | 3.005 | 484 | 0 | 156 |
| Klasse III | 0 | 0 | 497 | 31 |
„Sonstiger Weg“ umfasst Durchsetzungsermessen, Humanitarian Device Exemption und Kontakt-FDA-Codes.
Quelle: FDA-Produktcodedatei (foiclass), 12. Oktober 2026 — Pure Global-Analyse
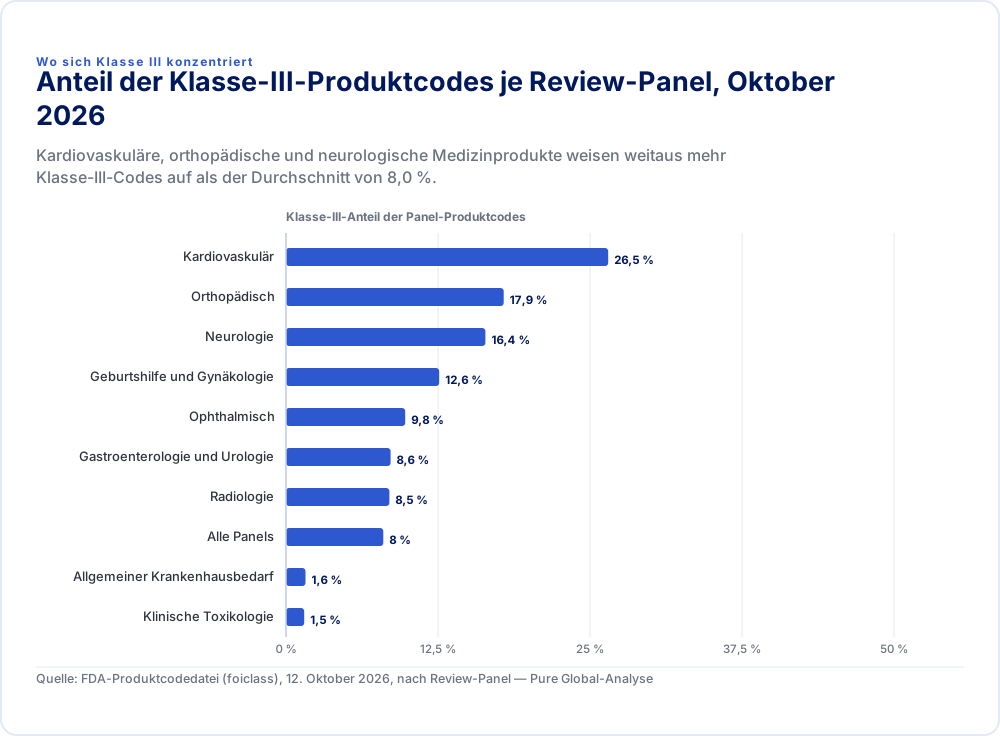
Die Klassenverteilung variiert je nach Prüfungsgremium stark. Der Bereich Kardiovaskulär weist den höchsten Anteil an Klasse-III-Produktcodes auf. Klinische Toxikologie, allgemeiner Krankenhausbedarf und Mikrobiologie verzeichnen nur sehr wenige.
| Klasse-III-Anteil | |
|---|---|
| Kardiovaskulär | 26,5 % |
| Orthopädisch | 17,9 % |
| Neurologie | 16,4 % |
| Geburtshilfe und Gynäkologie | 12,6 % |
| Ophthalmisch | 9,8 % |
| Gastroenterologie und Urologie | 8,6 % |
| Radiologie | 8,5 % |
| Alle Panels | 8 % |
| Allgemeiner Krankenhausbedarf | 1,6 % |
| Klinische Toxikologie | 1,5 % |
Quelle: FDA-Produktcodedatei (foiclass), 12. Oktober 2026, nach Review-Panel — Pure Global-Analyse
Klasse-I-Produkte: allgemeine Kontrollen und meist keine 510(k)
Ein Produkt der Klasse I wird ausschließlich über allgemeine Kontrollen reguliert. Für rund neun von zehn Klasse-I-Produktcodes bedeutet dies, dass keinerlei Premarket-Einreichung erforderlich ist – es bedeutet jedoch keinesfalls, dass keine Pflichten bestehen.
Von den 2.403 Klasse-I-Produktcodes sind 2.155 510(k)-befreit, 156 erfordern weiterhin eine 510(k), 91 unterliegen dem Ermessensspielraum bei der Durchsetzung (Enforcement Discretion) und einer erfordert die Kontaktaufnahme mit dem Büro für Produktbewertung der FDA. Die eigene Klassifizierungsseite der FDA verwendet eine ältere Statistik: „ungefähr 572 oder 74 % der Klasse-I-Produkte sind befreit“. Der Unterschied liegt auch hier im Vergleich von generischen Typen gegenüber Produktcodes. 6
Die Befreiung hat Grenzen. Jeder Klassifizierungsteil, von 21 CFR 862.9 bis 892.9, legt fest, dass eine Befreiung „nur insoweit gilt, wie das Produkt bestehende oder vernünftigerweise vorhersehbare Eigenschaften von kommerziell vertriebenen Produkten innerhalb dieses generischen Typs aufweist“. Eine neue Zweckbestimmung, eine abweichende grundlegende wissenschaftliche Technologie oder bestimmte Anwendungen in der In-vitro-Diagnostik lassen das Erfordernis einer 510(k) wieder aufleben. 8 Das Gesetz verwehrt die Klasse-I-Befreiung zudem Produkten, die für eine Verwendung bestimmt sind, die „von wesentlicher Bedeutung für die Verhütung einer Beeinträchtigung der menschlichen Gesundheit“ ist, oder die „ein potenzielles unvertretbares Risiko einer Krankheit oder Verletzung darstellen“. 9
Untersuchungshandschuhe sind das geläufige Beispiel. Patientenuntersuchungshandschuhe aus Vinyl und Polymer gehören gemäß 21 CFR 880.6250 zur Klasse I, benötigen jedoch dennoch eine 510(k). Auf Untersuchungshandschuhe aus Polymer (LZA) entfielen 24 der 70 Klasse-I-510(k)-Freigaben, über die FDA im Jahr 2025 entschieden hat.
„Befreit“ bedeutet auch nicht, dass das Produkt außerhalb des Qualitätssystems steht. Nur 532 Klasse-I-Produktcodes tragen das GMP-Befreiungskennzeichen der FDA. Gemäß der Quality Management System Regulation, die seit dem 2. Februar 2026 in Kraft ist, sind diese Befreiungen in der jeweiligen Klassifizierungsverordnung verankert und behalten weiterhin „Anforderungen bezüglich Aufzeichnungen und Reklamationsakten gemäß § 820.35“ bei. 10 Design Controls, nunmehr ISO 13485 Abschnitt 7.3 über 21 CFR 820.10(c), gelten für Klasse-I-Produkte nur dann, wenn sie softwareautomatisiert sind oder unter eine von fünf aufgeführten Verordnungen fallen. 11
Jeder Hersteller von Klasse-I-Produkten muss nach wie vor seine Betriebsstätte registrieren, seine Produkte listen, die jährliche Registrierungsgebühr entrichten (13.785 US-Dollar für FY2027), die Kennzeichnungs- und UDI-Vorschriften einhalten und unerwünschte Ereignisse (Adverse Events) melden. Lesen Sie hierzu unseren Leitfaden zur Betriebsstättenregistrierung und Produktlistung der FDA.
Klasse-II-Produkte: Sonderkontrollen und die 510(k)
In der Klasse II befindet sich der Großteil des Marktes. Sie umfasst 3.645 Produktcodes und nahezu alle 510(k)-Freigaben.
Von diesen Codes erfordern 3.005 eine 510(k) (82,4 %), 484 sind befreit (13,3 %) und 155 unterliegen dem Durchsetzungsermessen. Sonderkontrollen sind üblicherweise in der Klassifizierungsverordnung selbst festgeschrieben. Sie liegen in Form von Leistungsprüfungen, Biokompatibilität, Software- und Cybersicherheitsdokumentation, Kennzeichnungsinhalten oder einem benannten Leitliniendokument für Sonderkontrollen vor.
Unsere Analyse des openFDA-510(k)-Exports, der im Data Lake von Pure Global gespiegelt wird, zeigt, wie die Klasse II in der Praxis im Jahr 2025 aussieht:
- FDA entschied über 3.198 510(k)-Freigaben. 3.064 entfielen auf Klasse II, 70 auf Klasse I und 64 wiesen im Datensatz keine Klasse auf.
- Traditional 510(k)s benötigten im Median 142 Kalendertage vom Eingang bis zur Entscheidung. Die mittlere Hälfte lag zwischen 90 und 231 Tagen. Special 510(k)s benötigten im Median 30 Tage und Abbreviated 510(k)s 154 Tage.
- 60 Freigaben durchliefen das Third-Party-Review-Programm von FDA, mit einem Median von 27 Tagen. FDA gibt an, dass „ungefähr die Hälfte der 510(k)s, die die FDA erhält, für dieses Programm infrage kommt“, und 1.427 Klasse-II-Produktcodes tragen das Kennzeichen für die Berechtigung zum Third-Party Review. 12
- 52,3 % der Freigaben gingen an Antragsteller außerhalb der Vereinigten Staaten. China lag mit 535 an zweiter Stelle hinter den USA.
Kalendertage schließen den Zeitraum ein, in dem die Einreichung ruht, während der Sponsor die Fragen von FDA beantwortet. Das eigene MDUFA-V-Ziel von FDA ist enger gefasst: eine Entscheidung über 95 % der 510(k)s innerhalb von 90 „FDA-Tagen“, den Tagen, an denen die Akte tatsächlich geprüft wird. 13
In der Klasse II landen auch De-Novo-Produkte. Von den 173 De-Novo-Anträgen, die FDA von 2021 bis 2025 bewilligt hat, sind in der aktuellen Produktcodedatei von FDA 172 in Klasse II eingestuft. Jedes dieser Produkte begründet eine neue Klassifizierungsverordnung, und spätere Produkte können es als Prädikatsprodukt verwenden. 14
Bei den Befreiungen gibt es 2026 Bewegung. FDA schlug im Februar 2026 eine neue Liste von Klasse-II-Produkten für eine 510(k)-Befreiung vor, und bis Oktober war noch keine endgültige Liste im Federal Register erschienen. Befreiungen für bestimmte klinisch-toxikologische Testsysteme hat sie am 6. Oktober 2026 endgültig festgelegt. Am 17. September 2026 veröffentlichte sie ihre Verfügung zur Ablehnung einer Petition auf Befreiung von radiologischer Software für computergestützte Erkennung, Diagnose und Triage. 15 Prüfen Sie die aktuelle Klassifizierungsverordnung, bevor Sie sich auf eine Befreiung verlassen.
Klasse-III-Produkte: PMA, Implantate und lebenserhaltende Produkte
Auf die Klasse III entfallen nur 8,0 % der Produktcodes, doch sie bringt die schwerste Nachweislast, die höchste FDA-Gebühr und die längsten Prüfzeiten mit sich.
Von den 528 Klasse-III-Produktcodes erfordern 497 eine PMA, 27 erfordern die Kontaktaufnahme mit FDA und vier sind Codes für Humanitarian Device Exemptions. FDA kennzeichnet 236 davon als Implantate (44,7 %) und 62 als lebenserhaltend oder lebensunterstützend.
383 der 528 Klasse-III-Codes weisen keine Nummer einer Klassifizierungsverordnung auf. Viele von ihnen sind Post-Amendments-Produkttypen: Produkte, die nach dem 28. Mai 1976 erstmals in Verkehr gebracht wurden und über kein Prädikatsprodukt verfügen. Abschnitt 513(f)(1) stuft solche Produkte kraft Gesetzes in die Klasse III ein, bis FDA sie neu klassifiziert, beispielsweise durch die Bewilligung eines De-Novo-Antrags oder eine Neuklassifizierungsverfügung. Medikamentenfreisetzende Koronarstents (NIQ) und implantierbare Kardioverter-Defibrillatoren (LWS) sind Beispiele hierfür. 3
Die PMA-Volumina sind gering. Der openFDA-PMA-Export verzeichnet 38 Original-PMA-Zulassungen im Kalenderjahr 2025, mit einem Median von 271,5 Kalendertagen vom Eingang bis zur Zulassung. Im selben Jahr entschied FDA über 2.182 PMA-Supplements, von denen 1.380 30-Tage-Mitteilungen für Herstellungsänderungen waren. 16
Die FY2027-Gebühr für eine Original-PMA beträgt 636.732 US-Dollar (159.183 US-Dollar für ein qualifiziertes Kleinunternehmen). Unter MDUFA V strebt FDA an, über 90 % der Original-PMAs innerhalb von 180 FDA-Tagen zu entscheiden, bzw. innerhalb von 320 FDA-Tagen, wenn ein Beratungsgremium beteiligt ist. 13
Die Klasse bestimmt den Weg nicht allein
Die Klasse grenzt die Optionen ein. Der Produktcode, der Wortlaut der Befreiung und das Vorhandensein eines Prädikatsprodukts entscheiden über den tatsächlichen Weg.
| Situation | Weg | FY2027-FDA-Gebühr (Standard) | FDA-Prüfziel |
|---|---|---|---|
| Klasse I oder II, befreit, innerhalb der Befreiungsgrenzen | Registrierung und Listung; keine Premarket-Einreichung | 13.785 US-Dollar jährliche Betriebsstättengebühr | Keine |
| Klasse I oder II, nicht befreit, gültiges Prädikatsprodukt existiert | 510(k): Traditional, Special oder Abbreviated | 28.653 US-Dollar | 90 FDA-Tage |
| Geringes oder moderates Risiko, kein gültiges Prädikatsprodukt oder eine Not-Substantially-Equivalent-Entscheidung | De-Novo-Antrag | 191.020 US-Dollar | 150 FDA-Tage |
| Klasse III | PMA | 636.732 US-Dollar | 180 FDA-Tage (320 mit einem Beratungsgremium) |
| Klasse unklar | Auskunftsersuchen nach 513(g) | 8.596 US-Dollar | 60 Tage |
Quellen: Gebührenbekanntmachung für FY2027, MDUFA-V-Verpflichtungsschreiben und Abschnitt 513(g). Eine Antwort nach 513(g) „stellt keine endgültige behördliche Maßnahme dar“, betrachten Sie sie daher als schriftliche Beratung und nicht als Klassifizierungsentscheidung. 17 Ein Pre-Submission-Meeting ist eine weitere Möglichkeit, eine Klassifizierungsbegründung zu überprüfen, und FDA erhebt dafür keine Gebühr. Siehe unseren Leitfaden zu Q-Sub und Pre-Sub.
Für einen ausführlicheren Vergleich der drei Vermarktungswege siehe unsere Analyse zu FDA: freigegeben vs. zugelassen vs. bewilligt.
So ermitteln Sie die FDA-Klasse Ihres Produkts in sechs Schritten
Die verlässliche Methode beginnt bei der Zweckbestimmung und endet mit einer dokumentierten Begründung. Sie geht nicht von der Technologie aus.
- Formulieren Sie zuerst die Zweckbestimmung und die Indikationen. Die Klassifizierung folgt dem, was Sie bezüglich der Funktion des Produkts, der Zielgruppe und des Anwendungsbereichs angeben. Zwei Produkte mit identischer Hardware können in unterschiedlichen Klassen liegen, da sich ihre Auslobungen unterscheiden.
- Durchsuchen Sie die Produktklassifizierungsdatenbank. Suchen Sie nach dem ersten Substantiv des Produktnamens (FDA benennt Produkte nach dem Schema Substantiv gefolgt von Adjektiven, sodass „pump“ jede Pumpe findet). Erstellen Sie eine engere Auswahl an Produktcodes, deren Definitionen Ihren Auslobungen entsprechen. 18 Pure Global AI bietet eine kostenlose Produktcode-Suche, die auf derselben FDA-Datei basiert. 19
- Lesen Sie die Klassifizierungsverordnung selbst. Öffnen Sie den im Produktcode verlinkten Abschnitt in 21 CFR. Lesen Sie den Identifikationsabsatz, die Klasse, etwaige Sonderkontrollen und etwaige Befreiungen. Lesen Sie anschließend den zugehörigen Abschnitt „.9 Einschränkungen der Befreiungen“ für diesen Teil.
- Prüfen Sie, wie FDA ähnliche Produkte behandelt hat. Durchsuchen Sie die Datenbanken für 510(k), De Novo und PMA nach dem Produktcode. Kürzlich erteilte Freigaben zeigen die Prädikatsprodukte, Normen und Prüfungen, die FDA akzeptiert hat. Prädikatsprodukte aus einem anderen Produktcode sind ein Warnsignal.
- Prüfen Sie Grenzfälle, bevor Sie das Dossier erstellen. Nutzen Sie ein Pre-Submission-Verfahren oder ein Auskunftsersuchen nach 513(g), wenn das Produkt zwischen zwei Codes liegt, ein neuartiges Merkmal aufweist oder Softwarefunktionen enthält, die möglicherweise nicht unter die Definition eines Medizinprodukts fallen. Softwarefunktionen, die nach Abschnitt 520(o) ausgenommen sind, stellen überhaupt keine Medizinprodukte dar. FDA hat ihren Leitfaden zu Clinical Decision Support im Januar 2026 überarbeitet. 20
- Dokumentieren Sie die Begründung. Halten Sie fest, welche Codes Sie in Betracht gezogen haben, warum Sie diese verworfen haben und wie die gewählte Verordnung zu Ihren Auslobungen passt. Inspektoren und Gutachter fordern dies an, und es ist der erste Punkt, den Sie erneut heranziehen sollten, wenn Sie die Zweckbestimmung ändern.
Zubehör erfordert eine separate Prüfung. Im August 2026 schlug FDA eine Liste von Zubehörteilen vor, die für eine eigenständige Einstufung in die Klasse I geeignet sind, mit einer Frist für Stellungnahmen bis zum 16. Oktober 2026. Bis dies endgültig ist, übernimmt ein Zubehörteil im Allgemeinen die Klassifizierung seines übergeordneten Produkts, es sei denn, FDA hat es separat klassifiziert. 21
Wie sich die Klassen der FDA im Vergleich zu anderen wichtigen Märkten verhalten
Die drei Klassen der FDA lassen sich nicht eins zu eins auf andere Systeme übertragen. Jede Regulierungsbehörde wendet ihre eigenen Regeln an, und dasselbe Produkt kann im Ausland eine Stufe höher oder niedriger eingestuft werden.
| Markt | Klassen | Grundlage | Leitfaden von Pure Global |
|---|---|---|---|
| Vereinigte Staaten | I, II, III | Produkttypspezifische Vorschriften in 21 CFR 862–892 | Klassifizierungsberatung zu FDA |
| Europäische Union | I (einschließlich Is, Im, Ir), IIa, IIb, III | 22 Regeln in Anhang VIII der MDR | Klassifizierung nach EU-MDR |
| Kanada | I, II, III, IV | Regeln in Schedule 1 der Medical Devices Regulations | Registrierung bei Health Canada |
| Japan | I, II, III, IV | Risikoklassen nach dem PMD Act | Registrierung in Japan über PMDA |
| China | I, II, III | Klassifizierungsregeln und Katalog der NMPA | Registrierung in China über NMPA |
Zwei Muster sorgen für die meisten Überraschungen. Erstens: Software. Regel 11 der EU-MDR stuft die meiste Software zur diagnostischen und therapeutischen Entscheidungsunterstützung in Klasse IIa oder höher ein, während vergleichbare US-Software unter Klasse II fallen oder ganz außerhalb der Definition eines Medizinprodukts liegen kann. Zweitens: Implantate. Mehrere Produkte, die in den USA der Klasse II angehören, wie beispielsweise bestimmte orthopädische und dentale Implantate, sind in der EU der Klasse IIb oder III und in China der Klasse III zugeordnet.
Erstellen Sie auf der Grundlage derselben Zweckbestimmung ein Klassifizierungs-Memo pro Markt. Für Produkte, die in vielen Märkten vertrieben werden, zeigt unser Leitfaden zu FDA- und EU-Zulassungen, wo eine Entscheidung der FDA oder der EU andere Prüfverfahren verkürzt.
Häufige Fehler bei der Klassifizierung
- Klassifizierung nach der Technologie statt nach den Auslobungen. Ein tragbarer Sensor, der für das allgemeine Wohlbefinden vermarktet wird, und derselbe Sensor, der zur Erkennung einer Krankheit vermarktet wird, können an unterschiedlichen Stellen landen. Die Grundsätze der FDA zum allgemeinen Wohlbefinden wurden im Januar 2026 überarbeitet. 22
- Die Annahme, dass „Klasse I“ den Verzicht auf ein Qualitätssicherungssystem bedeutet. Nur 532 von 2.403 Produktcodes der Klasse I tragen die Kennzeichnung für eine GMP-Befreiung. Selbst für diese bleiben die Anforderungen an Reklamationen und Aufzeichnungen bestehen.
- Die Annahme, dass eine Befreiung auch einen neuen Verwendungszweck abdeckt. Die Einschränkungen gemäß „.9“ lassen das Erfordernis einer 510(k) bei einer neuen Zweckbestimmung oder einer grundlegend anderen Technologie wieder aufleben.
- Ein freigegebenes Produkt als „zugelassen“ zu bezeichnen. Eine 510(k) erteilt einem Produkt eine Freigabe. Laut 21 CFR 807.97 bedeutet eine Freigabe „in keiner Weise eine offizielle Zulassung“, und etwas anderes anzudeuten, stellt ein Misbranding dar. 23
- Die Auswahl eines Prädikatsprodukts aus einem anderen Produktcode. Dies bedeutet in der Regel, dass die Klassifizierung selbst noch einmal überprüft werden muss.
- „FDA registriert“ als Status zu behandeln. Eine Registrierung „bedeutet in keiner Weise eine Zulassung der Betriebsstätte oder ihrer Produkte“. 24
Wie Pure Global unterstützt
Pure Global bestätigt die US-Klassifizierung und entwickelt die passende Einreichungsstrategie. Dies umfasst die Auswahl des Produktcodes, Befreiungsanalysen, Anträge nach 513(g) und Pre-Submissions sowie die Planung für 510(k), De Novo und PMA. Als Ihr US Agent und lokales Team übernehmen wir auch die Pflege von Registrierung und Listing. Da wir in mehr als 30 Märkten tätig sind, erstellen wir eine einheitliche Erklärung zur Zweckbestimmung und übertragen diese auf die EU, das Vereinigte Königreich, Kanada, Brasilien, Japan, China und weitere Märkte. Siehe Klassifizierungsberatung zu FDA oder kontaktieren Sie unser Team.
Wie wir die Zahlen ermittelt haben
- Produktcodes: foiclass-Datei der FDA vom 12. Oktober 2026, gefiltert nach Klasse I, II und III. Produktcodes sind nicht dasselbe wie die „generischen Typen“ der FDA, daher weichen die Anteile von den älteren, von der FDA veröffentlichten Prozentwerten ab.
- Zahlen zu 510(k) und PMA: die offiziellen openFDA-Bulk-Exporte vom 12. Oktober 2026. Pure Global verwahrt diese in seinem Life-Sciences-Data-Lake mit SHA-256-Lineage. Die Prüfzeiten sind Kalendertage vom Eingangsdatum bis zum Entscheidungsdatum und schließen Zeiten ein, in denen die Einreichung auf Antworten des Sponsors ruht. Es handelt sich nicht um FDA-Tage.
- De-Novo-Fallzahlen: entnommen aus dem openFDA-510(k)-Export, der De-Novo-Bewilligungen enthält. Wir haben diese mit der De-Novo-Datenbank der FDA abgeglichen, die dieselben 27 Bewilligungen für 2025 sowie jeweils 47 für 2023 und 2024 ergab.
- Third-Party-Anteil: Freigaben, bei denen das Third-Party-Flag von openFDA auf „Y“ gesetzt ist.
Quellen
- U.S. FDA — Produktcode-Klassifizierungsdatei (foiclass.zip), vom 12. Oktober 2026. accessdata.fda.gov ↩
- openFDA — Device-510(k)-API und Bulk-Export, Export vom 12. Oktober 2026. open.fda.gov ↩
- Legal Information Institute — 21 U.S.C. 360c, Klassifizierung von Produkten für die Anwendung beim Menschen (FD&C Act, Abschnitt 513). law.cornell.edu ↩ ↩
- eCFR — 21 CFR 860.3, Definitionen für die Produktklassifizierung. ecfr.gov ↩
- U.S. FDA — Gebühren nach den Medical Device User Fee Amendments (MDUFA), Gebührensätze für FY2027, gültig ab dem 1. Oktober 2026. fda.gov ↩
- U.S. FDA — Klassifizieren Sie Ihr Medizinprodukt. fda.gov ↩ ↩
- U.S. FDA — Herunterladen von Produktcode-Klassifizierungsdateien, Felddefinitionen. fda.gov ↩
- eCFR — 21 CFR 862.9, Einschränkungen der Befreiungen von Abschnitt 510(k). ecfr.gov ↩
- Legal Information Institute — 21 U.S.C. 360, Registrierung und Vorab-Markteinführungsanzeige (Premarket Notification), einschließlich der Befreiungsgrenze für Klasse I in Unterabschnitt (l). law.cornell.edu ↩
- eCFR — 21 CFR 880.6230, ein Beispiel für eine QMSR-Befreiung, bei der die Pflichten zu Aufzeichnungen und Reklamationsakten nach § 820.35 bestehen bleiben. ecfr.gov ↩
- eCFR — 21 CFR Part 820, Quality Management System Regulation, aktueller Text. ecfr.gov ↩
- U.S. FDA — 510(k) Third Party Review Program. fda.gov ↩
- U.S. FDA — MDUFA-V-Verpflichtungsschreiben, Leistungsziele und Verfahren für FY2023–FY2027. fda.gov ↩ ↩
- U.S. FDA — De-Novo-Datenbank. accessdata.fda.gov ↩
- Federal Register — Medizinprodukte; Befreiungen von der Vorab-Markteinführungsanzeige: Produkte der Klasse II; Aufforderung zur Stellungnahme, 91 FR 5485, 6. Februar 2026. federalregister.gov ↩
- openFDA — Device-PMA-API und Bulk-Export, Export vom 12. Oktober 2026. open.fda.gov ↩
- U.S. FDA — Verfahren für FDA und die Industrie bezüglich Auskunftsersuchen nach Abschnitt 513(g), Leitfaden überarbeitet am 23. August 2024. fda.gov ↩
- U.S. FDA — Produktklassifizierungsdatenbank. accessdata.fda.gov ↩
- Pure Global AI — Such- und Klassifizierungsdatenbank für US-FDA-Produktcodes. pureglobal.ai ↩
- U.S. FDA — Clinical Decision Support Software, Leitfaden herausgegeben im Januar 2026. fda.gov ↩
- Federal Register — Klassifizierung von Zubehör getrennt von anderen Produkten; vorgeschlagene Liste von für Klasse I geeignetem Zubehör, 91 FR 53205, 17. August 2026. federalregister.gov ↩
- U.S. FDA — General Wellness: Policy for Low Risk Devices, Leitfaden herausgegeben am 6. Januar 2026. fda.gov ↩
- eCFR — 21 CFR 807.97, Fehlkennzeichnung (Misbranding) durch Bezugnahme auf eine Vorab-Markteinführungsanzeige. ecfr.gov ↩
- eCFR — 21 CFR 807.39, Fehlkennzeichnung (Misbranding) durch Bezugnahme auf die Registrierung der Betriebsstätte. ecfr.gov ↩
 Markt · 14. Okt. 2026FDA-Registrierung von Medizinprodukten in den USARegulatorisches Update · 17. Sept. 2026FDA Leitfaden für Buffy-Coat-SystemeRegulatorisches Update · 13. Aug. 2026FDA QMSR-Warning-Letters zu Risiken und DesignänderungenRegulatorisches Update · 9. Aug. 2026FDA FY 2027 MedizinproduktegebührenRegulatorisches Update · 2. Juni 2026FDA Human Factors Guidance 2026 Update für GeräteeinreichungenVideo · 12. März 2026Wie Sie ein Medizinprodukt bei der US-FDA registrierenMarktspezifischer Service · 27. Juli 2026Beratung zur Beantwortung von FDA Form 483 und Warning LettersMarktspezifischer Service · 24. Juli 2026FDA Certificate to Foreign Government (CFG) für MedizinprodukteFallstudie · 11. Aug. 2026Ballonkatheter: Zwei ANVISA-WegeFallstudie · 5. Aug. 2026COFEPRIS IVD-Registrierung: Reagenzmenü
21 CFR Part 820 zu ISO 13485: Der QMSR-Crosswalk
Die QMSR reduzierte 21 CFR Part 820 von 31 Abschnitten auf sechs und machte ISO 13485:2016 zur verbindlichen Vorschrift. Dieser Crosswalk ordnet jeden alten Abschnitt seinem ISO-13485-Abschnitt zu, kennzeichnet, welche Zuordnungen FDA angegeben hat, führt die reinen FDA-Anforderungen auf und zeigt, wo ein Jahrzehnt an 483-Beanstandungen nun landet.
FDA Cleared vs. Approved vs. Granted: 510(k), PMA und De Novo
Im Jahr 2025 hat FDA 3.198 Medizinprodukte über 510(k) freigegeben, 27 De-Novo-Anträge bewilligt und 38 Original-PMAs zugelassen. Dieser Leitfaden erläutert, was jeder Begriff rechtlich bedeutet, wie lange jeder Weg dauert, was er im FY2027 kostet und wie Sie den Status Ihres Produkts ohne Misbranding beschreiben.
FDA-Checkliste zur Inspektionsbereitschaft (QMSR)
FDA inspiziert Medizinproduktehersteller nun gemäß QMSR und dem Compliance Program 7382.850. Unsere Analyse der FDA-Form-483-Daten aus zehn Jahren zeigt, wo Inspektoren Probleme feststellen, und die 12-Punkte-Checkliste überführt diese Feststellungen in Aufzeichnungen, die vor dem Eintreffen des Inspektors vorzubereiten sind.
Sprechen wir,
wo immer Sie sind.
Ob Sie weitere Informationen suchen oder bereit zur Zusammenarbeit sind: Wir begleiten Sie durch jeden Schritt des regulatorischen Prozesses.
Kontakt