Classification des dispositifs médicaux FDA : classes I, II et III
Le fichier des codes produits d'octobre 2026 de la FDA classe 36,5 % des codes classifiés en classe I, 55,4 % en classe II et 8,0 % en classe III. Ce guide explique ce que requiert chaque classe, pourquoi la classe ne détermine pas à elle seule la voie réglementaire, et comment confirmer la classe de votre dispositif en six étapes.
En résumé
La FDA classe chaque dispositif médical en classe I, classe II ou classe III. La classe indique quels contrôles s'appliquent au dispositif et, dans la plupart des cas, quelle soumission préalable à la mise sur le marché est requise. Le fichier des codes produits de la FDA daté du 12 octobre 2026 répertorie 7 096 codes produits. Sur les 6 576 codes attribués à la classe I, II ou III, 2 403 relèvent de la classe I (36,5 %), 3 645 de la classe II (55,4 %) et 528 de la classe III (8,0 %). 1
La plupart des codes de classe I ne nécessitent pas de 510(k) : 2 155 sur 2 403 sont exemptés de 510(k) (89,7 %). La plupart des codes de classe II en nécessitent un : 3 005 sur 3 645 exigent un 510(k) (82,4 %). Presque tous les codes de classe III, soit 497 sur 528, requièrent une approbation préalable à la mise sur le marché (PMA). Le marché suit la même tendance. Sur les 3 198 autorisations 510(k) décidées par la FDA au cours de l'année civile 2025, 3 064 (95,8 %) concernaient des dispositifs de classe II. 2
La classe ne résume pas tout. Un gant d'examen de classe I nécessite tout de même un 510(k), certains dispositifs de classe II sont exemptés, et un nouveau dispositif à risque faible ou modéré sans prédicat relève de la procédure De Novo. Ce guide explique les définitions juridiques, les chiffres de 2026, la méthode en six étapes que nous utilisons pour confirmer la classe d'un dispositif, et la manière dont les classes américaines se comparent à celles de l'UE, du Canada, du Japon et de la Chine.
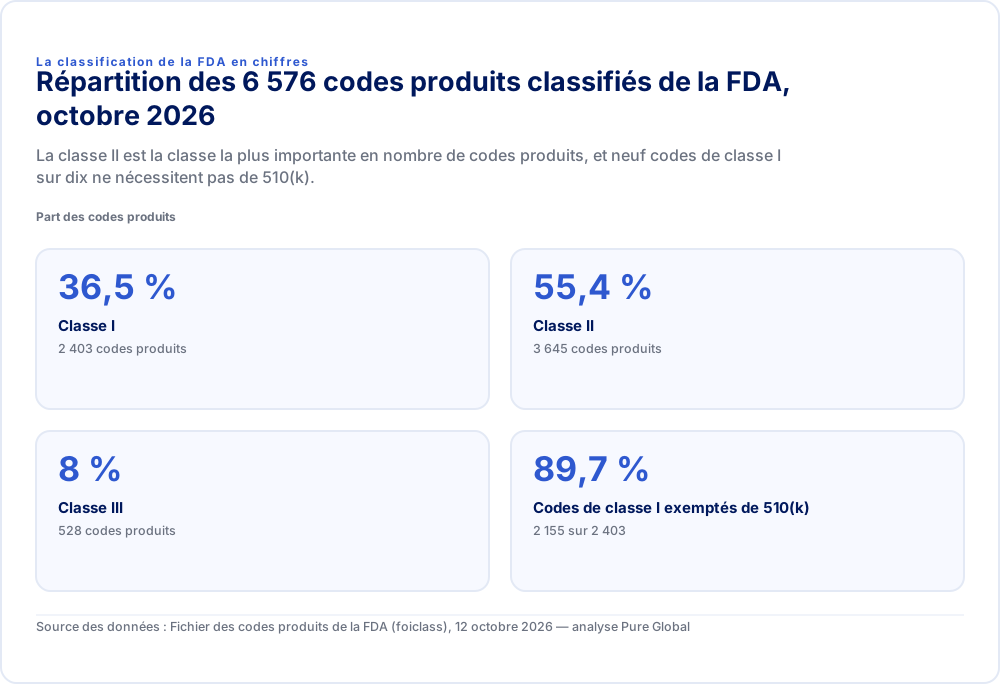
La classification de la FDA en chiffresRépartition des 6 576 codes produits classifiés de la FDA, octobre 2026La classe II est la classe la plus importante en nombre de codes produits, et neuf codes de classe I sur dix ne nécessitent pas de 510(k).Part des codes produits
- Classe I
- 36,5 %2 403 codes produits
- Classe II
- 55,4 %3 645 codes produits
- Classe III
- 8 %528 codes produits
- Codes de classe I exemptés de 510(k)
- 89,7 %2 155 sur 2 403
Source des données : Fichier des codes produits de la FDA (foiclass), 12 octobre 2026 — analyse Pure Global
Ce que signifient les classes I, II et III dans la loi
La classe est fixée par l'article 513 du Federal Food, Drug, and Cosmetic Act, et elle décrit le niveau de contrôle requis pour apporter une assurance raisonnable de sécurité et d'efficacité. Il ne s'agit pas d'un classement que la FDA attribue au jugé. 3
- La classe I correspond à un dispositif pour lequel les contrôles généraux "sont suffisants pour fournir une assurance raisonnable de la sécurité et de l'efficacité du dispositif."
- La classe II correspond à un dispositif pour lequel "les contrôles généraux sont à eux seuls insuffisants", mais pour lequel il existe "des informations suffisantes pour établir des contrôles spéciaux afin d'apporter une telle assurance."
- La classe III correspond à un dispositif qui ne peut être classé en classe I ou II et qui "est présenté ou déclaré comme destiné à être utilisé pour soutenir ou maintenir la vie humaine ou pour un usage d'une importance substantielle dans la prévention de l'altération de la santé humaine", ou "présente un risque potentiel déraisonnable de maladie ou de blessure."
La réglementation de la FDA au 21 CFR 860.3 énumère les contrôles généraux : l'adultération (adulteration), l'étiquetage trompeur, l'enregistrement, le référencement et la notification préalable à la commercialisation, les dispositifs interdits, la notification et autres recours, les registres et rapports, y compris l'identification unique des dispositifs, ainsi que les dispositions générales de l'article 520. Le même article définit les contrôles spéciaux comme comprenant les "normes de performance, les essais de performance, la surveillance après commercialisation, les registres de patients, l'élaboration et la diffusion de lignes directrices" ainsi que des mesures similaires. 4
Deux définitions figurant au 860.3 jouent un rôle déterminant dans les décisions relatives à la classe III. Un dispositif de soutien ou de maintien en vie est un dispositif "essentiel, ou qui fournit des informations essentielles, à la restauration ou à la continuité d'une fonction corporelle importante pour la continuité de la vie humaine." Un implant est un dispositif destiné à rester implanté en continu pendant 30 jours ou plus.
On voit souvent les classes décrites en termes de risque faible, modéré et élevé. Il s'agit d'un raccourci commode, mais le texte de loi n'utilise pas ces termes. Ce qui détermine la classe est la nécessité de recourir aux contrôles généraux seuls, aux contrôles généraux associés à des contrôles spéciaux, ou à une approbation préalable à la mise sur le marché pour obtenir une assurance raisonnable de sécurité et d'efficacité.
| Classe I | Classe II | Classe III | |
|---|---|---|---|
| Contrôles | Contrôles généraux | Contrôles généraux et spéciaux | Contrôles généraux et approbation préalable à la mise sur le marché |
| Voie préalable à la mise sur le marché type | Exempté ; certains nécessitent un 510(k) | 510(k) ; certains exemptés | PMA ; HDE pour certains usages humanitaires |
| Part des codes produits classés, oct. 2026 | 36,5 % (2 403) | 55,4 % (3 645) | 8,0 % (528) |
| Codes produits exemptés de 510(k) | 89,7 % | 13,3 % | Aucun |
| Exemptés de la plupart des exigences du QMSR | 532 codes (22,1 %) | 6 codes | Aucun |
| Contrôles de conception (ISO 13485, clause 7.3) | Uniquement les dispositifs automatisés par logiciel et cinq types de dispositifs répertoriés | Requis | Requis |
| Exemples (code produit) | Stéthoscope manuel (LDE), abaisse-langue non chirurgical (FMA) | Pompe à perfusion (FRN), logiciel de traitement d'images radiologiques (QIH) | Stent coronarien à élution médicamenteuse (NIQ), générateur d'impulsions de stimulateur cardiaque implantable (DXY) |
| Redevance FDA de l'exercice FY2027 pour la voie type | Aucune en cas d'exemption ; 28 653 USD pour un 510(k) | 28 653 USD pour un 510(k) | 636 732 USD pour une PMA initiale |
Les redevances correspondent aux tarifs standard de l'exercice FY2027 pour la période du 1er octobre 2026 au 30 septembre 2027. Les petites entreprises éligibles paient 7 163 USD pour un 510(k) et 159 183 USD pour une PMA. 5
Nombre de dispositifs dans chaque classe (octobre 2026)
Les pages publiques de la FDA décrivent toujours "environ 1 700 types génériques différents de dispositifs" répartis en 16 panels de spécialités médicales. Le fichier actuel des codes produits constitue un décompte de travail plus précis, et il raconte une autre histoire. 6
Un code produit est l'identifiant à trois lettres que la FDA associe à un type de dispositif. Il relie le dispositif à son règlement de classification, à son panel d'examen, à son type de soumission et à des indicateurs tels que l'exemption de GMP, le statut d'implant et l'éligibilité à l'examen par un tiers. Les définitions des champs du fichier établies par la FDA sont publiées sur sa page de téléchargement. 7
Dans le fichier daté du 12 octobre 2026 :
- Il existe au total 7 096 codes produits. 6 576 sont attribués à la classe I, II ou III. Les autres ne sont pas classés, sont non classifiés (principalement des dispositifs antérieurs aux amendements dont la classification n'a jamais été finalisée) ou sont des codes d'exemption pour dispositifs humanitaires (Humanitarian Device Exemption).
- Ces 6 576 codes renvoient à 2 287 numéros de réglementation distincts dans le 21 CFR, parties 862 à 892.
- La classe II est désormais la classe la plus importante par code produit, avec 55,4 %. Les anciennes pages pour les consommateurs de la FDA répartissaient les dispositifs en 47 % de classe I, 43 % de classe II et 10 % de classe III. Ces chiffres comptabilisaient les types génériques de dispositifs au cours d'une année antérieure. Ils ne doivent pas être cités comme une répartition actuelle des codes produits.
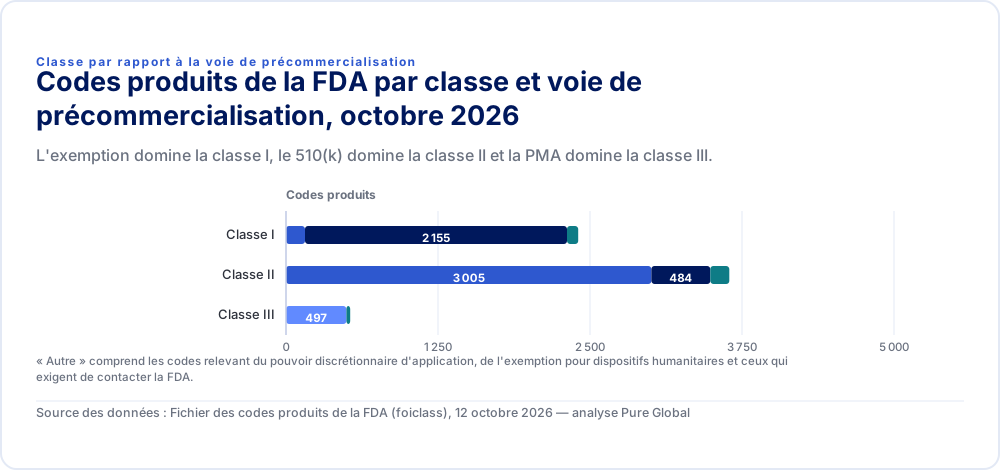
| 510(k) requis | Exempté de 510(k) | PMA requise | Autre voie | |
|---|---|---|---|---|
| Classe I | 156 | 2 155 | 0 | 92 |
| Classe II | 3 005 | 484 | 0 | 156 |
| Classe III | 0 | 0 | 497 | 31 |
« Autre » comprend les codes relevant du pouvoir discrétionnaire d'application, de l'exemption pour dispositifs humanitaires et ceux qui exigent de contacter la FDA.
Source des données : Fichier des codes produits de la FDA (foiclass), 12 octobre 2026 — analyse Pure Global
La répartition par classe varie fortement selon le panel d'examen. Le secteur cardiovasculaire présente la proportion la plus élevée de codes produits de classe III. La toxicologie clinique, les dispositifs hospitaliers généraux et la microbiologie en comptent très peu.
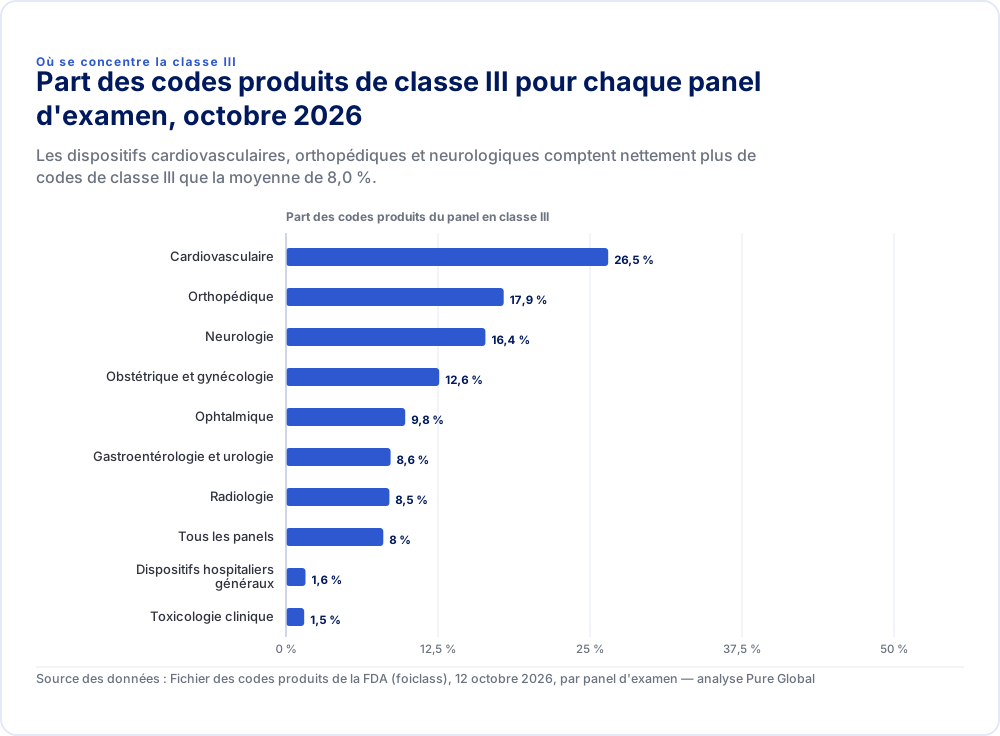
| Part de classe III | |
|---|---|
| Cardiovasculaire | 26,5 % |
| Orthopédique | 17,9 % |
| Neurologie | 16,4 % |
| Obstétrique et gynécologie | 12,6 % |
| Ophtalmique | 9,8 % |
| Gastroentérologie et urologie | 8,6 % |
| Radiologie | 8,5 % |
| Tous les panels | 8 % |
| Dispositifs hospitaliers généraux | 1,6 % |
| Toxicologie clinique | 1,5 % |
Source des données : Fichier des codes produits de la FDA (foiclass), 12 octobre 2026, par panel d'examen — analyse Pure Global
Dispositifs de classe I : contrôles généraux et généralement pas de 510(k)
Un dispositif de classe I est réglementé uniquement par des contrôles généraux. Pour environ neuf codes produits de classe I sur dix, cela signifie qu'aucune soumission préalable à la mise sur le marché n'est requise, mais cela ne signifie en aucun cas une absence d'obligations.
Sur les 2 403 codes produits de classe I, 2 155 sont exemptés de 510(k), 156 exigent toujours un 510(k), 91 relèvent du pouvoir discrétionnaire d'application et un code nécessite de contacter le bureau d'évaluation des dispositifs de la FDA. La propre page de classification de la FDA utilise une statistique plus ancienne, selon laquelle "environ 572 ou 74 % des dispositifs de classe I sont exemptés." La différence réside là encore entre types génériques et codes produits. 6
L'exemption a ses limites. Chaque partie relative à la classification, du 21 CFR 862.9 au 892.9, précise qu'une exemption s'applique "uniquement dans la mesure où le dispositif présente des caractéristiques existantes ou raisonnablement prévisibles de dispositifs commercialisés au sein de ce type générique." Une nouvelle utilisation prévue, une technologie scientifique fondamentale différente ou certaines utilisations pour le diagnostic in vitro rétablissent l'exigence d'un 510(k). 8 La loi exclut également de l'exemption de classe I les dispositifs destinés à un usage "d'une importance substantielle dans la prévention de l'altération de la santé humaine" ou qui présentent "un risque potentiel déraisonnable de maladie ou de blessure." 9
Les gants d'examen constituent le cas bien connu. Les gants d'examen des patients en vinyle et en polymère relèvent de la classe I en vertu du 21 CFR 880.6250, mais ils nécessitent pourtant un 510(k). Les gants d'examen en polymère (LZA) ont représenté 24 des 70 autorisations 510(k) de classe I décidées par la FDA en 2025.
Être exempté ne signifie pas pour autant échapper au système qualité. Seuls 532 codes produits de classe I portent la mention d'exemption de GMP de la FDA. En vertu du Quality Management System Regulation, en vigueur depuis le 2 février 2026, ces exemptions sont inscrites dans chaque règlement de classification et maintiennent toujours les "exigences relatives aux registres et aux dossiers de réclamation en vertu du § 820.35." 10 Les contrôles de conception, qui relèvent désormais de la clause 7.3 de l'ISO 13485 via le 21 CFR 820.10(c), ne s'appliquent aux dispositifs de classe I que lorsqu'ils sont automatisés par logiciel ou relèvent de l'un des cinq règlements répertoriés. 11
Chaque fabricant de classe I doit néanmoins enregistrer son établissement, référencer ses dispositifs, s'acquitter de la redevance annuelle d'enregistrement (13 785 USD pour l'exercice FY2027), respecter les règles relatives à l'étiquetage et à l'UDI, et signaler les événements indésirables. Consultez notre guide sur l'enregistrement des établissements et le référencement des dispositifs de la FDA.
Dispositifs de classe II : contrôles spéciaux et 510(k)
La classe II représente la majeure partie du marché. Elle couvre 3 645 codes produit et la quasi-totalité des autorisations 510(k).
Parmi ces codes, 3 005 requièrent un 510(k) (82,4 %), 484 sont exemptés (13,3 %) et 155 relèvent du pouvoir discrétionnaire d'application de la loi. Les contrôles spéciaux sont généralement inscrits dans le règlement de classification lui-même. Ils prennent la forme d'essais de performance, de biocompatibilité, de documentation logicielle et de cybersécurité, de contenu d'étiquetage ou d'un document d'orientation (guidance) sur les contrôles spéciaux expressément désigné.
Notre analyse de l'exportation openFDA 510(k), reproduite dans le lac de données de Pure Global, montre à quoi ressemble la classe II en pratique en 2025 :
- La FDA a statué sur 3 198 autorisations 510(k). 3 064 relevaient de la classe II, 70 de la classe I et 64 ne comportaient aucune classe dans le dossier.
- Les 510(k) traditionnels ont nécessité un délai médian de 142 jours calendaires entre la réception et la décision. La moitié centrale se situait entre 90 et 231 jours. Les 510(k) spéciaux ont nécessité une médiane de 30 jours et les 510(k) abrégés 154 jours.
- 60 autorisations ont suivi le programme d'examen par un tiers de la FDA, avec une médiane de 27 jours. La FDA indique qu'« environ la moitié des 510(k) reçus par la FDA sont éligibles à ce programme », et 1 427 codes produit de classe II portent l'indicateur d'éligibilité. 12
- 52,3 % des autorisations ont été obtenues par des demandeurs situés hors des États-Unis. La Chine arrivait en deuxième position derrière les États-Unis avec 535.
Les jours calendaires comprennent le temps pendant lequel le dossier est mis en suspens pendant que le demandeur répond aux questions de la FDA. L'objectif propre à la FDA au titre de MDUFA V est plus ciblé : une décision sur 95 % des 510(k) en 90 « jours FDA », c'est-à-dire les jours où le dossier est effectivement en cours d'examen. 13
C'est également en classe II que se retrouvent les dispositifs De Novo. Sur les 173 demandes De Novo accordées par la FDA entre 2021 et 2025, 172 se trouvent en classe II dans le fichier actuel des codes produit de la FDA. Chacune d'elles devient un nouveau texte réglementaire, et les dispositifs ultérieurs peuvent l'utiliser comme prédicat. 14
Le régime des exemptions évolue en 2026. La FDA a proposé une nouvelle liste de dispositifs de classe II en vue d'une exemption de 510(k) en février 2026, et aucune liste définitive n'était parue au Federal Register en octobre. Elle a finalisé les exemptions pour certains systèmes de tests de toxicologie clinique le 6 octobre 2026. Le 17 septembre 2026, elle a publié son ordonnance rejetant une requête visant à exempter les logiciels de détection, de diagnostic et de triage assistés par ordinateur en radiologie. 15 Vérifiez le texte réglementaire de classification en vigueur avant de vous fonder sur une quelconque exemption.
Dispositifs de classe III : PMA, implants et dispositifs de maintien en vie
La classe III ne regroupe que 8,0 % des codes produit, mais elle comporte la charge de preuve la plus lourde, la redevance FDA la plus élevée et les délais d'examen les plus longs.
Sur les 528 codes produit de classe III, 497 requièrent une PMA, 27 nécessitent de contacter la FDA et quatre sont des codes d'exemption pour dispositifs humanitaires. La FDA signale 236 d'entre eux comme implants (44,7 %) et 62 comme dispositifs de maintien en vie ou de soutien des fonctions vitales.
383 des 528 codes de classe III n'ont pas de numéro de règlement de classification. Nombre d'entre eux sont des types de dispositifs postérieurs aux amendements : des dispositifs commercialisés pour la première fois après le 28 mai 1976 et qui ne disposent d'aucun prédicat. L'article 513(f)(1) classe de plein droit ces dispositifs en classe III jusqu'à ce que la FDA les reclasse, par exemple par l'octroi d'un statut De Novo ou par une ordonnance de reclassement. Les stents coronariens à élution médicamenteuse (NIQ) et les défibrillateurs cardioverteurs implantables (LWS) en sont des exemples. 3
Les volumes de PMA sont faibles. L'exportation PMA d'openFDA enregistre 38 approbations initiales de PMA au cours de l'année civile 2025, avec un délai médian de 271,5 jours calendaires entre la réception et l'approbation. La même année, la FDA a statué sur 2 182 suppléments de PMA, dont 1 380 étaient des avis à 30 jours pour modifications de fabrication. 16
Pour l'exercice FY2027, la redevance pour une PMA initiale est de 636 732 USD (159 183 USD pour une petite entreprise admissible). Au titre de MDUFA V, la FDA a pour objectif de statuer sur 90 % des PMA initiales dans un délai de 180 jours FDA, ou de 320 jours FDA lorsqu'un comité consultatif intervient. 13
La classe ne détermine pas la voie d'accès à elle seule
La classe restreint les options. Le code produit, le texte de l'exemption et l'existence d'un prédicat déterminent la voie d'accès effective.
| Situation | Voie d'accès | Redevance FDA pour l'exercice FY2027 (standard) | Objectif d'examen FDA |
|---|---|---|---|
| Classe I ou II, exempté, dans les limites de l'exemption | Enregistrement et référencement ; aucune soumission préalable à la commercialisation | 13 785 USD de redevance annuelle d'établissement | Aucun |
| Classe I ou II, non exempté, un prédicat valide existe | 510(k) : traditionnel, spécial ou abrégé | 28 653 USD | 90 jours FDA |
| Risque faible ou modéré, aucun prédicat valide ou décision de non-équivalence substantielle | Demande De Novo | 191 020 USD | 150 jours FDA |
| Classe III | PMA | 636 732 USD | 180 jours FDA (320 avec un comité consultatif) |
| Classe indéterminée | Demande d'information au titre de l'article 513(g) | 8 596 USD | 60 jours |
Sources : avis relatif aux redevances pour l'exercice FY2027, lettre d'engagement MDUFA V et article 513(g). Une réponse au titre de l'article 513(g) « ne constitue pas une décision finale de l'Agence », il convient donc de la considérer comme un avis écrit et non comme une décision de classification. 17 Une réunion préalable à la soumission (Pre-Submission meeting) est un autre moyen d'éprouver une justification de classification, et la FDA ne facture pas de frais pour celle-ci. Consultez notre guide sur les Q-Sub et Pre-Sub.
Pour une comparaison plus complète des trois voies de commercialisation, consultez notre analyse de FDA autorisé vs approuvé vs accordé.
Comment déterminer la classe FDA de votre dispositif en six étapes
La méthode fiable part de l'utilisation prévue pour aboutir à une justification documentée. Elle ne part pas de la technologie.
- Rédigez d'abord l'utilisation prévue et les indications d'utilisation. La classification découle de ce que vous revendiquez pour le dispositif : ce qu'il fait, pour qui et dans quel cadre. Deux dispositifs dotés d'un matériel identique peuvent appartenir à des classes différentes parce que leurs revendications diffèrent.
- Recherchez dans la base de données de classification des produits. Effectuez la recherche d'après le premier nom de la dénomination du dispositif (la FDA nomme les dispositifs par un nom suivi d'adjectifs, ainsi « pump » permet de trouver toutes les pompes). Présélectionnez les codes produit dont les définitions correspondent à vos revendications. 18 Pure Global AI propose un outil gratuit de recherche de code produit reposant sur le même fichier FDA. 19
- Lisez le texte réglementaire de classification lui-même. Ouvrez l'article du 21 CFR mis en lien à partir du code produit. Lisez le paragraphe d'identification, la classe, les contrôles spéciaux éventuels et toute exemption. Lisez ensuite la section correspondante « .9 limites des exemptions » pour cette partie.
- Vérifiez la manière dont la FDA a traité des dispositifs similaires. Recherchez le code produit dans les bases de données 510(k), De Novo et PMA. Les autorisations récentes indiquent les prédicats, les normes et les essais que la FDA a acceptés. Les prédicats issus d'un code produit différent constituent un signal d'alerte.
- Testez les cas limites avant de constituer le dossier. Utilisez une demande de pré-soumission (Pre-Submission) ou une demande au titre de l'article 513(g) lorsque le dispositif se situe à cheval sur deux codes, comporte une caractéristique novatrice ou inclut des fonctions logicielles susceptibles d'échapper à la définition d'un dispositif. Les fonctions logicielles exclues par l'article 520(o) ne sont pas du tout des dispositifs. La FDA a révisé sa ligne directrice sur l'aide à la décision clinique en janvier 2026. 20
- Documentez la justification. Consignez les codes que vous avez envisagés, les motifs pour lesquels vous les avez écartés et la manière dont le texte réglementaire retenu s'applique à vos revendications. Les inspecteurs et les évaluateurs le demandent, et c'est le premier élément à réexaminer lorsque vous modifiez l'utilisation prévue.
Les accessoires méritent une vérification spécifique. En août 2026, la FDA a proposé une liste d'accessoires susceptibles de faire l'objet d'une classification distincte en classe I, les commentaires devant être soumis au plus tard le 16 octobre 2026. Tant que cette disposition n'est pas définitive, un accessoire adopte généralement la classification de son dispositif parent, à moins que la FDA ne l'ait classé séparément. 21
Comment les classes de la FDA se comparent à celles des autres grands marchés
Les trois classes de la FDA ne présentent pas de correspondance univoque avec les autres systèmes. Chaque autorité réglementaire applique ses propres règles, et un même dispositif peut se retrouver un niveau plus haut ou plus bas à l'étranger.
| Marché | Classes | Fondement | Guide Pure Global |
|---|---|---|---|
| États-Unis | I, II, III | Réglementations par type de dispositif dans le 21 CFR 862–892 | Conseil en classification FDA |
| Union européenne | I (dont Is, Im, Ir), IIa, IIb, III | 22 règles de l'annexe VIII du MDR | Classification selon le MDR de l'UE |
| Canada | I, II, III, IV | Règles de l'annexe 1 du Règlement sur les dispositifs médicaux | Enregistrement auprès de Santé Canada |
| Japon | I, II, III, IV | Classes de risque au titre de la loi PMD | Enregistrement au Japon auprès de la PMDA |
| Chine | I, II, III | Règles de classification et catalogue de la NMPA | Enregistrement en Chine auprès de la NMPA |
Deux cas de figure créent la majorité des surprises. En premier lieu, les logiciels. La règle 11 du MDR de l'UE classe la plupart des logiciels d'aide à la décision diagnostique et thérapeutique en classe IIa ou supérieure, alors qu'un logiciel comparable aux États-Unis peut relever de la classe II ou se situer hors du champ de la définition de dispositif médical. En second lieu, les implants. Plusieurs dispositifs relevant de la classe II aux États-Unis, tels que certains implants orthopédiques et dentaires, relèvent de la classe IIb ou III dans l'UE et de la classe III en Chine.
Établissez une note de classification par marché à partir du même énoncé d'utilisation prévue. Pour les dispositifs commercialisés sur de multiples marchés, notre guide des approbations de la FDA et de l'UE montre dans quelles situations une décision de la FDA ou de l'UE permet de raccourcir les autres procédures d'évaluation.
Erreurs courantes de classification
- Classifier en fonction de la technologie plutôt que des allégations. Un capteur portable commercialisé pour le bien-être général et le même capteur commercialisé pour détecter une pathologie peuvent relever de catégories différentes. La politique de bien-être général de la FDA a été révisée en janvier 2026. 22
- Supposer que la « classe I » dispense de système qualité. Seuls 532 des 2 403 codes produit de classe I portent la mention d'exemption de GMP. Même ces derniers restent soumis aux exigences relatives aux réclamations et à la tenue des dossiers.
- Supposer que l'exemption s'applique à une nouvelle utilisation. Les limitations « .9 » réactivent l'obligation d'un 510(k) en cas de nouvelle utilisation prévue ou de technologie fondamentale différente.
- Qualifier d'« approuvé » un dispositif autorisé. Un 510(k) autorise un dispositif (clearance). Le 21 CFR 807.97 stipule que l'autorisation « ne dénote en aucune manière une approbation officielle », et insinuer le contraire constitue un étiquetage trompeur (misbranding). 23
- Choisir un prédicat relevant d'un code produit différent. Cela signifie généralement que la classification elle-même doit être réexaminée.
- Considérer la mention « enregistré auprès de la FDA » comme un statut. L'enregistrement « ne dénote en aucune manière une approbation de l'établissement ou de ses produits ». 24
Comment Pure Global vous accompagne
Pure Global confirme la classification aux États-Unis et conçoit la stratégie de soumission correspondante. Cela couvre la sélection du code produit, l'analyse d'exemption, les demandes 513(g) et de pré-soumission (Pre-Submission), ainsi que la planification des procédures 510(k), De Novo et PMA. En qualité d'US Agent et d'équipe locale, nous assurons également le maintien de l'enregistrement de l'établissement et du référencement des dispositifs (registration and listing). Comme nous intervenons sur plus de 30 marchés, nous rédigeons un énoncé unique d'utilisation prévue et le déclinons pour l'UE, le Royaume-Uni, le Canada, le Brésil, le Japon, la Chine et d'autres marchés. Consultez notre service de conseil en classification de la FDA ou contactez notre équipe.
Comment nous avons établi ces chiffres
- Codes produit : fichier foiclass de la FDA daté du 12 octobre 2026, filtré pour les classes I, II et III. Les codes produit ne sont pas identiques aux « types génériques » de la FDA ; les proportions diffèrent donc des pourcentages publiés antérieurement par la FDA.
- Chiffres des 510(k) et PMA : exports de données en masse officiels d'openFDA datés du 12 octobre 2026. Pure Global les conserve dans son data lake dédié aux sciences de la vie avec traçabilité SHA-256. Les délais d'examen sont exprimés en jours calendaires, de la date de réception à la date de décision, ce qui inclut le temps de suspension du dossier dans l'attente des réponses du promoteur (sponsor hold time). Il ne s'agit pas de jours FDA.
- Nombre de De Novo : extrait de l'export 510(k) d'openFDA, qui inclut les octrois de De Novo. Nous les avons recoupés avec la base de données De Novo de la FDA, qui a renvoyé les mêmes 27 octrois pour 2025 et 47 pour chacune des années 2023 et 2024.
- Part des examens par des tiers : autorisations pour lesquelles l'indicateur d'évaluation par un tiers (third-party flag) d'openFDA affiche « Y ».
Références
- U.S. FDA — Fichier de classification des codes produit (foiclass.zip), daté du 12 octobre 2026. accessdata.fda.gov ↩
- openFDA — API et export de données en masse pour les dispositifs 510(k), export daté du 12 octobre 2026. open.fda.gov ↩
- Legal Information Institute — 21 U.S.C. 360c, classification des dispositifs destinés à un usage humain (article 513 du FD&C Act). law.cornell.edu ↩ ↩
- eCFR — 21 CFR 860.3, définitions relatives à la classification des dispositifs. ecfr.gov ↩
- U.S. FDA — Redevances relatives aux Medical Device User Fee Amendments (MDUFA), tarifs de l'exercice FY2027 en vigueur à compter du 1er octobre 2026. fda.gov ↩
- U.S. FDA — Classer votre dispositif médical. fda.gov ↩ ↩
- U.S. FDA — Télécharger les fichiers de classification des codes produit, définitions des champs. fda.gov ↩
- eCFR — 21 CFR 862.9, limitations des exemptions au titre de la section 510(k). ecfr.gov ↩
- Legal Information Institute — 21 U.S.C. 360, enregistrement et notification préalable à la commercialisation, y compris la limite d'exemption de classe I au paragraphe (l). law.cornell.edu ↩
- eCFR — 21 CFR 880.6230, un exemple d'exemption au titre du QMSR maintenant les exigences relatives aux dossiers et aux réclamations du § 820.35. ecfr.gov ↩
- eCFR — 21 CFR Part 820, Quality Management System Regulation, texte en vigueur. ecfr.gov ↩
- U.S. FDA — Programme d'examen par des tiers pour les 510(k) (Third Party Review Program). fda.gov ↩
- U.S. FDA — Lettre d'engagement MDUFA V, objectifs de performance et procédures pour les exercices FY2023–FY2027. fda.gov ↩ ↩
- U.S. FDA — Base de données De Novo. accessdata.fda.gov ↩
- Federal Register — Dispositifs médicaux ; Exemptions de notification préalable à la commercialisation : dispositifs de classe II ; Appel à commentaires, 91 FR 5485, 6 février 2026. federalregister.gov ↩
- openFDA — API et export de données en masse relatifs aux PMA de dispositifs, export daté du 12 octobre 2026. open.fda.gov ↩
- U.S. FDA — Procédures de la FDA et de l'industrie relatives aux demandes d'informations au titre de la section 513(g), document d'orientation révisé le 23 août 2024. fda.gov ↩
- U.S. FDA — Base de données de classification des produits. accessdata.fda.gov ↩
- Pure Global AI — Outil de recherche de codes produit et base de données de classification de la FDA aux États-Unis. pureglobal.ai ↩
- U.S. FDA — Logiciels d'aide à la décision clinique, document d'orientation publié en janvier 2026. fda.gov ↩
- Federal Register — Classification des accessoires distincts des autres dispositifs ; Liste proposée d'accessoires convenant à la classe I, 91 FR 53205, 17 août 2026. federalregister.gov ↩
- U.S. FDA — Bien-être général : Politique relative aux dispositifs à faible risque, document d'orientation publié le 6 janvier 2026. fda.gov ↩
- eCFR — 21 CFR 807.97, étiquetage trompeur par référence à la notification préalable à la commercialisation. ecfr.gov ↩
- eCFR — 21 CFR 807.39, étiquetage trompeur par référence à l'enregistrement de l'établissement. ecfr.gov ↩
 Marché · 14 oct. 2026FDA Enregistrement des dispositifs médicaux américainsMise à jour réglementaire · 17 sept. 2026FDA - Guide des systèmes buffy-coatMise à jour réglementaire · 13 août 2026FDA : Warning Letters QMSR sur les risques et modifications de conceptionMise à jour réglementaire · 9 août 2026Redevances pour dispositifs médicaux FDA AF 2027Mise à jour réglementaire · 2 juin 2026Guide FDA 2026 sur les facteurs humainsVidéo · 12 mars 2026Comment enregistrer un dispositif médical auprès de la FDA américaineService de marché · 24 juil. 2026Agent US FDA pour les fabricants étrangers de dispositifs médicaux et de DIVService de marché · 24 juil. 2026Classification FDA des dispositifs médicaux et DIV : classes I, II et IIIÉtude de cas · 11 août 2026Cathéters-ballons : 2 voies ANVISAÉtude de cas · 5 août 2026COFEPRIS Enregistrement DIV d'un menu
21 CFR Part 820 vers ISO 13485 : table de correspondance QMSR
Le QMSR a réduit le 21 CFR Part 820 de 31 sections à six et a fait de l'ISO 13485:2016 la règle. Cette table de correspondance associe chaque ancienne section à sa clause ISO 13485, indique les correspondances énoncées par la FDA, énumère les exigences propres à la FDA et montre où aboutit désormais une décennie de citations 483.
Checklist de préparation à l'inspection FDA (QMSR)
La FDA inspecte désormais les fabricants de dispositifs médicaux selon le QMSR et le programme de conformité 7382.850. Notre analyse de dix ans de données du formulaire FDA 483 montre où les inspecteurs relèvent des problèmes, et la checklist en 12 points transforme ces constats en enregistrements à préparer avant l'arrivée de l'inspecteur.
FDA : Autorisé vs approuvé vs accordé : 510(k), PMA et De Novo
En 2025, la FDA a autorisé 3 198 dispositifs via le 510(k), a accordé 27 demandes De Novo et a approuvé 38 PMA initiales. Ce guide explique la signification juridique de chaque terme, la durée de chaque voie, son coût pour l'exercice FY2027 et la manière de décrire le statut de votre dispositif médical sans tomber dans l'étiquetage trompeur (misbranding).
Parlons,
N'importe où vous êtes.
Que vous cherchiez plus d'information ou que vous soyez prêt à travailler en partenariat avec nous, nous sommes là pour vous guider à chaque étape du processus réglementaire.
Contactez-nous