Classificação de Dispositivos Médicos da FDA: Classes I, II e III
O arquivo de códigos de produto de outubro de 2026 da FDA coloca 36,5% dos códigos classificados na Classe I, 55,4% na Classe II e 8,0% na Classe III. Este guia explica o que cada classe exige, por que a classe por si só não define a via regulatória e como confirmar a classe do seu dispositivo em seis etapas.
TL;DR
A FDA classifica todos os dispositivos médicos em Classe I, Classe II ou Classe III. A classe indica quais controles se aplicam ao dispositivo e, na maioria dos casos, qual submissão pré-mercado é necessária. O arquivo de códigos de produto da FDA, datado de 12 de outubro de 2026, lista 7.096 códigos de produto. Dos 6.576 códigos atribuídos à Classe I, II ou III, 2.403 são de Classe I (36,5%), 3.645 são de Classe II (55,4%) e 528 são de Classe III (8,0%). 1
A maioria dos códigos de Classe I não necessita de um 510(k): 2.155 de 2.403 são isentos de 510(k) (89,7%). A maioria dos códigos de Classe II necessita: 3.005 de 3.645 exigem um 510(k) (82,4%). Quase todos os códigos de Classe III, 497 de 528, exigem aprovação pré-mercado (PMA). O mercado segue o mesmo padrão. Das 3.198 liberações de 510(k) decididas pela FDA no ano civil de 2025, 3.064 (95,8%) foram para dispositivos de Classe II. 2
A classe não é a resposta completa. Uma luva de exame de Classe I ainda necessita de um 510(k), alguns dispositivos de Classe II são isentos e um dispositivo inovador de baixo ou moderado risco sem predicado passa pela via De Novo. Este guia explica as definições legais, os números de 2026, o método em seis etapas que utilizamos para confirmar a classe de um dispositivo e como as classes dos EUA se alinham às da UE, Canadá, Japão e China.
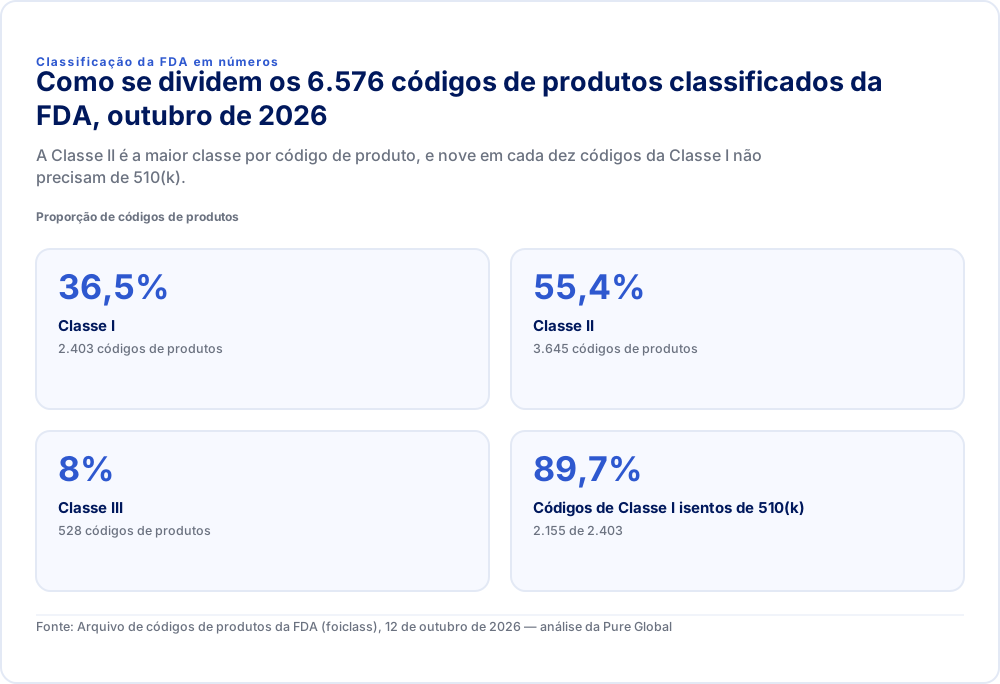
Classificação da FDA em númerosComo se dividem os 6.576 códigos de produtos classificados da FDA, outubro de 2026A Classe II é a maior classe por código de produto, e nove em cada dez códigos da Classe I não precisam de 510(k).Proporção de códigos de produtos
- Classe I
- 36,5%2.403 códigos de produtos
- Classe II
- 55,4%3.645 códigos de produtos
- Classe III
- 8%528 códigos de produtos
- Códigos de Classe I isentos de 510(k)
- 89,7%2.155 de 2.403
Fonte: Arquivo de códigos de produtos da FDA (foiclass), 12 de outubro de 2026 — análise da Pure Global
O que as Classes I, II e III significam na lei
A classe é estabelecida pela seção 513 da Federal Food, Drug, and Cosmetic Act e descreve o nível de controle necessário para fornecer garantia razoável de segurança e eficácia. Não é uma classificação que a FDA atribui por intuição. 3
- A Classe I é um dispositivo para o qual os controles gerais "são suficientes para fornecer garantia razoável de segurança e eficácia do dispositivo."
- A Classe II é um dispositivo para o qual "os controles gerais por si sós são insuficientes", mas há "informações suficientes para estabelecer controles especiais para fornecer tal garantia."
- A Classe III é um dispositivo que não pode ser enquadrado na Classe I ou II e que "é alegado ou apresentado como destinado a uso no suporte ou sustentação da vida humana ou para um uso que seja de importância substancial na prevenção do comprometimento da saúde humana", ou "apresenta um risco potencial não razoável de doença ou lesão."
O regulamento da FDA em 21 CFR 860.3 lista os controles gerais: adulteração, rotulagem enganosa, registro de estabelecimento, listagem e notificação pré-mercado, dispositivos proibidos, notificação e outras medidas corretivas, registros e relatórios incluindo identificação única de dispositivos, e as disposições gerais da seção 520. A mesma seção define controles especiais como incluindo "padrões de desempenho, testes de desempenho, vigilância pós-mercado, registros de pacientes, desenvolvimento e disseminação de diretrizes" e medidas semelhantes. 4
Duas definições em 860.3 desempenham um papel importante nas decisões de Classe III. Um dispositivo de suporte ou sustentação da vida é aquele "essencial para, ou que produz informações essenciais para, a restauração ou continuação de uma função corporal importante para a continuidade da vida humana." Um implante é um dispositivo destinado a permanecer implantado continuamente por 30 dias ou mais.
Frequentemente, você verá as classes descritas como de risco baixo, moderado e alto. Essa é uma simplificação útil, mas a legislação não usa essas palavras. O que define a classe é se apenas controles gerais, controles gerais associados a controles especiais ou aprovação pré-mercado são necessários para uma garantia razoável de segurança e eficácia.
| Classe I | Classe II | Classe III | |
|---|---|---|---|
| Controles | Controles gerais | Controles gerais e especiais | Controles gerais e aprovação pré-mercado |
| Via pré-mercado típica | Isento; alguns necessitam de um 510(k) | 510(k); alguns isentos | PMA; HDE para alguns usos humanitários |
| Participação nos códigos de produto classificados, out. de 2026 | 36,5% (2.403) | 55,4% (3.645) | 8,0% (528) |
| Códigos de produto isentos de 510(k) | 89,7% | 13,3% | Nenhum |
| Isentos da maioria dos requisitos do QMSR | 532 códigos (22,1%) | 6 códigos | Nenhum |
| Controles de projeto (ISO 13485, cláusula 7.3) | Apenas dispositivos automatizados por software e cinco tipos de dispositivos listados | Obrigatório | Obrigatório |
| Exemplos (código de produto) | Estetoscópio manual (LDE), abaixador de língua não cirúrgico (FMA) | Bomba de infusão (FRN), software de processamento de imagem radiológica (QIH) | Stent coronário farmacológico (NIQ), gerador de pulsos de marcapasso implantável (DXY) |
| Taxa da FDA no FY2027 para a via típica | Nenhuma se isento; US$ 28.653 para um 510(k) | US$ 28.653 para um 510(k) | US$ 636.732 para um PMA original |
As taxas são valores padrão do FY2027 para o período de 1 de outubro de 2026 a 30 de setembro de 2027. Pequenas empresas qualificadas pagam US$ 7.163 por um 510(k) e US$ 159.183 por um PMA. 5
Quantos dispositivos estão em cada classe (outubro de 2026)
As páginas públicas da FDA ainda descrevem "aproximadamente 1.700 tipos genéricos diferentes de dispositivos" agrupados em 16 painéis de especialidades médicas. O arquivo ativo de códigos de produto é uma contagem de trabalho melhor e conta uma história diferente. 6
Um código de produto é o identificador de três letras que a FDA atribui a um tipo de dispositivo. Ele vincula o dispositivo ao seu regulamento de classificação, ao seu painel de análise, ao seu tipo de submissão e a sinalizadores como isenção de GMP, status de implante e elegibilidade para revisão por terceiros. As definições dos campos do arquivo da FDA estão publicadas em sua página de download. 7
No arquivo datado de 12 de outubro de 2026:
- Existem 7.096 códigos de produto no total. 6.576 estão atribuídos à Classe I, II ou III. O restante corresponde a códigos não classificados, não categorizados (em sua maioria, dispositivos pré-emenda cuja classificação nunca foi finalizada) ou de Humanitarian Device Exemption.
- Esses 6.576 códigos apontam para 2.287 números de regulamentos distintos no 21 CFR, Partes 862 a 892.
- A Classe II é hoje a maior classe por código de produto, com 55,4%. As páginas mais antigas da FDA voltadas ao consumidor dividiam os dispositivos em 47% de Classe I, 43% de Classe II e 10% de Classe III. Esses números contabilizam tipos genéricos de dispositivos em um ano anterior. Eles não devem ser citados como uma divisão atual de códigos de produto.
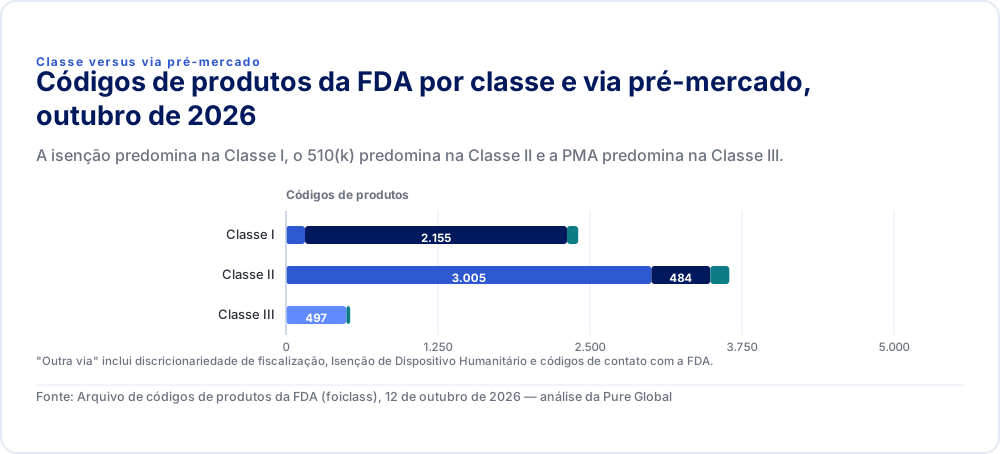
| 510(k) obrigatório | Isento de 510(k) | PMA obrigatória | Outra via | |
|---|---|---|---|---|
| Classe I | 156 | 2.155 | 0 | 92 |
| Classe II | 3.005 | 484 | 0 | 156 |
| Classe III | 0 | 0 | 497 | 31 |
"Outra via" inclui discricionariedade de fiscalização, Isenção de Dispositivo Humanitário e códigos de contato com a FDA.
Fonte: Arquivo de códigos de produtos da FDA (foiclass), 12 de outubro de 2026 — análise da Pure Global
A composição das classes varia fortemente por painel de análise. O painel cardiovascular tem a maior proporção de códigos de produto de Classe III. Toxicologia clínica, hospital geral e microbiologia têm pouquíssimos.
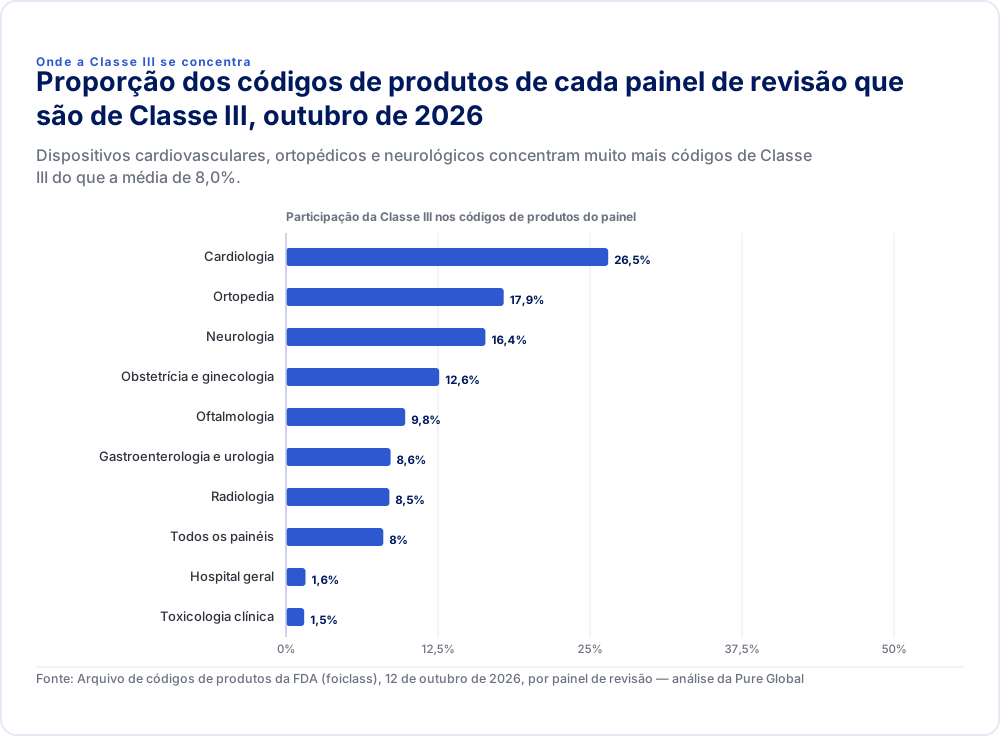
| Participação da Classe III | |
|---|---|
| Cardiologia | 26,5% |
| Ortopedia | 17,9% |
| Neurologia | 16,4% |
| Obstetrícia e ginecologia | 12,6% |
| Oftalmologia | 9,8% |
| Gastroenterologia e urologia | 8,6% |
| Radiologia | 8,5% |
| Todos os painéis | 8% |
| Hospital geral | 1,6% |
| Toxicologia clínica | 1,5% |
Fonte: Arquivo de códigos de produtos da FDA (foiclass), 12 de outubro de 2026, por painel de revisão — análise da Pure Global
Dispositivos de Classe I: controles gerais e, geralmente, sem 510(k)
Um dispositivo de Classe I é regulamentado apenas por controles gerais. Para cerca de nove em cada dez códigos de produto de Classe I, isso significa nenhuma submissão pré-mercado, mas nunca significa ausência de obrigações.
Dos 2.403 códigos de produto de Classe I, 2.155 são isentos de 510(k), 156 ainda exigem um 510(k), 91 estão sob discricionariedade de fiscalização e um exige contato com o escritório de avaliação de dispositivos da FDA. A própria página de classificação da FDA utiliza uma estatística mais antiga: "aproximadamente 572 ou 74% dos dispositivos de Classe I são isentos." A diferença está, novamente, entre tipos genéricos e códigos de produto. 6
A isenção tem limites. Cada parte de classificação, de 21 CFR 862.9 a 892.9, estabelece que a isenção se aplica "apenas na medida em que o dispositivo possua características existentes ou razoavelmente previsíveis de dispositivos distribuídos comercialmente dentro daquele tipo genérico." Um novo uso pretendido, uma tecnologia científica fundamental diferente ou determinados usos de diagnóstico in vitro restabelecem a exigência de 510(k). 8 A lei também nega a isenção de Classe I a dispositivos destinados a um uso "de importância substancial na prevenção do comprometimento da saúde humana" ou que apresentem "um risco potencial não razoável de doença ou lesão." 9
As luvas de exame são o exemplo clássico. As luvas de vinil e de polímero para exame de pacientes são de Classe I segundo o 21 CFR 880.6250, mas ainda assim exigem um 510(k). As luvas de polímero para exame (LZA) representaram 24 das 70 liberações de 510(k) de Classe I decididas pela FDA em 2025.
Estar isento também não significa estar fora do sistema da qualidade. Apenas 532 códigos de produto de Classe I possuem a marcação de isenção de GMP da FDA. Sob a Quality Management System Regulation, em vigor desde 2 de fevereiro de 2026, essas isenções estão incorporadas em cada regulamento de classificação e ainda mantêm os "requisitos relativos a registros e arquivos de reclamações sob o § 820.35." 10 Os controles de projeto, agora sob a ISO 13485, cláusula 7.3, por meio do 21 CFR 820.10(c), aplicam-se a dispositivos de Classe I apenas quando são automatizados por software ou se enquadram em um dos cinco regulamentos listados. 11
Todo fabricante de Classe I ainda deve registrar seu estabelecimento, listar seus dispositivos, pagar a taxa anual de registro (US$ 13.785 para o FY2027), cumprir as regras de rotulagem e UDI e relatar eventos adversos. Consulte nosso guia sobre o registro de estabelecimento e listagem de dispositivos da FDA.
Dispositivos de Classe II: controles especiais e o 510(k)
A Classe II é onde se concentra a maior parte do mercado. Ela abrange 3.645 códigos de produto e quase todas as liberações 510(k).
Desses códigos, 3.005 exigem um 510(k) (82,4%), 484 são isentos (13,3%) e 155 estão sob discricionariedade de fiscalização. Os controles especiais são geralmente incluídos no próprio regulamento de classificação. Eles assumem a forma de testes de desempenho, biocompatibilidade, documentação de software e segurança cibernética, conteúdo de rotulagem ou um documento específico de orientação de controles especiais.
Nossa análise da exportação de 510(k) do openFDA, espelhada no data lake da Pure Global, mostra como a Classe II se apresenta na prática em 2025:
- A FDA decidiu 3.198 liberações 510(k). 3.064 eram de Classe II, 70 eram de Classe I e 64 não tinham classe no registro.
- Os 510(k) Tradicionais levaram uma mediana de 142 dias corridos do recebimento à decisão. A metade intermediária ficou entre 90 e 231 dias. Os 510(k) Especiais levaram uma mediana de 30 dias e os 510(k) Abreviados, 154 dias.
- 60 liberações passaram pelo programa de revisão por terceiros da FDA, com uma mediana de 27 dias. A FDA afirma que "aproximadamente metade dos 510(k) que a FDA recebe são elegíveis para este programa", e 1.427 códigos de produto de Classe II possuem a indicação de elegibilidade. 12
- 52,3% das liberações foram para solicitantes de fora dos Estados Unidos. A China ficou em segundo lugar, atrás dos EUA, com 535.
Os dias corridos incluem o tempo em que a submissão fica suspensa enquanto o patrocinador responde às perguntas da FDA. A própria meta do MDUFA V da FDA é mais restrita: uma decisão sobre 95% dos 510(k) em até 90 "dias FDA", os dias em que o processo está efetivamente sob análise. 13
A Classe II é também onde os dispositivos De Novo se enquadram. Das 173 solicitações de De Novo que a FDA concedeu de 2021 a 2025, 172 constam na Classe II no arquivo atual de códigos de produto da FDA. Cada uma se torna um novo regulamento, e dispositivos posteriores podem utilizá-la como predicado. 14
As isenções estão mudando em 2026. A FDA propôs uma nova lista de dispositivos de Classe II para isenção de 510(k) em fevereiro de 2026, e nenhuma lista final havia sido publicada no Federal Register até outubro. Ela finalizou as isenções para determinados sistemas de testes de toxicologia clínica em 6 de outubro de 2026. Em 17 de setembro de 2026, publicou sua ordem indeferindo uma petição para isentar softwares de detecção, diagnóstico e triagem auxiliados por computador em radiologia. 15 Consulte o regulamento de classificação vigente antes de se basear em qualquer isenção.
Dispositivos de Classe III: PMA, implantes e dispositivos de suporte à vida
A Classe III detém apenas 8,0% dos códigos de produto, mas carrega o maior ônus probatório, a maior taxa da FDA e as análises mais longas.
Dos 528 códigos de produto de Classe III, 497 exigem uma PMA, 27 exigem contato com a FDA e quatro são códigos de Humanitarian Device Exemption. A FDA sinaliza 236 deles como implantes (44,7%) e 62 como de suporte à vida ou sustentação da vida.
383 dos 528 códigos de Classe III não possuem um número de regulamento de classificação. Muitos deles são tipos de dispositivos pós-emendas: dispositivos comercializados pela primeira vez após 28 de maio de 1976 que não possuem predicado. A Seção 513(f)(1) enquadra tais dispositivos na Classe III por força de lei até que a FDA os reclassifique, por exemplo, por meio de uma concessão de De Novo ou de uma ordem de reclassificação. Stents coronários farmacológicos (NIQ) e cardioversores desfibriladores implantáveis (LWS) são exemplos. 3
Os volumes de PMA são pequenos. A exportação de PMA do openFDA registra 38 aprovações originais de PMA no ano civil de 2025, com uma mediana de 271,5 dias corridos do recebimento à aprovação. No mesmo ano, a FDA decidiu sobre 2.182 suplementos de PMA, sendo 1.380 deles notificações de 30 dias para alterações de fabricação. 16
A taxa do FY2027 para uma PMA original é de US$ 636.732 (US$ 159.183 para uma pequena empresa qualificada). Sob o MDUFA V, a FDA tem como meta decidir 90% das PMAs originais em até 180 dias FDA, ou 320 dias FDA quando um painel consultivo estiver envolvido. 13
A classe não determina a via por si só
A classe restringe as opções. O código de produto, o texto da isenção e a existência de um predicado definem a rota real.
| Situação | Rota | Taxa da FDA no FY2027 (padrão) | Meta de análise da FDA |
|---|---|---|---|
| Classe I ou II, isento, dentro dos limites de isenção | Registro e listagem; sem submissão pré-mercado | US$ 13.785 de taxa anual de estabelecimento | Nenhuma |
| Classe I ou II, não isento, existe predicado válido | 510(k): Tradicional, Especial ou Abreviado | US$ 28.653 | 90 dias FDA |
| Risco baixo ou moderado, sem predicado válido ou decisão de não equivalência substancial | Solicitação De Novo | US$ 191.020 | 150 dias FDA |
| Classe III | PMA | US$ 636.732 | 180 dias FDA (320 com painel consultivo) |
| Classe incerta | Solicitação de informações 513(g) | US$ 8.596 | 60 dias |
Fontes: aviso de taxas do FY2027, carta de compromisso do MDUFA V e seção 513(g). Uma resposta ao 513(g) "não constitui ação final da Agência", portanto trate-a como uma orientação por escrito, não como uma decisão de classificação. 17 Uma reunião de Pre-Submission é outra maneira de testar uma justificativa de classificação, e a FDA não cobra taxa por ela. Consulte nosso Guia de Q-Sub e Pre-Sub.
Para uma comparação mais completa das três rotas de comercialização, consulte nossa análise de FDA liberado vs. aprovado vs. concedido.
Como encontrar a classe da FDA do seu dispositivo em seis etapas
O método confiável começa pelo uso pretendido e termina com uma justificativa documentada. Ele não começa pela tecnologia.
- Escreva primeiro o uso pretendido e as indicações de uso. A classificação decorre daquilo que você alega que o dispositivo faz, para quem e em qual ambiente. Dois dispositivos com hardware idêntico podem pertencer a classes diferentes porque suas alegações diferem.
- Pesquise no Banco de Dados de Classificação de Produtos. Pesquise pelo primeiro substantivo do nome do dispositivo (a FDA nomeia dispositivos como um substantivo seguido de adjetivos, de modo que "pump" encontra todas as bombas). Faça uma lista prévia dos códigos de produto cujas definições correspondam às suas alegações. 18 A Pure Global AI oferece uma ferramenta gratuita de busca de códigos de produto baseada no mesmo arquivo da FDA. 19
- Leia o próprio regulamento de classificação. Abra a seção do 21 CFR vinculada a partir do código de produto. Leia o parágrafo de identificação, a classe, quaisquer controles especiais e qualquer isenção. Em seguida, leia a seção correspondente de ".9 limitações de isenções" dessa parte.
- Verifique como a FDA tratou dispositivos semelhantes. Pesquise o código de produto nos bancos de dados de 510(k), De Novo e PMA. Liberações recentes mostram os predicados, normas e testes que a FDA aceitou. Predicados de um código de produto diferente são um sinal de alerta.
- Teste casos limítrofes antes de estruturar o dossiê. Utilize uma Pre-Submission ou uma solicitação de 513(g) quando o dispositivo estiver na fronteira entre dois códigos, possuir um recurso inédito ou incluir funções de software que possam ficar fora da definição de dispositivo. Funções de software excluídas pela seção 520(o) não são dispositivos de forma alguma. A FDA revisou sua orientação de suporte à decisão clínica em janeiro de 2026. 20
- Documente a justificativa. Registre os códigos que você considerou, por que os rejeitou e como o regulamento escolhido se adequa às suas alegações. Inspetores e revisores solicitam isso, e é a primeira coisa a ser revisitada quando você altera o uso pretendido.
Os acessórios merecem uma verificação própria. Em agosto de 2026, a FDA propôs uma lista de acessórios adequados para uma classificação distinta de Classe I, com prazo para envio de comentários até 16 de outubro de 2026. Até que isso se torne definitivo, um acessório geralmente assume a classificação de seu dispositivo principal, a menos que a FDA o tenha classificado separadamente. 21
Como as classes da FDA se comparam com as de outros grandes mercados
As três classes da FDA não possuem correspondência direta (um para um) com outros sistemas. Cada autoridade reguladora aplica suas próprias regras, e o mesmo dispositivo pode se enquadrar um nível acima ou abaixo no exterior.
| Mercado | Classes | Base | Guia da Pure Global |
|---|---|---|---|
| Estados Unidos | I, II, III | Regulamentos por tipo de dispositivo em 21 CFR 862–892 | Consultoria em classificação da FDA |
| União Europeia | I (incluindo Is, Im, Ir), IIa, IIb, III | 22 regras no Anexo VIII do MDR | Classificação do EU MDR |
| Canadá | I, II, III, IV | Regras no Anexo 1 do Medical Devices Regulations | Registro no Health Canada |
| Japão | I, II, III, IV | Classes de risco sob a PMD Act | Registro no Japão junto à PMDA |
| China | I, II, III | Regras de classificação e catálogo da NMPA | Registro na China junto à NMPA |
Dois padrões causam a maioria das surpresas. Primeiro, os softwares. A Regra 11 do EU MDR enquadra a maior parte dos softwares de suporte à decisão diagnóstica e terapêutica na Classe IIa ou superior, enquanto softwares comparáveis nos EUA podem ser Classe II ou ficar fora da definição de dispositivo médico. Segundo, os implantes. Diversos dispositivos que são Classe II nos EUA, como alguns implantes ortopédicos e odontológicos, são Classe IIb ou III na UE e Classe III na China.
Elabore um memorando de classificação por mercado a partir da mesma declaração de uso pretendido. Para dispositivos comercializados em vários mercados, nosso guia de aprovações da FDA e da UE mostra onde uma decisão da FDA ou da UE encurta outras análises.
Erros comuns de classificação
- Classificar pela tecnologia em vez das alegações. Um sensor vestível comercializado para bem-estar geral e o mesmo sensor comercializado para detectar uma doença podem se situar em posições diferentes. A política de bem-estar geral da FDA foi revisada em janeiro de 2026. 22
- Presumir que "Classe I" significa ausência de sistema de qualidade. Apenas 532 de 2.403 códigos de produto de Classe I possuem o indicador de isenção de BPF (GMP). Mesmo esses mantêm os requisitos de reclamações e registros.
- Presumir que a isenção cobre um novo uso. As limitações ".9" restabelecem a exigência de 510(k) para um novo uso pretendido ou uma tecnologia fundamental diferente.
- Chamar um dispositivo liberado de "aprovado". Um 510(k) libera um dispositivo. O 21 CFR 807.97 estabelece que a liberação "não denota, de forma alguma, aprovação oficial", e sugerir o contrário constitui rotulagem enganosa. 23
- Escolher um predicado de um código de produto diferente. Isso geralmente significa que a própria classificação precisa de uma nova análise.
- Tratar "registrado na FDA" como um status. O registro "não denota, de forma alguma, aprovação do estabelecimento ou de seus produtos". 24
Como a Pure Global ajuda
A Pure Global confirma a classificação nos EUA e elabora a estratégia de submissão correspondente. Isso abrange a seleção do código de produto, análise de isenções, solicitações de 513(g) e de Pre-Submission, além do planejamento de 510(k), De Novo e PMA. Como seu US Agent e equipe local, também mantemos o registro e a listagem. Como atuamos em mais de 30 mercados, redigimos uma única declaração de uso pretendido e a aplicamos na UE, Reino Unido, Canadá, Brasil, Japão, China e outros. Consulte a consultoria em classificação da FDA ou entre em contato com nossa equipe.
Como construímos os números
- Códigos de produto: arquivo foiclass da FDA datado de 12 de outubro de 2026, filtrado para as Classes I, II e III. Códigos de produto não são o mesmo que os "tipos genéricos" da FDA; portanto, as participações diferem das porcentagens publicadas anteriormente pela FDA.
- Dados de 510(k) e PMA: as exportações oficiais em massa do openFDA datadas de 12 de outubro de 2026. A Pure Global mantém esses dados em seu data lake de ciências da vida com rastreabilidade SHA-256. Os prazos de análise são dias corridos da data de recebimento até a data da decisão, que incluem o tempo de espera do patrocinador. Não são "dias FDA".
- Contagens de De Novo: obtidas a partir da exportação de 510(k) do openFDA, que inclui concessões de De Novo. Nós as cruzamos com o banco de dados de De Novo da FDA, que retornou as mesmas 27 concessões para 2025 e 47 para cada um de 2023 e 2024.
- Participação de terceiros: liberações nas quais o sinalizador de terceiros do openFDA é "Y".
Referências
- U.S. FDA — Arquivo de classificação de códigos de produto (foiclass.zip), datado de 12 de outubro de 2026. accessdata.fda.gov ↩
- openFDA — API de 510(k) de dispositivos e exportação em massa, exportação datada de 12 de outubro de 2026. open.fda.gov ↩
- Legal Information Institute — 21 U.S.C. 360c, classificação de dispositivos destinados ao uso humano (seção 513 da FD&C Act). law.cornell.edu ↩ ↩
- eCFR — 21 CFR 860.3, definições para classificação de dispositivos. ecfr.gov ↩
- U.S. FDA — Taxas do Medical Device User Fee Amendments (MDUFA), valores para o FY2027 em vigor a partir de 1 de outubro de 2026. fda.gov ↩
- U.S. FDA — Classifique seu dispositivo médico. fda.gov ↩ ↩
- U.S. FDA — Baixar arquivos de classificação de códigos de produto, definições de campos. fda.gov ↩
- eCFR — 21 CFR 862.9, limitações das isenções da seção 510(k). ecfr.gov ↩
- Legal Information Institute — 21 U.S.C. 360, registro e notificação pré-mercado, incluindo o limite de isenção da Classe I na subseção (l). law.cornell.edu ↩
- eCFR — 21 CFR 880.6230, um exemplo de isenção do QMSR que mantém registros e arquivos de reclamações do § 820.35. ecfr.gov ↩
- eCFR — 21 CFR Parte 820, Quality Management System Regulation, texto atual. ecfr.gov ↩
- U.S. FDA — Programa de Revisão por Terceiros do 510(k). fda.gov ↩
- U.S. FDA — Carta de compromisso do MDUFA V, metas de desempenho e procedimentos para FY2023–FY2027. fda.gov ↩ ↩
- U.S. FDA — Banco de dados De Novo. accessdata.fda.gov ↩
- Federal Register — Dispositivos Médicos; Isenções de Notificação Pré-mercado: Dispositivos de Classe II; Solicitação de Comentários, 91 FR 5485, 6 de fevereiro de 2026. federalregister.gov ↩
- openFDA — API de PMA de dispositivos e exportação em massa, exportação datada de 12 de outubro de 2026. open.fda.gov ↩
- U.S. FDA — Procedimentos da FDA e da indústria para solicitações de informações sob a seção 513(g), guia revisado em 23 de agosto de 2024. fda.gov ↩
- U.S. FDA — Banco de dados de classificação de produtos. accessdata.fda.gov ↩
- Pure Global AI — Consulta de códigos de produto e banco de dados de classificação da FDA dos EUA. pureglobal.ai ↩
- U.S. FDA — Software de Suporte à Decisão Clínica, guia emitido em janeiro de 2026. fda.gov ↩
- Federal Register — Classificação de Acessórios Distintos de Outros Dispositivos; Lista Proposta de Acessórios Adequados para a Classe I, 91 FR 53205, 17 de agosto de 2026. federalregister.gov ↩
- U.S. FDA — Bem-Estar Geral: Política para Dispositivos de Baixo Risco, guia emitido em 6 de janeiro de 2026. fda.gov ↩
- eCFR — 21 CFR 807.97, rotulagem enganosa por referência à notificação pré-mercado. ecfr.gov ↩
- eCFR — 21 CFR 807.39, rotulagem enganosa por referência ao registro de estabelecimento. ecfr.gov ↩
 Mercado · 14 de out. de 2026Registro de Dispositivos Médicos na FDA dos EUAAtualização Regulatória · 17 de set. de 2026FDA - Guia de Sistemas de Buffy CoatAtualização Regulatória · 13 de ago. de 2026Warning Letters do QMSR da FDA sobre Risco e Mudanças de ProjetoAtualização Regulatória · 9 de ago. de 2026Taxas de Usuário de Dispositivos Médicos da FDA FY 2027Atualização Regulatória · 2 de jun. de 2026Guia do FDA 2026 sobre Fatores Humanos para Dispositivos MédicosVídeo · 12 de mar. de 2026Como registrar um dispositivo médico na FDA dos EUAServiço de Mercado · 24 de jul. de 2026Agente FDA nos EUA para fabricantes estrangeiros de dispositivos médicos e DIVServiço de Mercado · 24 de jul. de 2026Certificado para Governo Estrangeiro (CFG) da FDA para Dispositivos MédicosEstudo de caso · 11 de ago. de 2026Linha de Cateter-Balão, 2 Vias ANVISAEstudo de caso · 5 de ago. de 2026COFEPRIS Registro IVD: Menu Reagente
21 CFR Parte 820 para ISO 13485: Tabela de Correspondência do QMSR
O QMSR reduziu o 21 CFR Parte 820 de 31 seções para seis e tornou a ISO 13485:2016 a regra. Esta tabela de correspondência mapeia cada seção antiga para sua cláusula da ISO 13485, indica quais mapeamentos a FDA declarou, lista os requisitos exclusivos da FDA e mostra onde uma década de citações do 483 agora se enquadra.
Checklist de Prontidão para Inspeção da FDA (QMSR)
A FDA agora inspeciona fabricantes de dispositivos sob o QMSR e o Programa de Conformidade 7382.850. Nossa análise de dez anos de dados da FDA do Formulário 483 mostra onde os investigadores encontram problemas, e o checklist de 12 itens transforma essas constatações em registros a preparar antes da chegada do investigador.
FDA Liberado vs. Aprovado vs. Concedido: 510(k), PMA e De Novo
Em 2025, a FDA liberou 3.198 dispositivos por meio do 510(k), concedeu 27 solicitações De Novo e aprovou 38 PMAs originais. Este guia explica o que cada termo significa legalmente, quanto tempo cada via leva, quanto custa no FY2027 e como descrever o status do seu dispositivo sem incorrer em rotulagem enganosa.
Vamos conversar,
Onde quer que você esteja.
Quer esteja procurando mais informações ou pronto para ser nosso parceiro, estamos aqui para orientá-lo em todas as etapas do processo regulatório.
Fale conosco