BPF Chine dès nov. 2026 : 22 points clés
Préparez-vous pour le 1 novembre 2026 avec une comparaison vérifiée des chapitres minimaux d'inspection du titulaire et du fabricant, des exigences graduées et des responsabilités de libération.
TL;DR. Les BPF relatives aux dispositifs médicaux révisées de la Chine et leurs principes d'inspection entrent en vigueur le 1 novembre 2026. Il s'agit d'un guide de préparation, revu le 4 octobre, et non d'une déclaration indiquant que les nouvelles règles s'appliquent déjà. Pour une inspection post-commercialisation partielle, les chapitres minimaux désignés pour un titulaire d'enregistrement ou déclarant qui sous-traite la production contiennent 85 points : 22 critiques, 40 majeurs et 23 généraux. Les chapitres minimaux du fabricant contiennent 83 points, dont 17 critiques. Onze points critiques sont partagés ; 11 autres n'apparaissent que dans l'ensemble de chapitres minimaux du titulaire d'enregistrement et 6 uniquement dans celui du fabricant. Il s'agit de décomptes de lignes de la grille d'inspection, et non de constats d'inspection observés ou du nombre de documents qu'une entreprise doit produire. 1 2
La question pratique est de savoir quels éléments de preuve un responsable qualité doit préparer et à quelle partie en incombe la responsabilité. L'appartenance à un chapitre ne transfère pas d'obligation légale : le point 12.7.2 apparaît dans l'ensemble de chapitres minimaux du titulaire d'enregistrement, mais décrit la responsabilité du sous-traitant en matière de libération de la production. Le titulaire d'enregistrement a besoin d'une interface de transmission des preuves efficace avec le sous-traitant, et non d'une seconde signature prétendant se substituer à cette responsabilité.
Le champ d'application comprend les inspections relatives à la licence de production et les inspections post-commercialisation décrites par ces principes chinois. Les fabricants internationaux doivent déterminer leur rôle juridique et leur voie d'inspection avant d'appliquer cette matrice à leur situation. Les explications ci-dessous sont non officielles ; le texte original chinois fait foi. L'autorité peut ajouter des chapitres pertinents, les exigences spécifiques aux produits restent applicables, et la non-applicabilité justifiée doit être évaluée séparément. 2 3
Les deux ensembles de chapitres minimaux d'inspection constituent des ensembles distincts
Les principes qualifient une inspection partielle d'inspection ne couvrant pas l'ensemble des points (非全项目检查) : une inspection qui couvre certains chapitres des BPF, selon le plan d'inspection. Pour ce type d'inspection post-commercialisation, la section 三(二)2 définit un minimum selon le rôle. La phrase, figurant dans l'annexe du document 国药监械管〔2026〕14号, est la suivante :
对自行生产注册人、备案人的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节;对委托生产的注册人、备案人的非全项目检查,至少应当覆盖质量保证、机构与人员、质量控制与产品放行、委托生产与外协加工、分析与改进等章节;对受托生产企业的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节。 2
Traduction : un titulaire d'enregistrement ou déclarant assurant sa propre production est inspecté, au minimum, sur l'assurance qualité, la gestion des achats et des matières premières, la gestion de la production, le contrôle qualité et la libération des produits, ainsi que l'analyse et l'amélioration. Un titulaire d'enregistrement ou déclarant qui sous-traite la production est inspecté, au minimum, sur l'assurance qualité, l'organisation et le personnel, le contrôle qualité et la libération des produits, la fabrication sous contrat et le traitement externe, ainsi que l'analyse et l'amélioration. Un fabricant sous contrat est inspecté, au minimum, sur les mêmes chapitres que le producteur autonome. 2
Le numéro de clause est X1.X2.X3. La note de numérotation des principes précise que la première composante est le chapitre ; ainsi, 12.7.1 correspond au chapitre 12 et 11.10.3 au chapitre 11. 2 Le filtrage des 200 cellules de niveau de risque en fonction de ces numéros de chapitre donne les ensembles de chapitres minimaux ci-dessous. Chaque cellule est classée dans l'annexe : trois étoiles pour un point critique (关键项目), deux pour un point majeur (主要项目), une pour un point général (一般项目). La section 二 présente la grille d'inspection sous la forme de 200 points, dont 39 critiques, 88 majeurs et 73 généraux. Les chiffres des ensembles de chapitres minimaux ci-dessous comptabilisent ces cellules. 2
| Chapitre | Ensemble minimal de chapitres du titulaire d'enregistrement | Ensemble minimal de chapitres du fabricant | Points | Critiques | Majeurs | Généraux |
|---|---|---|---|---|---|---|
| 2 Assurance qualité | Oui | Oui | 8 | 4 | 3 | 1 |
| 3 Organisation et personnel | Oui | Non | 24 | 6 | 15 | 3 |
| 8 Achats et matières premières | Non | Oui | 18 | 4 | 5 | 9 |
| 10 Gestion de la production | Non | Oui | 21 | 2 | 11 | 8 |
| 11 Contrôle qualité et libération des produits | Oui | Oui | 24 | 7 | 4 | 13 |
| 12 Fabrication sous contrat et traitement externe | Oui | Non | 17 | 5 | 10 | 2 |
| 14 Analyse et amélioration | Oui | Oui | 12 | 0 | 8 | 4 |
Les chapitres du titulaire d'enregistrement 2, 3, 11, 12 et 14 totalisent 85 points : 22 critiques, 40 majeurs et 23 généraux. Les points critiques s'additionnent comme suit : 4 + 6 + 7 + 5 + 0. Les chapitres du fabricant 2, 8, 10, 11 et 14 totalisent 83 points : 17 critiques, 31 majeurs et 35 généraux. Les points critiques s'additionnent comme suit : 4 + 4 + 2 + 7 + 0. Les chapitres 2, 11 et 14 figurent dans les deux ensembles de chapitres minimaux et contiennent 44 points, dont 11 critiques. Les deux ensembles de chapitres minimaux désignent donc ensemble 124 points classés distincts. 2
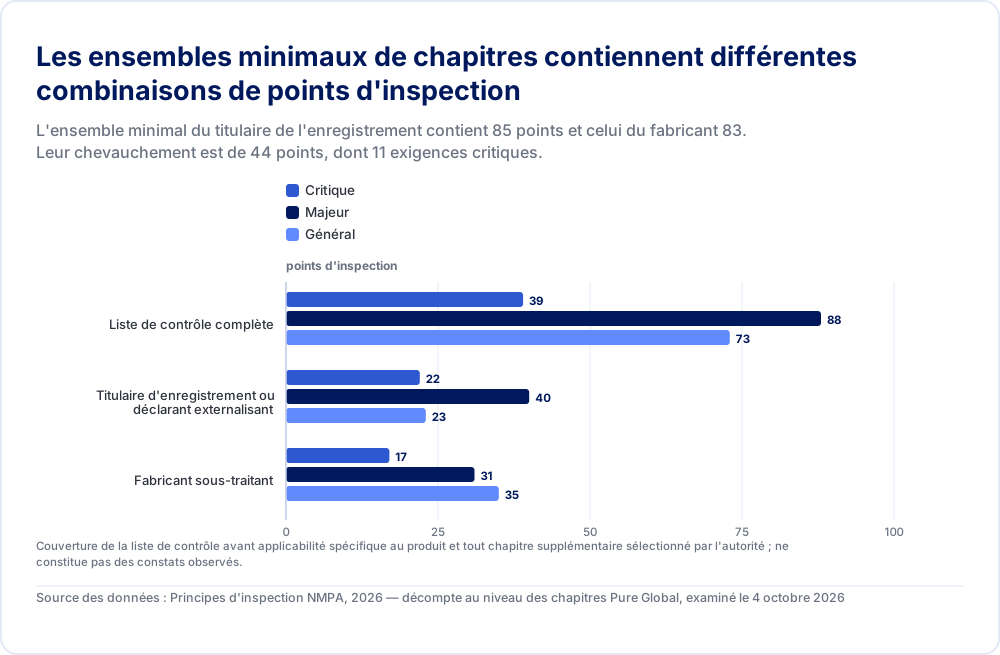
| Critique | Majeur | Général | |
|---|---|---|---|
| Liste de contrôle complète | 39 | 88 | 73 |
| Titulaire d'enregistrement ou déclarant externalisant | 22 | 40 | 23 |
| Fabricant sous-traitant | 17 | 31 | 35 |
Couverture de la liste de contrôle avant applicabilité spécifique au produit et tout chapitre supplémentaire sélectionné par l'autorité ; ne constitue pas des constats observés.
Source des données : Principes d'inspection NMPA, 2026 — décompte au niveau des chapitres Pure Global, examiné le 4 octobre 2026
La répartition des points critiques est l'élément qu'une liste intervertie fausse.
| Emplacement du point critique | Nombre | Clauses |
|---|---|---|
| Les deux ensembles de chapitres minimaux, tous situés dans les chapitres 2 et 11 | 11 | 2.1.1, 2.2.1, 2.3.1, 2.4.1, 11.1.1, 11.3.1, 11.4.1, 11.6.1, 11.6.2, 11.10.1, 11.10.3 |
| Ensemble minimal de chapitres du titulaire d'enregistrement ou déclarant uniquement | 11 | 3.1.2, 3.2.1, 3.2.3, 3.5.3, 3.5.4, 3.6.1, 12.1.1, 12.2.1, 12.5.2, 12.7.1, 12.7.2 |
| Ensemble minimal de chapitres du fabricant uniquement | 6 | 8.1.1, 8.4.2, 8.7.1, 8.9.2, 10.1.1, 10.4.1 |
Les 17 points critiques du fabricant ne constituent pas un sous-ensemble des 22 points du titulaire d'enregistrement. Le décompte propre au titulaire d'enregistrement s'élève à 11, car le chapitre 3 apporte 6 points critiques et le chapitre 12 en apporte 5. Le décompte propre au fabricant s'élève à 6, car le chapitre 8 apporte 4 points et le chapitre 10 en apporte 2. La différence arithmétique, 22 moins 17, est égale à 5, soit 11 moins 6. Utiliser cette différence comme nombre d'enregistrements supplémentaires du titulaire d'enregistrement exclut de la comparaison les six points propres au fabricant et sous-évalue la liste propre au titulaire d'enregistrement. 2
L'autorité peut ajouter des chapitres pertinents en tenant compte du motif de l'inspection, du type d'inspection et des caractéristiques du produit. L'inspection partielle qui en résulte est évaluée selon les règles applicables aux résultats d'une inspection complète. La matrice décrit par conséquent la couverture minimale prévue, la portée définitive étant déterminée par l'autorité. 2
L'aperçu de septembre des principes d'inspection de Pure Global explique les ensembles de chapitres et les seuils de résultats. La présente analyse y ajoute un tableau de correspondance au niveau des clauses et le transfert des éléments de preuve : quelles lignes classées contient chaque ensemble de chapitres, où se situent les responsabilités de libération, et comment éviter de remplacer la liste de préparation d'un rôle par celle de l'autre.
Quelles inspections utilisent l'ensemble minimal de cinq chapitres
Utiliser l'ensemble minimal de chapitres de 85 points pour une inspection post-commercialisation partielle d'un titulaire d'enregistrement ou d'un déclarant qui sous-traite la production. Les mêmes règles de suspension de l'inspection complète régissent cette inspection partielle. Une inspection de licence suit ses dispositions distinctes relatives au champ d'application et aux conclusions.
L'avis ayant publié les principes est le 国药监械管〔2026〕14号, signé par la National Medical Products Administration le 14 septembre 2026. Le libellé retenu ici est la republication par la Shanghai Medical Products Administration, datée du 16 septembre 2026 sur cette page, qui cite le site Internet de NMPA comme source. 1 Une circulaire du Trade and Industry Department de Hong Kong reproduit le même avis. 4 L'extraction directe de la page HTML de NMPA n'a pas renvoyé le texte de l'avis. L'annexe des principes elle-même a été lue à partir du fichier NMPA. 2
Cinq points de l'avis délimitent l'ensemble minimal de chapitres.
À compter du 1 novembre 2026, les services de réglementation des médicaments mènent les inspections de licence de production et la surveillance post-commercialisation en stricte conformité avec les BPF révisées, et les évaluent et statuent sur celles-ci en vertu de ces principes. Les principes d'inspection sur site de 2015, 食药监械监〔2015〕218号, sont abrogés ce jour-là. 1 L'article 132 de l'annexe relative aux BPF fixe la même date et abroge les BPF de 2014. 3
Avant le 1 novembre 2026, les inspections de licence continuent d'appliquer les BPF alors en vigueur. L'autorité évalue également l'entreprise par rapport aux BPF révisées, en prenant ces principes comme référence, et recommande des corrections. 1
Les demandes de licence, de modification et de renouvellement en cours ne basculent le 1 novembre 2026 que dans deux situations. La première concerne une demande acceptée avant cette date et non encore inspectée sur site. La seconde concerne une demande ayant déjà fait l'objet d'une inspection sur site, mais n'ayant pas encore donné lieu à une décision relative à la licence car l'entreprise n'a pas achevé sa rectification. 1
Après une déclaration de production de dispositifs de classe I, l'autorité inspecte les documents déposés et la mise en œuvre des BPF dans un délai de trois mois. Une déclaration effectuée avant le 1 novembre 2026 qui n'a pas encore fait l'objet de ce contrôle sur site est inspectée selon les BPF révisées à compter de cette date. 1 L'avis décrit cette opération comme un contrôle des pièces de la déclaration et de la mise en œuvre des BPF ; la règle des cinq chapitres possède un champ d'application post-commercialisation partiel distinct.
Les autorités provinciales planifient la couverture post-commercialisation en fonction du risque lié au produit et du risque lié à l'entreprise, et ont pour instruction de réaliser par étapes des inspections à couverture intégrale par rapport aux BPF révisées. 1 Les sources ne précisent pas la répartition finale entre inspections partielles et inspections complètes.
À compter du 1 novembre 2026, la production de dispositifs stériles, de dispositifs implantables, de réactifs de DIV, de prothèses dentaires sur mesure et de logiciels autonomes doit être conforme aux BPF révisées et à l'annexe en vigueur applicable à cette catégorie. Les principes d'inspection correspondants seront révisés et publiés séparément. 1 Ces points d'annexe ne font pas partie de cette liste de contrôle de 200 points.
Le champ d'application propre des principes est plus large que l'ensemble minimal de chapitres pour inspection partielle. La section 一 applique le document aux inspections de licence de production, y compris les modifications et renouvellements, ainsi qu'à tous les types de surveillance post-commercialisation. 2 Les listes de cinq chapitres n'apparaissent qu'au sein de la règle relative à l'inspection partielle.
Une inspection partielle applique toujours l'ensemble des critères de suspension
Une inspection partielle est jugée selon les règles de l'inspection complète. La suspension intervient en cas de comportement faux ou trompeur, ou d'au moins 3 constats critiques, ou d'au moins 10 constats critiques et majeurs cumulés, ou d'au moins 20 constats, tous niveaux confondus. L'ensemble minimal de chapitres pour le titulaire d'enregistrement contient déjà 22 points critiques et 40 points majeurs, de sorte que ces seuils de déclenchement numériques peuvent être atteints au sein des cinq chapitres.
La surveillance post-commercialisation comporte quatre conclusions : aucune non-conformité constatée (未发现不符合项目), autocorrection (自行整改), suspension pour rectification (暂停生产整改) et rectification dans un délai imparti (限期整改). 2
La règle de suspension est libellée comme suit :
检查发现存在以下情形之一的,检查结论判定为“暂停生产整改”:①存在虚假、欺骗行为;②关键项目不符合数量3项及以上;③关键项目及主要项目不符合总数量10项及以上;④不符合项目总数量20项及以上。 2
Traduction : la conclusion est la suspension pour rectification si l'une des situations suivantes est constatée : comportement faux ou trompeur ; 3 non-conformités critiques ou plus ; au total 10 non-conformités critiques et majeures ou plus ; ou 20 non-conformités ou plus, tous niveaux confondus. L'autorité exige alors de l'entreprise inspectée qu'elle suspende sa production. La production reprend une fois que chaque non-conformité a été corrigée et qu'une inspection de suivi a été validée avec succès. 2
La phrase relative à l'inspection partielle indique que le résultat est jugé selon les règles de l'inspection complète. 2 Les mêmes seuils s'appliquent dans le cadre des chapitres sélectionnés, y compris pour tout chapitre pertinent que l'autorité ajoute.
La tranche située sous ces seuils de déclenchement est définie par le même texte. L'absence totale de non-conformité constitue sa propre conclusion. L'absence de non-conformité critique ou majeure, avec moins de 5 non-conformités générales (不满5项), relève de l'autocorrection, expliquée dans le rapport annuel d'auto-inspection. Tout autre résultat post-commercialisation correspond à une rectification dans un délai imparti. Lorsque ce résultat sous délai imparti contient une non-conformité critique ou majeure, l'autorité évalue le risque pour la qualité du produit et peut adresser à l'entreprise une lettre d'avertissement sur les risques. Si l'entreprise ne respecte pas le délai fixé pour déposer son dossier de rectification, ou si le suivi juge la correction insuffisante, la conclusion devient la suspension. 2
Moins de 5 signifie que 4 constats généraux se situent dans la tranche d'autocorrection, tandis que 5 relèvent de la rectification dans un délai imparti. Un seul constat critique se situe déjà en dehors de l'autocorrection. Il reste également inférieur aux seuils de suspension, de sorte qu'il relève de la rectification dans un délai imparti, et la disposition relative à l'avertissement sur les risques peut s'appliquer en raison de la présence d'un constat critique. Les lignes ci-dessous appliquent ces seuils publiés aux nombres de constats indiqués. Il s'agit d'applications hypothétiques des règles numériques, et non de résultats d'inspection. Ces exemples supposent l'absence de comportement faux ou trompeur, l'absence de réévaluation de la gravité au titre de la section 四, et l'absence d'infraction légale distincte exigeant une intervention. Une évaluation factuelle et des risques complète par l'autorité demeure nécessaire.
| Constats au sein de l'ensemble inspecté | Conclusion post-commercialisation en vertu de la section 三(二)1 |
|---|---|
| Aucun | Aucune non-conformité constatée |
| 4 généraux, et aucun critique ou majeur | Autocorrection |
| 5 généraux, et aucun critique ou majeur | Rectification dans un délai imparti |
| 1 critique | Rectification dans un délai imparti, avec une évaluation du risque lié au produit et une éventuelle lettre d'avertissement sur les risques |
| 2 critique et 7 majeurs | Rectification dans un délai imparti, avec cette même évaluation du risque, car le cumul critique et majeur est de 9 |
| 3 critiques | Suspension pour rectification |
| 2 critique et 8 majeurs | Suspension, car le cumul critique et majeur atteint 10 |
| 20 constats, quelle que soit leur répartition | Suspension |
L'ensemble minimal de chapitres pour le titulaire d'enregistrement peut couvrir chaque ligne numérique sans ajout de chapitre supplémentaire. Il contient 22 points critiques, par rapport à un seuil de déclenchement de 3. Il contient 22 points critiques et 40 points majeurs, soit 62 au total, par rapport à un seuil de déclenchement de 10. Il contient 85 points classés, par rapport à un seuil de déclenchement de 20. L'ensemble minimal de chapitres pour le fabricant peut également les couvrir : 17 points critiques, 31 points majeurs et au total 83 points classés. 2 Un comportement faux ou trompeur entraîne la suspension de la production sans aucun seuil numérique.
Le chapitre 14 figure dans les deux ensembles minimaux de chapitres. Ses 8 points majeurs contribuent au seuil combiné de 10 points et au seuil global de 20 points. Un comportement faux ou trompeur constitue un motif de suspension autonome. 2
Une inspection de licence applique les trois mêmes seuils de déclenchement numériques et le déclencheur distinct lié au comportement faux ou trompeur, avec des intitulés de conclusion différents : favorable (通过核查), défavorable (未通过核查) et rectification suivie d'une réinspection (整改后复查). La section 三(一) régit l'inspection de licence dans son ensemble. Lors d'une inspection de licence, l'absence de constat critique ou majeur et moins de 5 constats généraux équivaut à un résultat favorable, y compris pour une inspection sans aucun constat. Une inspection de licence sans aucun constat reçoit cette même conclusion favorable. 2
Où se situent la libération de production et la libération de mise sur le marché sur les deux listes
Les points 12.7.1 et 12.7.2 sont des lignes critiques du chapitre 12 ; ils ne figurent donc que sur la liste minimale du titulaire de l'enregistrement ou déclarant donneur d'ordre. Le point 11.10.3 est une ligne critique du chapitre 11 ; il figure donc sur les deux listes minimales.
Les BPF séparent déjà les deux libérations. La dernière phrase de l'article 104 énonce :
委托生产的,产品放行包括生产放行和上市放行。医疗器械注册人、备案人负责上市放行,受托生产企业负责生产放行。 3
Traduction : en cas de production sous contrat, la libération du produit comprend la libération de production et la libération de mise sur le marché. Le titulaire de l'enregistrement ou le déclarant est responsable de la libération de mise sur le marché. Le fabricant sous contrat est responsable de la libération de production.
L'article 113 précise ensuite qui effectue chacune d'elles :
委托方应当建立产品上市放行规程,明确放行标准、条件,对医疗器械生产过程记录、质量控制记录和受托方生产放行文件进行审核,符合标准和条件的,经授权的放行人员签字后方可上市。产品上市放行由委托方自行完成,不得委托其他企业进行。
受托方应当建立生产放行规程,明确生产放行标准、条件,对医疗器械生产过程记录和质量控制记录进行审核,符合标准、条件的,经授权的放行人员签字后方可出厂。 3
Traduction : la partie délégante établit la procédure de libération de mise sur le marché, fixe les normes et conditions de libération, examine les enregistrements du processus de production, les enregistrements de contrôle qualité et le dossier de libération de production du sous-traitant, et une personne autorisée signe avant la mise sur le marché du dispositif. La partie délégante effectue elle-même la libération de mise sur le marché. Elle ne doit pas confier la libération de mise sur le marché à une autre entreprise. Le sous-traitant établit la procédure de libération de production, examine les enregistrements du processus de production et les enregistrements de contrôle qualité, et une personne autorisée signe avant que le produit ne quitte l'usine.
L'article 108 exclut cette attribution du contrat. Les parties signent un accord de qualité qui énonce les droits, devoirs et responsabilités de chacune tout au long du processus de production. La partie délégante ne doit pas, par convention, transférer les obligations et responsabilités que la loi lui attribue. 3 La note de Pure Global du 5 septembre 2026 mentionne déjà cette répartition entre les articles 104, 108 et 113. C'est dans l'annexe relative à l'inspection que ces phrases deviennent des lignes classées, et c'est la règle de chapitre qui détermine sur quelle liste minimale ces lignes figurent.
| Clause | Niveau | Article des BPF | Ensemble minimal de chapitres | Ce qu'exige la ligne |
|---|---|---|---|---|
| 11.10.1 | Critique | 104 | Les deux | Une procédure de libération, la confirmation de cinq conditions de libération et un document de libération signé par une personne autorisée |
| 11.10.2 | Général | 104 | Les deux | Le produit libéré est accompagné d'un document de conformité |
| 11.10.3 | Critique | 104 | Les deux | En fabrication sous contrat, la libération de production est effectuée par le sous-traitant et la libération de mise sur le marché par le titulaire de l'enregistrement ou déclarant |
| 12.7.1 | Critique | 113 | Titulaire de l'enregistrement uniquement | Procédure de libération de mise sur le marché de la partie délégante, examen du dossier de libération de production du sous-traitant et absence de délégation de la libération de mise sur le marché |
| 12.7.2 | Critique | 113 | Titulaire de l'enregistrement uniquement | Procédure de libération de production du sous-traitant et signature autorisée avant que le produit ne quitte l'usine |
Le chapitre 11 porte le nom des deux rôles, ce qui place 11.10.3 dans les deux ensembles minimaux. Le chapitre 12 est spécifiquement nommé d'après le titulaire de l'enregistrement ou déclarant donneur d'ordre. La préparation exige donc sa propre procédure de libération de mise sur le marché et l'accès aux preuves pertinentes de la procédure de libération de production du sous-traitant. Les obligations légales incombent aux parties désignées dans chaque clause. L'article 113 exige que le sous-traitant maintienne sa procédure de libération de production, et l'autorité peut également ajouter le chapitre 12 au plan d'inspection d'un fabricant. 2 3
Les cinq conditions de libération, au point 11.10.1, s'appliquent aux deux rôles. La personne autorisée ne signe qu'après avoir confirmé que chaque étape spécifiée du procédé est achevée ; que le dossier de lot de fabrication est complet ; que le dossier de contrôle qualité est complet, que les résultats répondent aux exigences et que le dossier a été signé comme requis ; que tout produit non conforme, reprise, réparation, utilisation déclassée ou libération d'urgence a été traité comme requis ; et que la notice d'utilisation, les étiquettes et leurs versions, ainsi que le code d'identification unique du dispositif répondent aux exigences. 2 3
Les 22 exigences critiques, chapitre par chapitre
Le dossier du titulaire d'enregistrement ou du déclarant pour une inspection partielle minimale est constitué des 22 clauses critiques des chapitres 2, 3, 11, 12 et 14, ainsi que des 40 clauses majeures et des 23 clauses générales de ces mêmes chapitres, car les constats majeurs et généraux alimentent les seuils de 10 points et de 20 points.
Les lignes critiques sont détaillées ci-dessous selon le sens de la rubrique chinoise. Les autres lignes sont répertoriées avec l'article GMP qu'elles citent, car un dossier assorti d'un délai qui satisfait à chaque point critique peut tout de même aboutir à une suspension en raison des non-conformités majeures et générales. Les décomptes figurant dans cette section correspondent aux mêmes cellules de niveau de risque que les totaux de l'ensemble minimal de chapitres. 2
Assurance qualité, partagée avec le fabricant
Le chapitre 2 comprend 8 points : 4 critiques, 3 majeurs et 1 généraux. L'ensemble des 8 figure sur les deux ensembles minimaux de chapitres.
Les quatre exigences critiques constituent le système auquel se rattache le reste du dossier.
2.1.1, article GMP 7. L'entreprise assume la responsabilité première de la qualité et de la sécurité des dispositifs médicaux. Elle établit des objectifs qualité qui répondent aux exigences de gestion de la qualité des dispositifs médicaux, applique chaque exigence relative à la sécurité, à l'efficacité et à la contrôlabilité de la qualité tout au long du fonctionnement du système, et veille à ce que ces objectifs soient compris et atteints.
2.2.1, article GMP 8. Le personnel, les locaux, les installations et les équipements sont suffisants, et ils satisfont aux exigences nécessaires à la réalisation de ces objectifs.
2.3.1, article GMP 9. Un système d'assurance qualité et un ensemble complet de documents de gestion de la qualité maintiennent le fonctionnement du système. Le point énumère neuf états que le système doit garantir. La conception et le développement, la gestion de la production et le contrôle qualité sont conformes aux GMP. Les responsabilités de gestion sont claires. Les matières achetées et utilisées sont appropriées. Le produit intermédiaire est sous contrôle. La vérification et la validation satisfont aux exigences. La production et le contrôle suivent les procédures. Chaque lot ou unité n'est libéré qu'après examen et approbation. Le stockage, le transport et l'installation protègent la qualité des produits. Le développement confié à un tiers, la fabrication sous contrat, le traitement sous-traité et les essais sous-traités demeurent sous contrôle. L'état (7) est la libération. L'état (9) est le contrôle de l'activité sous contrat. Tous deux constituent un contenu critique au sein d'un point partagé, avant que le lecteur n'atteigne le chapitre 11 ou le chapitre 12.
2.4.1, article GMP 10. Une procédure de maîtrise des modifications classe la modification selon son niveau de risque pour la sécurité, l'efficacité et la contrôlabilité de la qualité ainsi que selon les exigences légales, l'examine et l'approuve avant sa mise en œuvre. Si nécessaire, la modification est vérifiée ou validée de sorte que la sécurité, l'efficacité et la contrôlabilité de la qualité soient maintenues.
Les quatre autres lignes du chapitre 2 figurent sur l'ensemble minimal de chapitres du titulaire d'enregistrement parce que le chapitre complet est désigné.
| Clause | Niveau | Article GMP | Exigence |
|---|---|---|---|
| 2.2.2 | Majeur | 8 | Le personnel à chaque niveau participe à la réalisation des objectifs qualité et assume la responsabilité correspondante |
| 2.5.1 | Majeur | 11 | Amélioration continue grâce à la surveillance des données de qualité, à la maîtrise des modifications, à la surveillance des événements indésirables, au réexamen des risques qualité, aux actions correctives et préventives, à l'audit interne et à la revue de direction |
| 2.6.1 | Majeur | 12 | Un système de gestion des risques qualité qui évalue les risques tout au long de la réalisation du produit, sur la base de la législation, des normes, de la science et de l'expérience, et qui vérifie et met en œuvre les mesures de maîtrise |
| 2.7.1 | Général | 13 | Les informations sur les risques qualité tout au long du cycle de vie sont recueillies, et la gestion des risques qualité fait l'objet d'un réexamen périodique |
Trois points majeurs dans un chapitre partagé comptent déjà dans le seuil de déclenchement de 10. Intégrez leurs éléments de preuve dans le même exercice de préparation. 2
Organisation et personnel, uniquement sur l'ensemble minimal de chapitres du titulaire d'enregistrement
Le chapitre 3 comprend 24 points : 6 critiques, 15 majeurs et 3 généraux. Ce chapitre est propre à la liste minimale de chapitres du titulaire d'enregistrement. Abandonner la liste du fabricant au profit de celle du titulaire d'enregistrement supprime la totalité des 6 points critiques et des 15 points majeurs.
Les six exigences critiques concernent l'indépendance et la responsabilité.
3.1.2, article GMP 14. Le responsable de la production et le responsable de la qualité ne doivent pas cumuler les deux postes.
3.2.1, article GMP 15. L'entreprise met en place un département qualité adapté aux produits qu'elle fabrique.
3.2.3, article GMP 15. Ce département exerce l'assurance qualité et le contrôle qualité de manière indépendante, et dispose d'un droit de veto sur la qualité des produits.
3.5.3, article GMP 18. Le représentant légal ou le dirigeant principal préserve le représentant de la direction, le responsable du département qualité et l'examinateur de la libération des produits de toute ingérence interne.
3.5.4, article GMP 18. Cette même personne est responsable de la production des dispositifs médicaux dans son ensemble, et organise la production conformément aux lois, réglementations et règles applicables, aux normes obligatoires ainsi qu'aux exigences techniques de produit enregistrées ou déclarées.
3.6.1, article GMP 19. L'entreprise nomme un représentant de la direction issu de la direction générale.
Les 15 points majeurs correspondent aux qualifications et aux listes d'attributions qui encadrent ces six exigences. Ils suffisent, à eux seuls, à atteindre le seuil de déclenchement de 10 points (critiques plus majeurs) si 10 d'entre eux étaient jugés non conformes. Les 3 points généraux sont comptabilisés dans le total de 20 points.
| Clause | Niveau | Article GMP | Exigence |
|---|---|---|---|
| 3.1.1 | Majeur | 14 | Une organisation adaptée à la production de dispositifs médicaux, avec une définition des attributions des départements, des niveaux d'autorité et de la fonction qualité |
| 3.2.2 | Majeur | 15 | Le département qualité participe aux activités relatives à la qualité et examine les documents qui concernent les GMP |
| 3.3.1 | Majeur | 16 | Un personnel technique, des cadres, des opérateurs de production et des inspecteurs à temps plein en nombre suffisant, possédant les qualifications requises par les postes |
| 3.3.2 | Général | 16 | Chaque poste dispose d'attributions définies, y compris pour les attributions qui se chevauchent |
| 3.4.1 | Majeur | 17 | Les postes clés comprennent au moins le représentant légal, le dirigeant principal, le représentant de la direction, le responsable de la production, le responsable de la qualité et l'examinateur de la libération. Le dirigeant principal, le représentant de la direction, le responsable de la production, le responsable de la qualité et l'examinateur de la libération sont des salariés à temps plein |
| 3.4.2 | Majeur | 17 | Les titulaires des postes clés connaissent la législation relative aux dispositifs médicaux, possèdent une expérience pratique en gestion de la qualité et sont en mesure d'évaluer les problèmes réels de production et de qualité |
| 3.5.1 | Majeur | 18 | Le représentant légal ou le dirigeant principal établit la politique et les objectifs qualité et fournit les ressources humaines, les infrastructures et l'environnement de travail nécessaires au système |
| 3.5.2 | Majeur | 18 | Cette personne organise la revue de direction, évalue périodiquement le système et veille à son amélioration continue |
| 3.6.2 | Majeur | 19 | Pour une entreprise de classe II ou de classe III, le représentant de la direction est titulaire d'une licence ou d'un diplôme supérieur lié aux dispositifs médicaux, ou d'un titre technique de niveau intermédiaire ou supérieur. Pour une entreprise de classe I, d'un diplôme d'études supérieures de cycle court ou supérieur lié aux dispositifs médicaux. En principe, au moins trois ans dans la gestion de la qualité des dispositifs médicaux ou dans la gestion de la production ou de la technique, une bonne connaissance du produit et la capacité d'exercer la fonction |
| 3.6.3 | Majeur | 19 | Les attributions du représentant de la direction comprennent l'application de la législation et des exigences enregistrées ou déclarées, le maintien en fonctionnement d'un système adapté, l'assurance que le produit respecte les exigences de libération et l'organisation du recueil des données qualité post-commercialisation, l'organisation des auto-inspections, de la surveillance des événements indésirables et des rappels, le compte rendu sur le système et sur ses besoins d'amélioration au représentant légal ou au dirigeant principal, ainsi que la coopération lors des inspections, y compris la mise en conformité en temps utile |
| 3.7.1 | Majeur | 20 | Pour une entreprise de classe II ou de classe III, le responsable du département qualité est titulaire d'une licence ou d'un diplôme supérieur lié aux dispositifs médicaux, ou d'un titre technique professionnel de niveau intermédiaire ou supérieur. Pour une entreprise de classe I, d'un diplôme d'études supérieures de cycle court ou supérieur lié aux dispositifs médicaux. Le responsable justifie d'au moins trois ans d'expérience dans la production ou la gestion de la qualité des dispositifs médicaux |
| 3.7.2 | Majeur | 20 | Les attributions comprennent la conformité des matières et du produit, l'organisation de la revue de libération, l'investigation sur les déviations majeures et les non-conformités, les enquêtes sur les retours, les réclamations et les événements indésirables, la revue annuelle de la qualité des produits et la formation du personnel du département |
| 3.8.1 | Majeur | 21 | Le responsable de la production possède un diplôme d'études supérieures de cycle court ou supérieur lié aux dispositifs médicaux et au moins trois ans d'expérience dans la production ou la gestion de la qualité des dispositifs médicaux |
| 3.8.2 | Majeur | 21 | Les attributions comprennent la production conformément aux procédures de procédé et aux instructions de travail, la tenue d'enregistrements de production fidèles, exacts, complets, établis en temps opportun et traçables, la maintenance des locaux et des équipements, ainsi que la formation du personnel du département |
| 3.9.1 | Majeur | 22 | L'examinateur de la libération est un membre du département qualité ou un responsable qualité d'un niveau hiérarchique supérieur, formé à la libération, apte à examiner la libération et en mesure d'exercer cette attribution de manière indépendante |
| 3.10.1 | Majeur | 23 | Toute personne dont le travail a une incidence sur la qualité des produits est formée à son poste concernant la réglementation, les attributions et les compétences pratiques |
| 3.10.2 | Général | 23 | Un département ou une personne désignée assure la formation, avec un système, un plan, des enregistrements et une évaluation de l'efficacité |
| 3.11.1 | Général | 24 | Gestion de la santé, et dossier médical, pour le personnel dont le travail a une incidence sur la qualité des produits, en fonction du produit |
Pour un titulaire d'enregistrement donneur d'ordre, ce chapitre constitue l'emplacement minimal où un inspecteur vérifie l'indépendance de l'examinateur de la libération. Les chapitres minimaux désignés du sous-traitant diffèrent. 2
Contrôle qualité et libération des produits, partagés avec le fabricant
Le chapitre 11 comprend 24 points : 7 critiques, 4 majeurs et 13 généraux. L'ensemble des 24 figure sur les deux ensembles minimaux de chapitres. Les sept exigences critiques sont le système de contrôle ainsi que la fiche de libération et la phrase relative à la double libération.
11.1.1, article GMP 95. Une procédure de contrôle qualité définit l'organisation, les inspecteurs, les méthodes, l'échantillonnage, les équipements, la libération et les échantillons de rétention, et les essais requis sont terminés avant la libération.
11.3.1, article GMP 97. Les procédures d'inspection à réception, en cours de fabrication et du produit fini sont rédigées à partir de la loi, des règlements et règles, des normes obligatoires, des exigences techniques de produit enregistrées ou déposées, du risque et de la capacité de l'entreprise à assurer la qualité.
11.4.1, article GMP 98. Les méthodes d'essai correspondent aux caractéristiques de performance.
11.6.1, article GMP 100. L'inspection est effectivement réalisée conformément à ces procédures.
11.6.2, article GMP 100. Chaque lot ou unité dispose d'un enregistrement d'inspection, et l'enregistrement assure la traçabilité.
11.10.1, article GMP 104. La procédure de libération, les cinq conditions citées ci-dessus et une fiche de libération signée par une personne autorisée.
11.10.3, article GMP 104. Pour la fabrication sous contrat, la libération de production par le fabricant sous contrat et la libération sur le marché par le titulaire de l'enregistrement ou le déposant du dossier.
Les quatre points majeurs sont la qualification des inspecteurs (11.2.1, article 96), la couverture des exigences techniques de produit ou une alternative confirmée (11.3.2, article 97), l'investigation de chaque essai non conforme (11.9.2, article 103) et l'évaluation d'un laboratoire externe ainsi que la confirmation de ses résultats (11.12.4, article 106). 2
Les 13 points généraux comptent toujours dans un total de 20. Il s'agit du contrôle des matériaux de référence (11.4.2, article 98), de la gestion des échantillons (11.5.1, article 99), du contenu de l'enregistrement d'inspection (11.6.3, article 100), du contrôle des équipements d'inspection comprenant un arrêt d'utilisation et une analyse rétrospective lorsque l'équipement est inapte (11.7.1, article 101), de l'environnement d'essai (11.8.1 et 11.8.2, article 102), d'une procédure relative aux résultats non conformes et de la possibilité de renouveler l'essai lorsque la défaillance provient d'un écart d'essai (11.9.1 et 11.9.3, article 103), du document de conformité sur le produit libéré (11.10.2, article 104), des échantillons de rétention (11.11.1, article 105) et des essais sous-traités (11.12.1, 11.12.2 et 11.12.3, article 106). Les essais de routine à réception, en cours de fabrication et sur produit fini sont généralement réalisés en interne. Un essai qui nécessite réellement des conditions ou des équipements dont l'entreprise ne dispose pas peut être confié à un établissement qualifié, dans le cadre d'un accord de qualité. 2 3
Fabrication sous contrat et traitement sous-traité, sur l'ensemble minimal de chapitres du titulaire de l'enregistrement uniquement
Le chapitre 12 compte 17 points : 5 critiques, 10 majeurs et 2 généraux. Le titre du chapitre est fabrication sous contrat et traitement sous-traité (委托生产与外协加工). Le fait de nommer le chapitre place les lignes relatives au traitement sous-traité sur cet ensemble minimal de chapitres au même titre que les lignes relatives à la fabrication sous contrat.
Les cinq exigences critiques sont celles qu'une liste de fabricant laisse de côté.
12.1.1, article GMP 107. Lorsqu'un dispositif fait l'objet d'une fabrication sous contrat, le système qualité du donneur d'ordre couvre le cycle de vie du dispositif. Le système du sous-traitant couvre l'activité sous contrat.
12.2.1, article GMP 108. Un accord de qualité définit les droits, devoirs et responsabilités de chaque partie tout au long de la production. Le donneur d'ordre ne doit pas utiliser l'accord pour transférer des obligations que la loi lui attribue.
12.5.2, article GMP 111. Le sous-traitant réalise la production d'essai ainsi que les vérifications et validations associées. La production d'essai couvre chaque étape de production et chaque étape de contrôle qualité ayant été transférée.
12.7.1, article GMP 113. La procédure de libération sur le marché du donneur d'ordre, la revue des dossiers de production, des dossiers de contrôle qualité et du dossier de libération de production du sous-traitant, la signature autorisée, et la règle selon laquelle la libération sur le marché n'est pas confiée à une autre entreprise.
12.7.2, article GMP 113. La procédure de libération de production du sous-traitant, la revue des dossiers de production et des dossiers de contrôle qualité, et la signature autorisée avant que le produit ne quitte l'usine.
Pour le point 12.7.2, le sous-traitant détient la procédure de libération de production et les preuves opérationnelles. Le titulaire de l'enregistrement doit organiser l'accès aux preuves pertinentes pour sa surveillance et sa revue de libération. L'emplacement du point dans le chapitre 12 définit le champ d'application, tandis que son libellé identifie la partie responsable. 2
Les 10 points majeurs constituent les liens opérationnels autour de ce binôme de libération. Deux d'entre eux, 12.10.1 et 12.10.2, relèvent du traitement sous-traité plutôt que de la fabrication sous contrat du dispositif fini. Les GMP définissent le traitement sous-traité comme le fait de confier certains procédés à une autre entreprise. 3
| Clause | Niveau | Article GMP | Exigence |
|---|---|---|---|
| 12.1.2 | Majeur | 107 | Les deux parties disposent d'un mécanisme de communication qui maintient les deux systèmes reliés et opérationnels |
| 12.3.1 | Majeur | 109 | Avant la fabrication sous contrat, le donneur d'ordre évalue le sous-traitant sur site quant à sa capacité de production, son assurance qualité et sa gestion des risques, et confirme que le sous-traitant peut continuer à respecter les GMP. Pendant la durée du contrat, le donneur d'ordre audite et évalue périodiquement sur site le système du sous-traitant |
| 12.3.2 | Général | 109 | Le sous-traitant accepte l'audit et la surveillance, et prend des mesures correctives et préventives à la suite des constatations |
| 12.4.1 | Majeur | 110 | Le donneur d'ordre dispose d'une organisation qualité et de suffisamment de personnel qualité à temps plein, ainsi que de techniciens connaissant le produit, pour surveiller l'activité sous contrat |
| 12.4.2 | Majeur | 110 | Le représentant de la direction, le responsable de production, le responsable qualité et l'examinateur de libération du sous-traitant connaissent la production et la gestion de la qualité du produit sous contrat |
| 12.5.1 | Majeur | 111 | Les deux parties planifient conjointement le transfert, de sorte que les exigences techniques de produit, les exigences relatives aux matières et aux procédés, les notices et les étiquettes soient transmises au sous-traitant |
| 12.6.1 | Majeur | 112 | Le donneur d'ordre notifie au sous-traitant les modifications de conception et les modifications d'achat et les supervise, et dispose d'un moyen d'être informé des modifications apportées par le sous-traitant susceptibles d'affecter la qualité, avec une évaluation conjointe |
| 12.6.2 | Majeur | 112 | Le sous-traitant applique les exigences de modification du donneur d'ordre et transmet ses propres besoins en matière de modification |
| 12.8.1 | Majeur | 114 | Le sous-traitant signale, en temps utile, les déviations, les modifications et les situations anormales susceptibles d'affecter la qualité, et conserve l'enregistrement de traitement |
| 12.9.1 | Général | 115 | Lorsque la réalisation du produit fait appel à un traitement sous-traité, l'entreprise dispose d'une procédure de contrôle et contrôle ce traitement |
| 12.10.1 | Majeur | 116 | L'entreprise gère le sous-traitant de traitement au moins comme un fournisseur, et évalue la capacité de traitement, l'assurance qualité et la gestion des risques |
| 12.10.2 | Majeur | 116 | Un accord de qualité pour le traitement sous-traité définit les travaux, les exigences techniques ou de qualité, les critères d'acceptation, les responsabilités des deux parties, ainsi que les règles relatives aux procédés, à la validation, à la libération, aux modifications et à la communication |
Dix points majeurs de ce chapitre suffisent, à eux seuls, à atteindre un seuil de déclenchement de 10 si la totalité des 10 étaient jugés non conformes. Des preuves limitées à 12.7.1 et 12.7.2 laissent ces dix exigences majeures sans réponse ; les non-conformités correspondantes restent prises en compte dans le seuil applicable. 2
Analyse et amélioration, partagé, sans point critique
Le chapitre 14 compte 12 points, 0 critiques, 8 majeurs et 4 généraux. Il figure sur les deux ensembles minimaux de chapitres. Ses 8 points majeurs comptent pour le seuil de déclenchement de 10 points, et la totalité des 12 points compte pour le seuil de déclenchement de 20 points.
| Clause | Niveau | Article GMP | Exigence |
|---|---|---|---|
| 14.1.1 | Majeur | 121 | Surveillance, analyse et amélioration du produit et du système qualité, afin que le produit demeure sûr et efficace et que le système continue de fonctionner |
| 14.2.1 | Général | 122 | Une procédure de réclamation et de retour d'information des clients, précisant les attributions, des investigations en temps utile et des enregistrements |
| 14.3.1 | Majeur | 123 | Un système de surveillance des événements indésirables, des signalements en temps utile, une investigation et une évaluation, ainsi que des mesures de maîtrise des risques si nécessaire |
| 14.4.1 | Majeur | 124 | Une procédure d'analyse des données couvrant la collecte, les normes de contrôle, les méthodes et les statistiques relatives à la qualité des produits, aux événements indésirables, aux retours clients et au fonctionnement du système, un rapport d'évaluation des risques liés à la qualité, et l'utilisation de l'analyse comme donnée d'entrée pour l'amélioration |
| 14.5.1 | Majeur | 125 | Une procédure d'actions correctives visant la cause, et une procédure d'actions préventives visant la cause potentielle |
| 14.5.2 | Majeur | 125 | L'action correspond à l'effet du problème, il est vérifié qu'elle est exempte d'effet négatif, et son efficacité est confirmée |
| 14.6.1 | Majeur | 126 | Un système de rappel qui recueille les informations relatives à la sécurité, enquête sur les défauts éventuels et les évalue, rappelle le produit défectueux et transmet les signalements requis |
| 14.7.1 | Général | 127 | Une procédure pour informer l'entreprise concernée, l'utilisateur ou le consommateur des modifications liées à la sécurité |
| 14.8.1 | Majeur | 128 | Une procédure d'audit interne définissant les critères, le champ d'application, la fréquence, le personnel, la méthode, les enregistrements et l'évaluation des actions correctives et préventives |
| 14.8.2 | Général | 128 | Un plan d'audit interne, l'audit, le rapport et les actions relatives aux non-conformités constatées |
| 14.9.1 | Majeur | 129 | Une procédure de revue de direction et une revue de direction périodique, couvrant la revue des risques qualité, l'évaluation de la qualité des produits, les besoins de modification du système, la conformité réglementaire et les opportunités d'amélioration |
| 14.9.2 | Général | 129 | Un rapport de revue de direction et des actions d'amélioration maintenant le système approprié, suffisant et efficace |
Ces articles, de 121 à 129, constituent le système après commercialisation au sein de l'ensemble minimal de chapitres. Ils sont partagés avec le fabricant. Lisez-les conjointement avec les chapitres 3 et 12. 2 3
Les six points critiques ajoutés par l'ensemble minimal de chapitres du fabricant
Les 17 points critiques du fabricant ne sont pas un sous-ensemble des 22 du déposant. Les deux listes en partagent 11, l'ensemble minimal de chapitres du déposant en compte 11 de plus, et l'ensemble minimal de chapitres du fabricant en ajoute 6, quatre dans le chapitre 8 et deux dans le chapitre 10.
La même liste minimale de chapitres s'applique à un déposant ou déclarant assurant sa propre production et à un fabricant sous contrat. Les chapitres 8 et 10 représentent les six lignes critiques présentées ci-dessous. 2
Les six points critiques spécifiques à l'ensemble minimal de chapitres du fabricant :
| Clause | Niveau | Article des BPF | Ce que l'ensemble minimal de chapitres du fabricant ajoute |
|---|---|---|---|
| 8.1.1 | Critique | 59 | Une procédure de maîtrise des achats. Les matières ou services achetés répondent aux exigences spécifiées et respectent la législation, les réglementations, les règles et les normes obligatoires applicables |
| 8.4.2 | Critique | 62 | Cesser les achats auprès d'un fournisseur évalué comme présentant un défaut majeur, analyser le risque pour le produit et prendre des mesures le cas échéant |
| 8.7.1 | Critique | 65 | Réception et acceptation des matières premières. Les contrôler, les tester ou les vérifier, et ne les entreposer au magasin qu'ensuite |
| 8.9.2 | Critique | 67 | Réanalyser les matières ayant dépassé leur durée de stockage et ne les utiliser que si l'évaluation conclut à leur conformité. Traiter les matières dont la date de péremption est dépassée comme des produits non conformes |
| 10.1.1 | Critique | 78 | Une procédure de maîtrise du procédé de production couvrant les opérateurs, les équipements, les matières et les produits intermédiaires, les instructions de procédé et de travail, l'environnement ainsi que les contrôles ou la surveillance en cours de fabrication, et une production conforme à cette procédure |
| 10.4.1 | Critique | 81 | Un dossier de production pour chaque lot ou unité, assurant la traçabilité |
Le chapitre 8 compte au total 18 points : 4 critiques, 5 majeurs et 9 généraux. Le chapitre 10 en compte 21 : 2 critiques, 11 majeurs et 8 généraux. Ces points majeurs 5 et 11, et ces points généraux 9 et 8, figurent dans l'ensemble minimal de chapitres du fabricant et non dans le minimum du déposant. Les 11 points majeurs du chapitre 10 suffisent déjà à atteindre le seuil de déclenchement de 10 points au sein des propres chapitres du fabricant. La matrice préparatoire détaillée ci-dessus se concentre sur les chapitres du déposant. Les six lignes critiques suffisent à empêcher l'interversion dans un sens comme dans l'autre. 2
Obligations au-delà de la couverture minimale des chapitres
Les 22 points critiques correspondent aux lignes critiques au sein des cinq chapitres désignés, et les 40 points majeurs qui les accompagnent suffisent déjà, avec ces 22, pour que les seuils numériques de suspension soient atteints au sein de l'ensemble minimal de chapitres.
Les 11 points critiques ne figurant dans aucune des deux phrases sont 1.1.1, 4.7.1, 5.1.1, 6.4.1, 6.5.1, 7.5.2, 7.6.1, 7.10.1, 9.2.1, 9.4.2 et 9.6.1. La conception et le développement, chapitre 7, ainsi que la vérification et la validation, chapitre 9, représentent 6 de ces 11. 2
| Clause | Chapitre | Article des BPF | Exigence critique en dehors des deux ensembles minimaux de chapitres |
|---|---|---|---|
| 1.1.1 | 1 Dispositions générales | 3 | Un système qualité adapté au dispositif et maintenu en fonctionnement. Le système couvre le développement commandité, la fabrication sous contrat, le traitement sous-traité et les essais sous-traités |
| 4.7.1 | 4 Locaux et installations | 31 | Des installations adaptées au produit, au procédé et à l'environnement extérieur, telles que le traitement de l'air, l'eau de procédé, les gaz de procédé et la maîtrise de l'électricité statique |
| 5.1.1 | 5 Équipements | 36 | Des équipements de production, instruments de contrôle et outillages adaptés au produit et à l'échelle de production, et maintenus en fonctionnement efficace |
| 6.4.1 | 6 Documents et données | 45 | Une procédure de maîtrise des enregistrements. Les enregistrements assurent la traçabilité de la conception, de la production, du contrôle qualité et de la libération, et sont véridiques, exacts, complets, établis en temps utile, clairs, identifiables, récupérables et protégés contre les dommages et la perte |
| 6.5.1 | 6 Documents et données | 46 | Lorsque les enregistrements sont électroniques, l'accès est contrôlé, les modifications et suppressions sont autorisées et journalisées, les sauvegardes sont conservées au moins aussi longtemps que la période de conservation du chapitre, et la signature électronique est conforme à la législation |
| 7.5.2 | 7 Conception et développement | 51 | Les données de sortie de la conception comprennent les informations nécessaires aux achats, à la production, au contrôle, à l'utilisation et à la maintenance, ainsi que les exigences techniques du produit. Les données de sortie sont vérifiées et approuvées |
| 7.6.1 | 7 Conception et développement | 52 | Transfert de conception, de sorte que les procédures issues de la conception relatives à l'environnement, aux matières, aux procédés et au contrôle qualité soient vérifiées et adaptées à la production commerciale, en portant une attention particulière aux procédés critiques et aux procédés spéciaux |
| 7.10.1 | 7 Conception et développement | 56 | Les modifications de conception sont identifiées et leur incidence est évaluée. Si nécessaire, elles sont vérifiées ou validées, et approuvées avant leur mise en œuvre |
| 9.2.1 | 9 Vérification et validation | 70 | Les locaux, installations et équipements principaux sont confirmés. La production et le contrôle utilisent des procédés, procédures et méthodes vérifiés ou validés, et sont maintenus dans cet état |
| 9.4.2 | 9 Vérification et validation | 72 | Les procédés spéciaux sont confirmés. Les procédés critiques sont vérifiés |
| 9.6.1 | 9 Vérification et validation | 74 | Toute modification portant sur les matières clés, l'environnement, le procédé, les équipements principaux de production ou de contrôle, ou la méthode d'essai est vérifiée ou validée. Une modification d'enregistrement, une modification de déclaration ou un rapport relatif aux aspects de production est effectué lorsque les règles l'exigent |
Le point 1.1.1 est la ligne critique stipulant que le système qualité couvre la fabrication sous contrat. Il se trouve dans le chapitre 1. Aucune des deux phrases relatives aux minima ne mentionne le chapitre 1. L'ensemble minimal de chapitres du déposant donneur d'ordre couvre néanmoins cette activité par le biais du chapitre 12, y compris le point 12.1.1. L'ensemble minimal de chapitres du fabricant couvre toujours la répartition de la libération par l'intermédiaire de 11.10.3. La ligne se situe en dehors des deux listes minimales de chapitres ; son obligation sous-jacente relative au système qualité demeure applicable. L'omission dans la liste des chapitres ne constitue pas une exemption. 2
La section 四 exige que l'autorité évalue la gravité conjointement avec le risque lié au produit. Les non-conformités liées susceptibles de créer un risque systémique pour la gestion de la qualité sont traitées comme une non-conformité critique dans le chapitre relatif à l'assurance qualité. Une non-conformité répétée lors des deux inspections précédentes peut, selon les circonstances, être rehaussée d'un niveau. 2 La source ne fournit aucun algorithme arithmétique permettant d'ajouter un nouveau constat tout en conservant chaque constat sous-jacent. Ne procédez à aucun double comptage sur cette hypothèse. Conservez les liens et l'historique des inspections afin que l'autorité puisse évaluer les constats réels et les niveaux attribués.
Lorsque la conclusion est la suspension, le déposant ou déclarant évalue globalement les risques pour la qualité et la sécurité du produit et procède au rappel du produit le cas échéant. L'ordre de suspension lui-même est adressé à l'entreprise inspectée. 2 Il s'agit de deux phrases distinctes. La phrase relative au rappel désigne le déposant ou déclarant. La phrase ordonnant l'arrêt de la production désigne l'entreprise qui a fait l'objet de l'inspection.
L'article 130 des BPF dispose que la spécification constitue l'exigence fondamentale pour la gestion de la qualité de la production de dispositifs médicaux. Des exigences particulières pour certaines catégories spécifiques sont publiées sous forme d'annexes. Une entreprise peut déterminer, d'après les caractéristiques du dispositif médical qu'elle produit, les clauses spécifiques qui ne s'appliquent pas, et elle en justifie les motifs. 3 Le total de 200 points et les totaux des ensembles minimaux de chapitres correspondent à des tailles de liste de contrôle avant cette appréciation propre à l'entreprise. Il n'existe aucune tolérance fixe autorisant l'exclusion d'un pourcentage de la liste de contrôle. Une clause laissée non cochée nécessite toujours l'explication prévue à l'article 130 si l'entreprise la considère comme non applicable. Par exemple, une entreprise qui examine si les lignes relatives au traitement sous-traité 12.9.1, 12.10.1 et 12.10.2 s'appliquent doit distinguer la fabrication sous contrat de dispositifs médicaux finis de la sous-traitance de procédés individuels, examiner ses dispositions réelles et justifier sa conclusion au regard des caractéristiques du dispositif médical. Le modèle économique ne constitue pas, à lui seul, un motif d'exclusion automatique.
Transformer la table de correspondance en transmission des éléments de preuve
Utilisez les exigences chapitre par chapitre ci-dessus comme index des éléments de preuve pour les 22 points critiques, 40 majeurs et 23 généraux. Une exigence peut nécessiter une procédure, des preuves opérationnelles, une personne responsable et des enregistrements récupérables auprès du sous-traitant. Inversement, un document contrôlé peut étayer plusieurs clauses. Consignez le responsable de la preuve, la version du document, le dispositif ou procédé applicable, l'emplacement de stockage et le statut de la revue. L'achèvement signifie que les éléments de preuve sont à jour et conformes à la pratique réelle. 2
Commencez par un lot ou une unité réels et suivez son parcours depuis les enregistrements de production jusqu'aux résultats du contrôle qualité, à la libération de la production par le sous-traitant et à la libération pour mise sur le marché par le titulaire de l'enregistrement. Confirmez que les personnes qui signent sont autorisées pour ce rôle, que les déviations non résolues font l'objet du traitement requis et que l'évaluateur de la libération pour mise sur le marché reçoit le dossier de libération applicable du sous-traitant. Il s'agit d'une méthode de revue pratique dérivée des articles 104 et 113 ; les sources prescrivent les obligations, tandis que la sélection de l'échantillon et le format de l'index des éléments de preuve relèvent des choix de mise en œuvre de l'entreprise. 3
Testez ensuite le circuit des exceptions. Une modification chez le sous-traitant, une investigation hors spécifications ou un dossier de lot incomplet doivent parvenir au responsable approprié avant une décision de libération. Comparez la communication réelle avec l'accord de qualité, la procédure de maîtrise des modifications et la procédure de libération. Résolvez les versions contradictoires avant de considérer une ligne comme prête. Une demande d'éléments de preuve doit identifier l'enregistrement nécessaire et son motif, tout en respectant les dispositions légitimes de confidentialité entre les parties.
Enfin, examinez les constats d'inspection antérieurs en regard des éléments de preuve actuels. Préservez le lien entre les problèmes récurrents et leurs actions correctives, car la section 四 autorise expressément la réévaluation de la gravité pour les constats répétés et les risques systémiques associés. Consignez honnêtement les écarts non résolus, avec un responsable et le statut de l'action corrective. Une mention interne « prêt » relève d'une appréciation préparatoire ; l'autorité détermine le périmètre de l'inspection, les constats et la conclusion. 2
Pour un contexte d'enregistrement plus large, consultez la page sur le marché chinois. Les décomptes d'inspection ci-dessus demeurent traçables par rapport à l'annexe officielle plutôt qu'à une description de services.
Comment les 22 et 17 ont été comptabilisés
L'annexe gradée a été lue à partir du fichier NMPA des principes d'inspection le 4 octobre 2026. Le fichier contient un tableau de points comprenant 200 lignes classées. La section 二 indique la taille de la liste de contrôle : 200 points, 39 critiques (trois étoiles), 88 majeurs (deux étoiles) et 73 généraux (une étoile). Le niveau sur chaque ligne correspond à cette case requise de niveau de risque. Une seconde lecture, ne retenant un niveau que pour les lignes dont le contenu intégral est composé d'une, deux ou trois étoiles, a concordé sur l'ensemble des 200 clauses. Les décomptes des points critiques par chapitre sont 1, 4, 6, 1, 1, 2, 3, 4, 3, 2, 7, 5, 0 et 0, et leur somme s'élève à 39. Le chapitre constitue la première composante du numéro de clause, conformément à la règle énoncée dans la note de numérotation de l'annexe, mise en correspondance avec les titres de chapitres de la section 三(二)2. 2
Les seuils de suspension et d'octroi de licence dans cet article sont les règles rédigées dans la section 三. Le tableau de résultats qui suit ces règles n'a pas été utilisé. 2 Les limites de libération ont été établies à partir des articles GMP 104, 108, 113 et 130 de l'annexe à l'Avis n° 107 de 2025, et de l'article 132 pour la date d'entrée en vigueur. 3 Les points de l'avis ont été relevés à partir de la republication de Shanghai et vérifiés par rapport à la reproduction par le Trade and Industry Department de ce même avis NMPA. 1 4
Les chiffres 22, 17, 11 et 6 mesurent la couverture de la liste de contrôle. Tout lecteur peut les reproduire en comptant les cellules de cotation pour les chapitres et numéros de clauses répertoriés. La fréquence réelle des inspections, leur applicabilité, les constats et les conclusions requièrent des éléments de preuve spécifiques à l'entreprise, au-delà de cette analyse documentaire.
Références
- Shanghai Medical Products Administration. Republication de 国家药监局关于印发医疗器械生产质量管理规范检查指导原则的通知, 国药监械管〔2026〕14号, page datée du 16 septembre 2026, avis signé le 14 septembre 2026, ligne source identifiant le site web NMPA. Points 一 à 五 de l'avis. Consulté le 4 octobre 2026. yjj.sh.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范检查指导原则, annexe à 国药监械管〔2026〕14号. Section 一 ; section 二, légende des niveaux et totaux imprimés ; section 三(一), conclusions relatives à la licence ; section 三(二), conclusions post-commercialisation et phrases relatives au nombre minimal de chapitres ; section 四 ; note de numérotation ; lignes du tableau de points 1.1.1 à 14.9.2. Consulté le 4 octobre 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范, annexe à l'Avis n° 107 de 2025. Articles 104, 108, 113, 130 et 132, ainsi que les définitions et articles de chapitres cités par les lignes d'inspection. Consulté le 4 octobre 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Hong Kong Trade and Industry Department. Annexe de circulaire reproduisant 国药监械管〔2026〕14号, incluant les points 一 à 五 de l'avis. Consulté le 4 octobre 2026. tid.gov.hk ↩ ↩
 Marché · 24 juil. 2026NMPA Enregistrement et homologation des dispositifs médicaux en ChineMise à jour réglementaire · 17 sept. 2026Chine NMPA : critères d'inspection GMPMise à jour réglementaire · 5 sept. 2026BPF DM Chine : 1 nov. 2026Mise à jour réglementaire · 1 juil. 2026Programme pilote d'évaluation conjointe Malaisie-Chine 2026Mise à jour réglementaire · 12 mai 2026Singapour Chine Produits de santé PE 2026 Mise à jour réglementaireVidéo · 21 juil. 2025Comment enregistrer un dispositif médical en ChineÉtude de cas · 5 août 2026Enregistrement d'un DIV oncologique au VietnamMarché · 24 juil. 2026HSA Singapour Enregistrement des dispositifs médicauxMarché · 24 juil. 2026Enregistrement et homologation CDSCO des dispositifs médicaux en IndeVidéo · 11 sept. 2026Singapour HSA : choisir la voie du dispositif
QMSR 2026 : dossiers ISO 13485 (FDA)
Quatre warning letters publiées par la FDA citent l'article 7.1 de l'ISO 13485:2016 et mentionnent les dossiers manquants. Extrayez-les en priorité, puis les revues de direction et les rapports d'audit.
ISO 14971 Dossiers de gestion des risques : preuves et revue
Utilisez les données de rappel, les sources réglementaires et des exemples pratiques pour passer en revue les mesures de maîtrise des risques et les preuves étayant la libération.
Représentants locaux et titulaires : guide 2026
Savoir qui détient le dossier est déterminant lors d'un changement de distributeur. Comparez les rôles locaux, les documents de passation, les conditions de transfert et le coût annuel total avant de désigner un partenaire.
Parlons,
N'importe où vous êtes.
Que vous cherchiez plus d'information ou que vous soyez prêt à travailler en partenariat avec nous, nous sommes là pour vous guider à chaque étape du processus réglementaire.
Contactez-nous