GMP Cina nov. 2026: 22 punti del registrant
Preparatevi per 1 novembre 2026 con un confronto verificato dei capitoli minimi di ispezione del registrant e del fabbricante, dei requisiti graduati e delle responsabilità di rilascio.
TL;DR. Le GMP revisionate della Cina per i dispositivi medici e i relativi principi di ispezione entreranno in vigore il 1 novembre 2026. Questa è una guida preparatoria, revisionata il 4 ottobre, non una dichiarazione attestante che le nuove norme siano già applicabili. Per un'ispezione post-market parziale, i capitoli minimi indicati per un registrante o notificante che affida la produzione a terzi contengono 85 voci: 22 critiche, 40 maggiori e 23 generali. I capitoli minimi per il fabbricante contengono 83 voci, tra cui 17 critiche. Undici voci critiche sono condivise; altre 11 compaiono solo nel set di capitoli minimi del registrante e 6 solo in quello del fabbricante. Si tratta del conteggio delle righe della checklist, non di rilievi ispettivi riscontrati o del numero di documenti che un'azienda deve produrre. 1 2
La questione pratica riguarda quali evidenze il responsabile della qualità debba preparare e quale parte ne abbia la titolarità. L'inclusione in un capitolo non trasferisce un obbligo di legge: la voce 12.7.2 compare nel set di capitoli minimi del registrante, ma descrive la responsabilità del rilascio della produzione in capo al terzista. Il registrante necessita di un'efficace interfaccia di evidenze con il terzista, non di una seconda firma che pretenda di sostituirsi a tale responsabilità.
L'ambito riguarda le ispezioni per la licenza di produzione e le ispezioni post-market descritte da questi principi cinesi. I fabbricanti internazionali devono stabilire il proprio ruolo giuridico e il percorso ispettivo prima di applicare questa matrice alla propria situazione. Le spiegazioni seguenti non sono ufficiali; fa fede il testo originale cinese. L'autorità può aggiungere capitoli pertinenti, i requisiti specifici di prodotto continuano ad applicarsi e la non applicabilità giustificata deve essere valutata separatamente. 2 3
I due set di capitoli minimi di ispezione sono pacchetti differenti
I principi definiscono un'ispezione parziale come un'ispezione non su tutte le voci (非全项目检查): un'ispezione che copre alcuni capitoli delle GMP, in conformità con il piano di ispezione. Per questo tipo di ispezione post-market, la sezione 三(二)2 stabilisce un minimo in funzione del ruolo. La frase, nell'allegato a 国药监械管〔2026〕14号, recita:
对自行生产注册人、备案人的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节;对委托生产的注册人、备案人的非全项目检查,至少应当覆盖质量保证、机构与人员、质量控制与产品放行、委托生产与外协加工、分析与改进等章节;对受托生产企业的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节。 2
Tradotto: un registrante o notificante che produce in proprio viene ispezionato, come minimo, su garanzia della qualità, gestione degli acquisti e delle materie prime, gestione della produzione, controllo qualità e rilascio del prodotto, e analisi e miglioramento. Un registrante o notificante che affida la produzione a terzi viene ispezionato, come minimo, su garanzia della qualità, organizzazione e personale, controllo qualità e rilascio del prodotto, produzione in conto terzi e lavorazioni esterne, e analisi e miglioramento. Un fabbricante conto terzi viene ispezionato, come minimo, sugli stessi capitoli di chi produce in proprio. 2
Il numero della clausola è X1.X2.X3. La nota sulla numerazione dei principi specifica che la prima componente è il capitolo, pertanto 12.7.1 è il capitolo 12 e 11.10.3 è il capitolo 11. 2 Filtrando le 200 celle relative al livello di rischio in base a tali numeri di capitolo si ottengono i set di capitoli minimi riportati di seguito. Ciascuna cella è classificata nell'allegato: tre stelle per una voce critica (关键项目), due per una voce maggiore (主要项目), una per una voce generale (一般项目). La sezione 二 riporta la checklist come 200 voci, di cui 39 critiche, 88 maggiori e 73 generali. Le cifre dei set di capitoli minimi riportate di seguito conteggiano tali celle. 2
| Capitolo | Set di capitoli minimi del registrante | Set di capitoli minimi del fabbricante | Voci | Critiche | Maggiori | Generali |
|---|---|---|---|---|---|---|
| 2 Garanzia della qualità | Sì | Sì | 8 | 4 | 3 | 1 |
| 3 Organizzazione e personale | Sì | No | 24 | 6 | 15 | 3 |
| 8 Acquisti e materie prime | No | Sì | 18 | 4 | 5 | 9 |
| 10 Gestione della produzione | No | Sì | 21 | 2 | 11 | 8 |
| 11 Controllo qualità e rilascio del prodotto | Sì | Sì | 24 | 7 | 4 | 13 |
| 12 Produzione in conto terzi e lavorazioni esterne | Sì | No | 17 | 5 | 10 | 2 |
| 14 Analisi e miglioramento | Sì | Sì | 12 | 0 | 8 | 4 |
I capitoli del registrante 2, 3, 11, 12 e 14 sommano a 85 voci: 22 critiche, 40 maggiori e 23 generali. Le voci critiche si sommano in 4 + 6 + 7 + 5 + 0. I capitoli del fabbricante 2, 8, 10, 11 e 14 sommano a 83 voci: 17 critiche, 31 maggiori e 35 generali. Le voci critiche si sommano in 4 + 4 + 2 + 7 + 0. I capitoli 2, 11 e 14 figurano in entrambi i set di capitoli minimi e contengono 44 voci, di cui 11 critiche. I due set di capitoli minimi insieme indicano pertanto 124 distinte voci classificate. 2
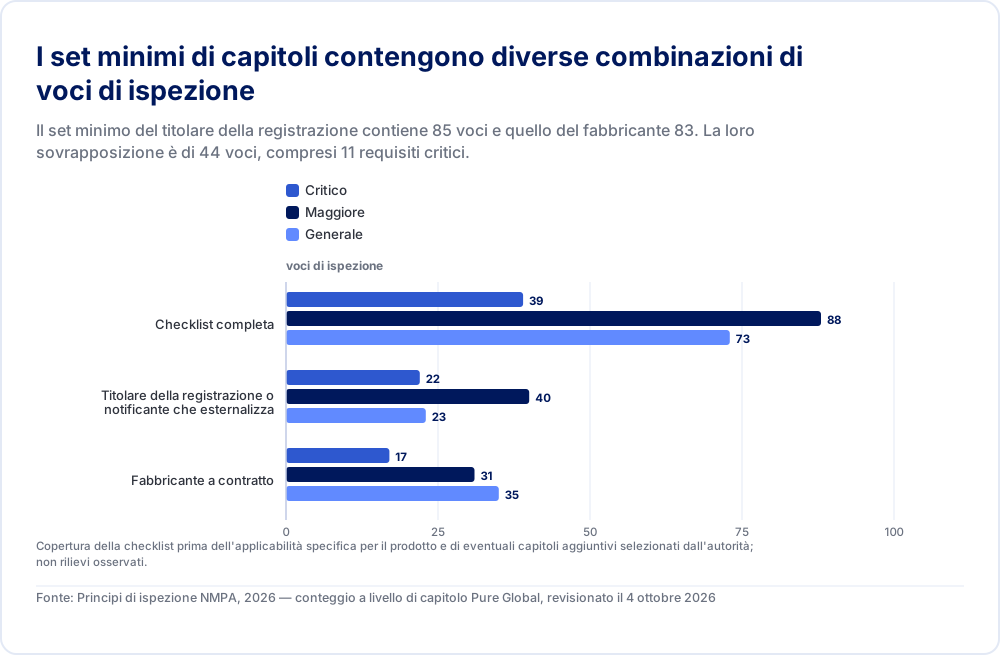
| Critico | Maggiore | Generale | |
|---|---|---|---|
| Checklist completa | 39 | 88 | 73 |
| Titolare della registrazione o notificante che esternalizza | 22 | 40 | 23 |
| Fabbricante a contratto | 17 | 31 | 35 |
Copertura della checklist prima dell'applicabilità specifica per il prodotto e di eventuali capitoli aggiuntivi selezionati dall'autorità; non rilievi osservati.
Fonte: Principi di ispezione NMPA, 2026 — conteggio a livello di capitolo Pure Global, revisionato il 4 ottobre 2026
La ripartizione delle voci critiche è il punto in cui una lista scambiata commette errori.
| Collocazione della voce critica | Conteggio | Clausole |
|---|---|---|
| Entrambi i set di capitoli minimi, tutte nei capitoli 2 e 11 | 11 | 2.1.1, 2.2.1, 2.3.1, 2.4.1, 11.1.1, 11.3.1, 11.4.1, 11.6.1, 11.6.2, 11.10.1, 11.10.3 |
| Solo nel set di capitoli minimi del registrante o notificante | 11 | 3.1.2, 3.2.1, 3.2.3, 3.5.3, 3.5.4, 3.6.1, 12.1.1, 12.2.1, 12.5.2, 12.7.1, 12.7.2 |
| Solo nel set di capitoli minimi del fabbricante | 6 | 8.1.1, 8.4.2, 8.7.1, 8.9.2, 10.1.1, 10.4.1 |
Le 17 voci critiche del fabbricante non sono un sottoinsieme delle 22 del registrante. Il conteggio delle sole voci del registrante è pari a 11, poiché il capitolo 3 apporta 6 voci critiche e il capitolo 12 ne apporta 5. Il conteggio delle sole voci del fabbricante è pari a 6, poiché il capitolo 8 apporta 4 e il capitolo 10 ne apporta 2. La differenza aritmetica, 22 meno 17, è uguale a 5, che corrisponde a 11 meno 6. L'utilizzo di tale differenza come numero di record supplementari del registrante esclude dal confronto le sei voci esclusive del fabbricante e sottostima l'elenco delle sole voci del registrante. 2
L'autorità può aggiungere capitoli pertinenti alla luce del motivo dell'ispezione, del tipo di ispezione e delle caratteristiche del prodotto. L'ispezione parziale risultante viene valutata applicando le regole di esito dell'ispezione completa. La matrice descrive pertanto la copertura minima pianificata, con l'ambito definitivo stabilito dall'autorità. 2
La panoramica di settembre sui principi di ispezione di Pure Global illustra i set di capitoli e le soglie di esito. La presente analisi aggiunge una tabella di raccordo a livello di clausola e il passaggio delle evidenze: quali righe classificate contiene ciascun set di capitoli, dove si collocano gli obblighi di rilascio e come evitare di sostituire l'elenco di preparazione di un ruolo con quello dell'altro.
Quali ispezioni utilizzano il set minimo di cinque capitoli
Utilizzare il set minimo di 85 voci per un'ispezione post-commercializzazione parziale di un registrante o notificante che affida la produzione in conto terzi. Le medesime regole di sospensione dell'ispezione completa valutano tale ispezione parziale. Un'ispezione per la licenza segue le proprie disposizioni distinte in materia di ambito ed esito.
L'avviso con cui sono stati emanati i principi è il 国药监械管〔2026〕14号, firmato dalla National Medical Products Administration il 14 settembre 2026. Il testo qui riportato è la ripubblicazione da parte della Shanghai Medical Products Administration, datata 16 settembre 2026 su tale pagina, che indica il sito web NMPA come propria fonte. 1 Una circolare del Trade and Industry Department di Hong Kong riproduce il medesimo avviso. 4 Il recupero diretto della pagina HTML NMPA non ha restituito il testo dell'avviso. Lo stesso allegato dei principi è stato letto dal file NMPA. 2
Cinque punti dell'avviso delimitano il set minimo di capitoli.
A decorrere dal 1 novembre 2026, i dipartimenti di regolamentazione dei farmaci conducono le ispezioni per la licenza di produzione e la sorveglianza post-commercializzazione rigorosamente ai sensi delle GMP revisionate, e le giudicano e ne dispongono secondo tali principi. I principi per le ispezioni in loco del 2015, 食药监械监〔2015〕218号, sono abrogati a partire da quel giorno. 1 L'articolo 132 dell'allegato GMP fissa la medesima data e abroga le GMP del 2014. 3
Prima del 1 novembre 2026, le ispezioni per la licenza utilizzano ancora le GMP allora in vigore. L'autorità valuta inoltre l'impresa a fronte delle GMP revisionate, utilizzando questi principi come riferimento, e raccomanda correzioni. 1
Le domande pendenti di licenza, modifica e rinnovo passano al nuovo regime il 1 novembre 2026 in due sole situazioni. La prima riguarda una domanda accettata prima di tale data e non ancora ispezionata in loco. La seconda riguarda una domanda già ispezionata in loco, per la quale non è stata ancora adottata alcuna decisione sulla licenza poiché l'impresa non ha completato la rettifica. 1
Dopo il deposito della notifica di produzione di un dispositivo di Classe I, l'autorità ispeziona i materiali depositati e l'attuazione delle GMP entro tre mesi. Una notifica effettuata prima del 1 novembre 2026 che non sia stata ancora sottoposta a tale verifica in loco viene ispezionata ai sensi delle GMP revisionate a decorrere da tale data. 1 L'avviso descrive tale controllo come una verifica dei materiali della notifica e dell'attuazione delle GMP; la regola dei cinque capitoli ha un ambito post-commercializzazione parziale distinto.
Le autorità provinciali pianificano la copertura post-commercializzazione in base al rischio del prodotto e al rischio dell'impresa e hanno l'istruzione di completare per fasi ispezioni a copertura totale a fronte delle GMP revisionate. 1 Le fonti lasciano non specificata la combinazione finale di ispezioni parziali e complete.
A decorrere dal 1 novembre 2026, la produzione di dispositivi sterili, dispositivi impiantabili, reagenti IVD, protesi dentarie su misura e software autonomo deve soddisfare le GMP revisionate e l'allegato vigente applicabile a tale categoria. I principi di ispezione corrispondenti saranno revisionati ed emanati separatamente. 1 Tali voci dell'allegato si collocano al di fuori di questa checklist di 200 voci.
L'ambito di applicazione proprio dei principi è più ampio rispetto al set minimo di capitoli per l'ispezione parziale. La Sezione 一 applica il documento alle ispezioni per la licenza di produzione, comprese le modifiche e i rinnovi, e a ogni tipologia di sorveglianza post-commercializzazione. 2 Gli elenchi dei cinque capitoli compaiono solo all'interno della regola dell'ispezione parziale.
Un'ispezione parziale applica comunque le soglie di sospensione dell'ispezione completa
Un'ispezione parziale viene giudicata in base alle regole dell'ispezione completa. La sospensione consegue a una condotta falsa o ingannevole, o ad almeno 3 rilievi critici, o ad almeno 10 rilievi complessivi tra critici e maggiori, o ad almeno 20 rilievi di qualsiasi grado. Il set minimo di capitoli del registrante contiene già 22 voci critiche e 40 voci maggiori, pertanto tali soglie numeriche di attivazione possono essere raggiunte all'interno dei cinque capitoli.
La sorveglianza post-commercializzazione prevede quattro conclusioni: nessuna non conformità riscontrata (未发现不符合项目), autocorrezione (自行整改), sospensione per rettifica (暂停生产整改) e rettifica entro un termine (限期整改). 2
La regola sulla sospensione è riportata come segue:
检查发现存在以下情形之一的,检查结论判定为“暂停生产整改”:①存在虚假、欺骗行为;②关键项目不符合数量3项及以上;③关键项目及主要项目不符合总数量10项及以上;④不符合项目总数量20项及以上。 2
Versione resa: la conclusione è la sospensione per rettifica qualora venga riscontrata una qualsiasi delle seguenti fattispecie: condotta falsa o ingannevole; 3 o più non conformità critiche; un totale di 10 o più non conformità tra critiche e maggiori; oppure 20 o più non conformità di qualsiasi grado. L'autorità richiede quindi all'impresa ispezionata di sospendere la produzione. La produzione riprende dopo che ogni non conformità è stata corretta e un'ispezione di follow-up è stata superata. 2
La disposizione sull'ispezione parziale stabilisce che il risultato viene giudicato in base alle regole dell'ispezione completa. 2 Le medesime soglie si applicano all'interno della copertura dei capitoli selezionati, compresi gli eventuali capitoli pertinenti aggiunti dall'autorità.
La fascia al di sotto delle soglie di attivazione è definita dal medesimo testo. L'assenza totale di non conformità costituisce una conclusione a sé stante. L'assenza di non conformità critiche o maggiori, con un numero di non conformità generali inferiore a 5 (不满5项), costituisce un'autocorrezione, da motivare nel rapporto annuale di auto-ispezione. Ogni altro esito post-commercializzazione corrisponde a una rettifica entro un termine. Qualora tale esito con termine contenga una non conformità critica o maggiore, l'autorità valuta il rischio per la qualità del prodotto e può inviare all'impresa una lettera di avviso di rischio. Se l'impresa non rispetta il termine per la presentazione del fascicolo di rettifica, o se il follow-up rileva che la correzione è inadeguata, la conclusione diviene la sospensione. 2
Meno di 5 significa che 4 rilievi generali si collocano nella fascia di autocorrezione, mentre 5 rientrano nella rettifica entro un termine. Un singolo rilievo critico è già al di fuori dell'autocorrezione. Esso è inoltre inferiore ai conteggi per la sospensione, costituendo pertanto una rettifica entro un termine, e la disposizione sulla lettera di avviso di rischio può trovare applicazione data la presenza di un rilievo critico. Le righe sottostanti applicano tali soglie riportate ai conteggi dei rilievi indicati. Si tratta di applicazioni ipotetiche delle regole numeriche, non di risultati ispettivi. Gli esempi presuppongono l'assenza di condotte false o ingannevoli, nessuna rivalutazione della gravità ai sensi della sezione 四 e nessuna distinta violazione di legge che richieda l'adozione di misure. La valutazione completa dei fatti e del rischio da parte dell'autorità rimane necessaria.
| Rilievi all'interno del set ispezionato | Conclusione post-commercializzazione ai sensi della sezione 三(二)1 |
|---|---|
| Nessuno | Nessuna non conformità riscontrata |
| 4 generali, e nessun rilievo critico o maggiore | Autocorrezione |
| 5 generali, e nessun rilievo critico o maggiore | Rettifica entro un termine |
| 1 critici | Rettifica entro un termine, con una valutazione del rischio del prodotto e una possibile lettera di avviso di rischio |
| 2 critici e 7 maggiori | Rettifica entro un termine, con la medesima valutazione del rischio, poiché la somma di critici e maggiori è 9 |
| 3 critici | Sospensione per rettifica |
| 2 critici e 8 maggiori | Sospensione, poiché la somma di critici e maggiori raggiunge 10 |
| 20 rilievi di qualsiasi combinazione | Sospensione |
Il set minimo di capitoli del registrante può coprire ciascuna riga numerica senza alcun capitolo aggiuntivo. Contiene 22 voci critiche, a fronte di una soglia di attivazione di 3. Contiene 22 voci critiche e 40 voci maggiori, per un totale di 62, a fronte di una soglia di attivazione di 10. Contiene 85 voci graduate, a fronte di una soglia di attivazione di 20. Anche il set minimo di capitoli del fabbricante può coprirle: 17 voci critiche, 31 voci maggiori e 83 voci graduate in totale. 2 Una condotta falsa o ingannevole sospende la produzione senza alcuna soglia numerica.
Il Capitolo 14 è presente in entrambi i set minimi di capitoli. Le sue 8 voci maggiori contribuiscono alla soglia combinata di 10 voci e a quella complessiva di 20 voci. La condotta falsa o ingannevole costituisce un motivo autonomo di sospensione. 2
Un'ispezione per la licenza utilizza le medesime tre soglie numeriche di attivazione e il distinto fattore di attivazione legato alla condotta falsa o ingannevole, con differenti denominazioni delle conclusioni: superamento (通过核查), mancato superamento (未通过核查) e rettifica seguita da nuova ispezione (整改后复查). La Sezione 三(一) disciplina l'ispezione per la licenza nel suo complesso. In un'ispezione per la licenza, l'assenza di rilievi critici o maggiori e un numero di rilievi generali inferiore a 5 costituisce un superamento, inclusa un'ispezione priva di rilievi. Un'ispezione per la licenza priva di rilievi riceve tale medesima conclusione di superamento. 2
Dove si collocano il rilascio di produzione e il rilascio sul mercato nei due elenchi
I punti 12.7.1 e 12.7.2 sono righe critiche nel capitolo 12, pertanto figurano solo nell'elenco minimo del registrante o notificante committente. Il punto 11.10.3 è una riga critica nel capitolo 11, quindi figura in entrambi gli elenchi minimi.
Le GMP distinguono già i due rilasci. L'articolo 104, ultima frase, recita:
委托生产的,产品放行包括生产放行和上市放行。医疗器械注册人、备案人负责上市放行,受托生产企业负责生产放行。 3
Traduzione: in caso di produzione affidata a terzi, il rilascio del prodotto include il rilascio di produzione e il rilascio sul mercato. Il registrante o notificante è responsabile del rilascio sul mercato. Il fabbricante conto terzi è responsabile del rilascio di produzione.
L'articolo 113 indica poi chi esegue ciascuno di essi:
委托方应当建立产品上市放行规程,明确放行标准、条件,对医疗器械生产过程记录、质量控制记录和受托方生产放行文件进行审核,符合标准和条件的,经授权的放行人员签字后方可上市。产品上市放行由委托方自行完成,不得委托其他企业进行。
受托方应当建立生产放行规程,明确生产放行标准、条件,对医疗器械生产过程记录和质量控制记录进行审核,符合标准、条件的,经授权的放行人员签字后方可出厂。 3
Traduzione: la parte committente stabilisce la procedura di rilascio sul mercato, definisce gli standard e le condizioni di rilascio, esamina le registrazioni del processo di produzione, le registrazioni del controllo di qualità e il fascicolo di rilascio di produzione del terzista, e una persona autorizzata firma prima che il dispositivo sia commercializzato. La parte committente completa il rilascio sul mercato direttamente. Non deve affidare il rilascio sul mercato a un'altra impresa. Il terzista stabilisce la procedura di rilascio di produzione, esamina le registrazioni del processo di produzione e le registrazioni del controllo di qualità, e una persona autorizzata firma prima che il prodotto lasci la fabbrica.
L'articolo 108 mantiene tale attribuzione al di fuori del contratto. Le parti sottoscrivono un accordo di qualità che stabilisce i diritti, i doveri e le responsabilità di ciascuna parte lungo l'intero processo produttivo. La parte committente non può, mediante accordo, trasferire gli obblighi e le responsabilità che la legge le assegna. 3 La nota di Pure Global del 5 settembre 2026 enuncia già questa suddivisione tra gli articoli 104, 108 e 113. L'allegato ispettivo è la sede in cui tali frasi diventano righe classificate, e la regola del capitolo è ciò che colloca le righe in un elenco minimo.
| Clausola | Grado | Articolo GMP | Set minimo di capitoli | Cosa richiede la riga |
|---|---|---|---|---|
| 11.10.1 | Critico | 104 | Entrambi | Una procedura di rilascio, la conferma di cinque condizioni di rilascio e un documento di rilascio firmato da una persona autorizzata |
| 11.10.2 | Generale | 104 | Entrambi | Il prodotto rilasciato è corredato da un documento di conformità |
| 11.10.3 | Critico | 104 | Entrambi | La produzione conto terzi prevede il rilascio di produzione da parte del terzista e il rilascio sul mercato da parte del registrante o notificante |
| 12.7.1 | Critico | 113 | Solo registrante | La procedura di rilascio sul mercato della parte committente, l'esame del fascicolo di rilascio di produzione del terzista e il divieto di delega del rilascio sul mercato |
| 12.7.2 | Critico | 113 | Solo registrante | La procedura di rilascio di produzione del terzista e la firma autorizzata prima che il prodotto lasci la fabbrica |
Il capitolo 11 è intitolato a entrambi i ruoli, collocando 11.10.3 in entrambi i set minimi. Il capitolo 12 è specificamente intitolato al registrante o notificante committente. La preparazione richiede pertanto una propria procedura di rilascio sul mercato e l'accesso alle evidenze pertinenti della procedura di rilascio di produzione del terzista. Gli obblighi legali restano in capo alle parti identificate in ciascuna clausola. L'articolo 113 impone al terzista di mantenere la propria procedura di rilascio di produzione, e l'autorità può inoltre aggiungere il capitolo 12 al piano di ispezione di un fabbricante. 2 3
Le cinque condizioni per il rilascio, punto 11.10.1, si applicano a entrambi i ruoli. La persona autorizzata firma soltanto dopo aver confermato che ogni fase di processo specificata è completa; la registrazione del lotto di produzione è completa; la registrazione del controllo di qualità è completa, i risultati soddisfano i requisiti e la registrazione è stata firmata come prescritto; ogni eventuale prodotto non conforme, rilavorazione, riparazione, impiego declassato o rilascio di emergenza è stato gestito secondo quanto prescritto; e le istruzioni per l'uso, le etichette e le relative versioni e il codice di identificazione univoca del dispositivo soddisfano i requisiti. 2 3
I 22 requisiti critici, capitolo per capitolo
Il dossier del registrante o del notificante per un'ispezione parziale minima è costituito dalle 22 clausole critiche dei capitoli 2, 3, 11, 12 e 14, insieme alle 40 clausole maggiori e alle 23 clausole generali presenti in quegli stessi capitoli, poiché i rilievi maggiori e generali alimentano le soglie di sbarramento da 10 voci e 20 voci.
Le righe critiche sono riportate di seguito nel senso della voce cinese. Le altre righe sono elencate con l'articolo GMP che citano, poiché un fascicolo a scadenza che supera ogni voce critica può comunque incorrere nella sospensione a causa di rilievi maggiori e generali. I conteggi in questa sezione corrispondono alle medesime celle di livello di rischio dei totali dell'insieme minimo di capitoli. 2
Assicurazione della qualità, condivisa con il fabbricante
Il capitolo 2 comprende 8 voci: 4 critiche, 3 maggiori e 1 generali. Tutte le 8 figurano in entrambi gli insiemi minimi di capitoli.
I quattro requisiti critici costituiscono il sistema a cui si aggancia il resto del dossier.
2.1.1, articolo GMP 7. L'impresa ha la responsabilità primaria della qualità e della sicurezza del dispositivo. Stabilisce obiettivi di qualità che soddisfano i requisiti di gestione della qualità del dispositivo, attua ogni requisito in termini di sicurezza, efficacia e controllabilità della qualità durante l'intero funzionamento del sistema e si assicura che gli obiettivi siano compresi e raggiunti.
2.2.1, articolo GMP 8. Il personale, i locali, gli impianti e le apparecchiature sono sufficienti e soddisfano i requisiti previsti per tali obiettivi.
2.3.1, articolo GMP 9. Un sistema di assicurazione della qualità e una serie completa di documenti di gestione della qualità mantengono il sistema operativo. La voce elenca nove condizioni che il sistema deve garantire. La progettazione e lo sviluppo, la gestione della produzione e il controllo della qualità sono conformi alle GMP. Le responsabilità di gestione sono chiare. I materiali acquistati e utilizzati sono corretti. Il prodotto intermedio è sotto controllo. Le verifiche e le convalide soddisfano i requisiti. La produzione e l'ispezione seguono le procedure. Ciascun lotto o unità viene rilasciato solo previa revisione e approvazione. Lo stoccaggio, il trasporto e l'installazione proteggono la qualità del prodotto. Lo sviluppo su commissione, la produzione a contratto, le lavorazioni in outsourcing e i controlli esternalizzati restano sotto controllo. La condizione (7) è il rilascio. La condizione (9) è il controllo dell'attività contrattualizzata. Entrambe costituiscono contenuti critici all'interno di una voce condivisa, prima che il lettore arrivi al capitolo 11 o al capitolo 12.
2.4.1, articolo GMP 10. Una procedura di controllo delle modifiche classifica la modifica in base al suo rischio per la sicurezza, l'efficacia e la controllabilità della qualità e in base ai requisiti di legge, la riesamina e la approva prima dell'attuazione. Laddove necessario, la modifica viene verificata o convalidata affinché la sicurezza, l'efficacia e la controllabilità della qualità siano preservate.
Le altre quattro righe del capitolo 2 figurano nell'insieme minimo di capitoli del registrante poiché viene indicato l'intero capitolo.
| Clausola | Grado | Articolo GMP | Requisito |
|---|---|---|---|
| 2.2.2 | Maggiore | 8 | Il personale a ogni livello partecipa al raggiungimento degli obiettivi di qualità e assume la corrispondente responsabilità |
| 2.5.1 | Maggiore | 11 | Miglioramento continuo attraverso il monitoraggio dei dati di qualità, il controllo delle modifiche, il monitoraggio degli eventi avversi, il riesame dei rischi per la qualità, le azioni correttive e preventive, gli audit interni e il riesame da parte della direzione |
| 2.6.1 | Maggiore | 12 | Un sistema di gestione del rischio per la qualità che valuta il rischio lungo l'intera realizzazione del prodotto, in base a leggi, standard, scienza ed esperienza, e che verifica e attua i controlli |
| 2.7.1 | Generale | 13 | Le informazioni sui rischi per la qualità lungo il ciclo di vita vengono raccolte e la gestione del rischio per la qualità viene riesaminata periodicamente |
Tre voci maggiori in un capitolo condiviso concorrono già a far scattare la soglia di 10. Includere le relative evidenze nella medesima attività di preparazione. 2
Organizzazione e personale, solo nell'insieme minimo di capitoli del registrante
Il capitolo 3 comprende 24 voci: 6 critiche, 15 maggiori e 3 generali. Questo capitolo è specifico dell'elenco minimo di capitoli del registrante. Sostituire l'elenco del fabbricante con l'elenco del registrante elimina tutte le 6 voci critiche e tutte le 15 voci maggiori.
I sei requisiti critici riguardano l'indipendenza e la responsabilità.
3.1.2, articolo GMP 14. Il responsabile della produzione e il responsabile della qualità non devono ricoprire entrambi i ruoli.
3.2.1, articolo GMP 15. L'impresa istituisce un dipartimento qualità adeguato ai prodotti che fabbrica.
3.2.3, articolo GMP 15. Tale dipartimento svolge le attività di assicurazione della qualità e di controllo della qualità in modo indipendente e dispone del diritto di veto sulla qualità del prodotto.
3.5.3, articolo GMP 18. Il rappresentante legale o il responsabile principale mantiene il rappresentante della direzione, il responsabile del dipartimento qualità e il revisore del rilascio del prodotto indipendenti da interferenze interne.
3.5.4, articolo GMP 18. La medesima persona è responsabile della produzione dei dispositivi nel suo complesso e organizza la produzione in conformità alle leggi, ai regolamenti e alle disposizioni applicabili, agli standard obbligatori e ai requisiti tecnici di prodotto registrati o notificati.
3.6.1, articolo GMP 19. L'impresa nomina un rappresentante della direzione scelto all'interno dell'alta direzione.
Le 15 voci maggiori sono le qualifiche e gli elenchi delle mansioni che si affiancano a queste sei. Sono sufficienti, da sole, a raggiungere la soglia di attivazione di 10 voci per le non conformità critiche più maggiori qualora 10 di esse risultassero non conformi. Le 3 voci generali concorrono al totale di 20 voci.
| Clausola | Grado | Articolo GMP | Requisito |
|---|---|---|---|
| 3.1.1 | Maggiore | 14 | Un'organizzazione commisurata alla produzione di dispositivi, con mansioni e autorità dei dipartimenti e la funzione qualità definite |
| 3.2.2 | Maggiore | 15 | Il dipartimento qualità partecipa alle attività correlate alla qualità e riesamina i documenti che riguardano le GMP |
| 3.3.1 | Maggiore | 16 | Personale tecnico, dirigenti, operatori di produzione e ispettori a tempo pieno in numero sufficiente, in possesso delle qualifiche richieste dalle mansioni |
| 3.3.2 | Generale | 16 | Ciascuna posizione ha mansioni definite, incluse le mansioni che si sovrappongono |
| 3.4.1 | Maggiore | 17 | I ruoli chiave comprendono almeno il rappresentante legale, il responsabile principale, il rappresentante della direzione, il responsabile della produzione, il responsabile della qualità e il revisore del rilascio. Il responsabile principale, il rappresentante della direzione, il responsabile della produzione, il responsabile della qualità e il revisore del rilascio sono dipendenti a tempo pieno |
| 3.4.2 | Maggiore | 17 | Il personale nei ruoli chiave conosce le leggi sui dispositivi, possiede esperienza pratica nella gestione della qualità ed è in grado di valutare problemi reali di produzione e di qualità |
| 3.5.1 | Maggiore | 18 | Il rappresentante legale o il responsabile principale definisce la politica e gli obiettivi della qualità e fornisce il personale, le infrastrutture e l'ambiente di lavoro necessari per il sistema |
| 3.5.2 | Maggiore | 18 | Tale persona organizza il riesame da parte della direzione, valuta periodicamente il sistema e lo migliora continuamente |
| 3.6.2 | Maggiore | 19 | Per un'impresa di Classe II o Classe III, il rappresentante della direzione possiede una laurea di primo livello o superiore in un ambito attinente ai dispositivi, oppure un titolo tecnico di livello intermedio o superiore. Per un'impresa di Classe I, una formazione di livello junior college o superiore attinente ai dispositivi. In linea di principio, almeno tre anni nella gestione della qualità dei dispositivi oppure nella gestione della produzione o tecnica, familiarità con il prodotto e capacità di svolgere le mansioni |
| 3.6.3 | Maggiore | 19 | Le mansioni del rappresentante della direzione comprendono l'attuazione delle prescrizioni di legge e dei requisiti registrati o notificati, il mantenimento dell'operatività di un sistema idoneo, la verifica che il prodotto soddisfi i requisiti di rilascio e l'organizzazione della raccolta di informazioni sulla qualità post-commercializzazione, l'organizzazione dell'autoispezione, del monitoraggio degli eventi avversi e del richiamo, la rendicontazione sul sistema e sulle relative esigenze di miglioramento al rappresentante legale o al responsabile principale, nonché la cooperazione con le ispezioni, compresa una tempestiva rettifica |
| 3.7.1 | Maggiore | 20 | Per un'impresa di Classe II o Classe III, il responsabile del dipartimento qualità possiede una laurea di primo livello o superiore in un ambito attinente ai dispositivi, oppure un titolo tecnico professionale di livello intermedio o superiore. Per un'impresa di Classe I, una formazione di livello junior college o superiore attinente ai dispositivi. Il responsabile ha maturato almeno tre anni nella produzione o nella gestione della qualità dei dispositivi |
| 3.7.2 | Maggiore | 20 | Le mansioni comprendono la conformità dei materiali e del prodotto, l'organizzazione del riesame per il rilascio, l'indagine su deviazioni e non conformità maggiori, l'indagine su resi, reclami ed eventi avversi, il riesame annuale della qualità del prodotto e la formazione del dipartimento |
| 3.8.1 | Maggiore | 21 | Il responsabile della produzione possiede una formazione di livello junior college o superiore attinente ai dispositivi e almeno tre anni nella produzione o nella gestione della qualità dei dispositivi |
| 3.8.2 | Maggiore | 21 | Le mansioni comprendono la produzione conforme alle procedure di processo e alle istruzioni operative, registrazioni di produzione veritiere, accurate, complete, tempestive e tracciabili, la manutenzione dei locali e delle apparecchiature e la formazione del dipartimento |
| 3.9.1 | Maggiore | 22 | Il revisore del rilascio è un componente del dipartimento qualità o un responsabile della qualità di livello superiore, formato per il rilascio, idoneo a riesaminare il rilascio e in grado di svolgere tale compito in modo indipendente |
| 3.10.1 | Maggiore | 23 | Chiunque svolga un'attività che influisce sulla qualità del prodotto riceve una formazione per la specifica posizione in materia di normative, mansioni e competenze pratiche |
| 3.10.2 | Generale | 23 | Un dipartimento o una persona designata gestisce la formazione, con un sistema, un piano, registrazioni e una valutazione dell'efficacia |
| 3.11.1 | Generale | 24 | Gestione sanitaria e un fascicolo sanitario per il personale la cui attività influisce sulla qualità del prodotto, in funzione del prodotto |
Per un registrante committente, questo capitolo è la sede minima in cui un ispettore verifica l'indipendenza del revisore del rilascio. I capitoli minimi indicati per il terzista differiscono. 2
Controllo della qualità e rilascio del prodotto, condiviso con il fabbricante
Il capitolo 11 comprende 24 voci: 7 critiche, 4 maggiori e 13 generali. Tutte le 24 figurano in entrambi gli insiemi minimi di capitoli. I sette requisiti critici sono costituiti dal sistema di ispezione, oltre alla scheda di rilascio e alla frase sul doppio rilascio.
11.1.1, articolo GMP 95. Una procedura di controllo qualità stabilisce l'organizzazione, gli ispettori, i metodi, il campionamento, le apparecchiature, i campioni di rilascio e di riserva, e che le prove richieste siano completate prima del rilascio.
11.3.1, articolo GMP 97. Le procedure di controllo all'entrata, in-process e del prodotto finito sono redatte sulla base della legge, dei regolamenti e delle disposizioni, delle norme obbligatorie, dei requisiti tecnici di prodotto registrati o depositati, del rischio e della capacità dell'impresa di garantire la qualità.
11.4.1, articolo GMP 98. I metodi di prova corrispondono alle caratteristiche prestazionali.
11.6.1, articolo GMP 100. I controlli sono effettivamente eseguiti in conformità a tali procedure.
11.6.2, articolo GMP 100. Ogni lotto o unità dispone di una registrazione di controllo, e tale registrazione garantisce la tracciabilità.
11.10.1, articolo GMP 104. La procedura di rilascio, le cinque condizioni sopra citate e un foglio di rilascio firmato da una persona autorizzata.
11.10.3, articolo GMP 104. Per la produzione conto terzi, il rilascio di produzione da parte del fabbricante terzista e il rilascio sul mercato da parte del registrante o del depositante.
I quattro elementi maggiori sono la qualifica degli ispettori (11.2.1, articolo 96), la copertura dei requisiti tecnici di prodotto o di un'alternativa confermata (11.3.2, articolo 97), l'indagine su ciascuna prova fallita (11.9.2, articolo 103) e la valutazione di un laboratorio esterno con la conferma dei relativi risultati (11.12.4, articolo 106). 2
I 13 elementi generali concorrono comunque a un totale di 20. Essi sono il controllo dei materiali di riferimento (11.4.2, articolo 98), la gestione dei campioni (11.5.1, articolo 99), il contenuto della registrazione di controllo (11.6.3, articolo 100), il controllo delle apparecchiature di ispezione, compresi la sospensione dell'uso e il riesame retrospettivo qualora l'apparecchiatura non sia idonea (11.7.1, articolo 101), l'ambiente di prova (11.8.1 e 11.8.2, articolo 102), una procedura per i risultati non conformi e la facoltà di ripetere la prova qualora il mancato superamento derivi da una deviazione nella prova stessa (11.9.1 e 11.9.3, articolo 103), il documento di conformità sul prodotto rilasciato (11.10.2, articolo 104), i campioni di riserva (11.11.1, articolo 105) e le prove esternalizzate (11.12.1, 11.12.2 e 11.12.3, articolo 106). Le prove di routine all'entrata, in-process e sul prodotto finito sono generalmente svolte internamente. Una prova che richieda effettivamente condizioni o apparecchiature di cui l'impresa sia sprovvista può essere affidata a un istituto qualificato, nel quadro di un accordo di qualità. 2 3
Produzione conto terzi e lavorazioni esternalizzate, solo per il set minimo di capitoli del registrante
Il capitolo 12 comprende 17 elementi: 5 critici, 10 maggiori e 2 generali. Il titolo del capitolo è produzione conto terzi e lavorazioni esternalizzate (委托生产与外协加工). La denominazione del capitolo inserisce le righe relative alle lavorazioni esternalizzate in questo set minimo di capitoli, oltre alle righe relative alla produzione conto terzi.
I cinque requisiti critici sono quelli tralasciati da un elenco del fabbricante.
12.1.1, articolo GMP 107. Laddove un dispositivo sia prodotto conto terzi, il sistema di qualità della parte delegante copre il ciclo di vita del dispositivo. Il sistema del terzista copre l'attività commissionata.
12.2.1, articolo GMP 108. Un accordo di qualità definisce i diritti, i doveri e le responsabilità di ciascuna parte lungo l'intero processo produttivo. La parte delegante non deve utilizzare l'accordo per trasferire obblighi che la legge le attribuisce.
12.5.2, articolo GMP 111. Il terzista esegue la produzione di prova e le relative verifiche e convalide. La produzione di prova copre ogni fase di produzione e ogni fase di controllo qualità trasferita.
12.7.1, articolo GMP 113. La procedura di rilascio sul mercato della parte delegante, il riesame delle registrazioni di produzione, delle registrazioni di controllo qualità e del fascicolo di rilascio di produzione del terzista, la firma autorizzata e la regola per cui il rilascio sul mercato non è delegato a un'altra impresa.
12.7.2, articolo GMP 113. La procedura di rilascio di produzione del terzista, il riesame delle registrazioni di produzione e delle registrazioni di controllo qualità, nonché la firma autorizzata prima che il prodotto lasci lo stabilimento.
Per il punto 12.7.2, il terzista detiene la procedura di rilascio di produzione e le evidenze operative. Il registrante dovrebbe predisporre l'accesso alle evidenze rilevanti per la propria supervisione e per il riesame del rilascio. La collocazione dell'elemento nel capitolo 12 ne identifica la copertura, mentre la sua formulazione individua la parte responsabile. 2
I 10 elementi maggiori rappresentano i collegamenti operativi attorno a tale coppia di rilasci. Due di essi, 12.10.1 e 12.10.2, riguardano lavorazioni esternalizzate piuttosto che la produzione conto terzi del dispositivo finito. Le GMP definiscono le lavorazioni esternalizzate come l'affidamento di determinati processi a un'altra impresa. 3
| Clausola | Grado | Articolo GMP | Requisito |
|---|---|---|---|
| 12.1.2 | Maggiore | 107 | Le due parti dispongono di un meccanismo di comunicazione che mantiene i due sistemi integrati e operativi |
| 12.3.1 | Maggiore | 109 | Prima della produzione conto terzi, la parte delegante valuta in loco il terzista in merito a capacità produttiva, garanzia della qualità e gestione del rischio, e conferma che il terzista possa continuare a soddisfare le GMP. Durante il contratto, la parte delegante sottopone ad audit e valuta in loco il sistema del terzista a intervalli periodici |
| 12.3.2 | Generale | 109 | Il terzista accetta l'audit e la supervisione, e adotta azioni correttive e preventive in merito ai rilievi |
| 12.4.1 | Maggiore | 110 | La parte delegante dispone di un'organizzazione della qualità e di personale addetto alla qualità a tempo pieno sufficiente, oltre a tecnici che conoscono il prodotto, per monitorare l'attività commissionata |
| 12.4.2 | Maggiore | 110 | Il rappresentante della direzione, il responsabile di produzione, il responsabile della qualità e il revisore del rilascio del terzista conoscono la produzione e la gestione della qualità del prodotto commissionato |
| 12.5.1 | Maggiore | 111 | Le due parti pianificano congiuntamente il trasferimento, affinché i requisiti tecnici di prodotto, i requisiti di materiali e di processo, le istruzioni e le etichette vengano trasferiti al terzista |
| 12.6.1 | Maggiore | 112 | La parte delegante notifica al terzista le modifiche di progettazione e le modifiche di acquisto e le supervisiona, e dispone di una modalità per venire a conoscenza delle modifiche del terzista che possano influire sulla qualità, con una valutazione congiunta |
| 12.6.2 | Maggiore | 112 | Il terzista applica i requisiti di modifica della parte delegante e fornisce riscontro sulle proprie esigenze di modifica |
| 12.8.1 | Maggiore | 114 | Il terzista segnala tempestivamente deviazioni, modifiche e condizioni anomale che possano influire sulla qualità, e conserva le registrazioni di gestione |
| 12.9.1 | Generale | 115 | Laddove la realizzazione del prodotto faccia ricorso a lavorazioni esternalizzate, l'impresa dispone di una procedura di controllo e controlla tali lavorazioni |
| 12.10.1 | Maggiore | 116 | L'impresa gestisce il fornitore delle lavorazioni esternalizzate almeno come fornitore, e ne valuta la capacità di lavorazione, la garanzia della qualità e la gestione del rischio |
| 12.10.2 | Maggiore | 116 | Un accordo di qualità per le lavorazioni esternalizzate definisce le attività, i requisiti tecnici o qualitativi, i criteri di accettazione, le responsabilità di entrambe le parti, nonché le regole in materia di processo, convalida, rilascio, modifiche e comunicazione |
Dieci elementi maggiori in questo capitolo sono, da soli, sufficienti a raggiungere una soglia di attivazione di 10 qualora tutti i 10 risultassero non conformi. Le sole evidenze per 12.7.1 e 12.7.2 lasciano senza risposta questi dieci requisiti maggiori; le relative non conformità continuano a concorrere alla soglia applicabile. 2
Analisi e miglioramento, condiviso, senza elementi critici
Il capitolo 14 contiene 12 elementi: 0 critici, 8 maggiori e 4 generali. È presente in entrambi i set minimi di capitoli. I suoi 8 elementi maggiori concorrono alla soglia di 10 elementi, e tutti i 12 elementi concorrono alla soglia di 20 elementi.
| Clausola | Grado | Articolo GMP | Requisito |
|---|---|---|---|
| 14.1.1 | Maggiore | 121 | Monitoraggio, analisi e miglioramento del prodotto e del sistema di qualità, affinché il prodotto rimanga sicuro ed efficace e il sistema continui a funzionare |
| 14.2.1 | Generale | 122 | Una procedura per i reclami e il feedback dei clienti, con attribuzione dei compiti, indagini tempestive e registrazioni |
| 14.3.1 | Maggiore | 123 | Un sistema di monitoraggio degli eventi avversi, segnalazioni tempestive, indagine e valutazione, nonché controlli del rischio ove necessario |
| 14.4.1 | Maggiore | 124 | Una procedura di analisi dei dati comprendente raccolta, standard di controllo, metodi e dati statistici per la qualità del prodotto, gli eventi avversi, il feedback dei clienti e il funzionamento del sistema, una relazione di valutazione dei rischi per la qualità e l'utilizzo dell'analisi quale elemento in ingresso per il miglioramento |
| 14.5.1 | Maggiore | 125 | Una procedura per le azioni correttive mirata alla causa e una procedura per le azioni preventive mirata alla causa potenziale |
| 14.5.2 | Maggiore | 125 | L'azione è commisurata all'entità del problema, viene verificata come priva di effetti avversi e la sua efficacia viene confermata |
| 14.6.1 | Maggiore | 126 | Un sistema di richiamo che raccoglie informazioni sulla sicurezza, indaga e valuta possibili difetti, richiama il prodotto difettoso ed effettua le notifiche richieste |
| 14.7.1 | Generale | 127 | Una procedura per comunicare all'impresa interessata, all'utilizzatore o al consumatore le modifiche correlate alla sicurezza |
| 14.8.1 | Maggiore | 128 | Una procedura di audit interno che stabilisce criteri, campo di applicazione, frequenza, personale, metodo, registrazioni e la valutazione delle azioni correttive e preventive |
| 14.8.2 | Generale | 128 | Un piano di audit interno, l'esecuzione dell'audit, il report e le azioni relative alle non conformità riscontrate |
| 14.9.1 | Maggiore | 129 | Una procedura di riesame della direzione e riesami periodici della direzione, riguardanti il riesame dei rischi per la qualità, la valutazione della qualità del prodotto, le esigenze di modifica del sistema, la conformità normativa e le opportunità di miglioramento |
| 14.9.2 | Generale | 129 | Una relazione di riesame della direzione e azioni di miglioramento che mantengono il sistema idoneo, adeguato ed efficace |
Questi articoli, da 121 a 129, costituiscono il sistema post-commercializzazione all'interno della serie minima di capitoli. Sono condivisi con il fabbricante. Leggerli congiuntamente ai capitoli 3 e 12. 2 3
I sei elementi critici aggiunti dal set minimo di capitoli del fabbricante
I 17 elementi critici del fabbricante non costituiscono un sottoinsieme dei 22 del registrante. I due elenchi ne condividono 11, il set minimo di capitoli del registrante ne conta 11 in più e il set minimo di capitoli del fabbricante ne aggiunge 6, quattro nel capitolo 8 e due nel capitolo 10.
Il medesimo elenco minimo di capitoli si applica a un registrante o notificante con produzione in proprio e a un fabbricante conto terzi. I capitoli 8 e 10 rappresentano le sei righe critiche illustrate di seguito. 2
I sei elementi critici specifici del set minimo di capitoli del fabbricante:
| Clausola | Grado | Articolo GMP | Cosa aggiunge il set minimo di capitoli del fabbricante |
|---|---|---|---|
| 8.1.1 | Critico | 59 | Una procedura di controllo degli acquisti. I materiali o i servizi acquistati soddisfano i requisiti specificati e sono conformi a leggi, regolamenti, norme e standard obbligatori applicabili |
| 8.4.2 | Critico | 62 | Interrompere gli acquisti da un fornitore valutato come affetto da un difetto maggiore, analizzare il rischio per il prodotto e adottare misure ove necessario |
| 8.7.1 | Critico | 65 | Accettazione in entrata delle materie prime. Controllarle, collaudarle o verificarle, e solo successivamente immetterle a magazzino |
| 8.9.2 | Critico | 67 | Sottoporre a nuova prova il materiale che ha superato il periodo di conservazione e utilizzarlo solo qualora la valutazione ne riscontri la conformità. Trattare il materiale scaduto come prodotto non conforme |
| 10.1.1 | Critico | 78 | Una procedura di controllo del processo produttivo che copra operatori, apparecchiature, materiali e prodotti intermedi, istruzioni operative e di processo, ambiente, nonché ispezione o monitoraggio durante il processo, e produzione in conformità a tale procedura |
| 10.4.1 | Critico | 81 | Una registrazione di produzione per ciascun lotto o unità, che garantisca la tracciabilità |
Il capitolo 8 conta complessivamente 18 elementi: 4 critici, 5 maggiori e 9 generali. Il capitolo 10 ne conta 21: 2 critici, 11 maggiori e 8 generali. Quei 5 e 11 elementi maggiori, e quei 9 e 8 generali, figurano nel set minimo di capitoli del fabbricante e non nel minimo del registrante. I 11 elementi maggiori nel capitolo 10 sono già sufficienti per raggiungere la soglia di attivazione di 10 elementi all'interno dei capitoli propri del fabbricante. La matrice preparatoria dettagliata sopra riportata si concentra sui capitoli del registrante. Le sei righe critiche sono sufficienti a impedire lo scambio in entrambe le direzioni. 2
Obblighi oltre la copertura minima dei capitoli
I 22 elementi critici sono le righe critiche all'interno dei cinque capitoli indicati, e i 40 elementi maggiori accanto ad essi sono già sufficienti, insieme a quei 22, affinché le soglie numeriche di sospensione siano raggiunte all'interno del set minimo di capitoli.
I 11 elementi critici non presenti in nessuna delle due frasi sono 1.1.1, 4.7.1, 5.1.1, 6.4.1, 6.5.1, 7.5.2, 7.6.1, 7.10.1, 9.2.1, 9.4.2 e 9.6.1. Progettazione e sviluppo, capitolo 7, e verifica e convalida, capitolo 9, rappresentano 6 dei 11. 2
| Clausola | Capitolo | Articolo GMP | Requisito critico al di fuori di entrambi i set minimi di capitoli |
|---|---|---|---|
| 1.1.1 | 1 Disposizioni generali | 3 | Un sistema di qualità idoneo al dispositivo e mantenuto operativo. Il sistema copre lo sviluppo su commissione, la produzione conto terzi, le lavorazioni esternalizzate e i test esternalizzati |
| 4.7.1 | 4 Locali e impianti | 31 | Impianti adeguati al prodotto, al processo e all'ambiente esterno, quali trattamento dell'aria, acqua di processo, gas di processo e controllo delle cariche elettrostatiche |
| 5.1.1 | 5 Apparecchiature | 36 | Apparecchiature di produzione, strumenti di ispezione e attrezzature adeguati al prodotto e alla scala operativa, e mantenuti operativi in modo efficace |
| 6.4.1 | 6 Documenti e dati | 45 | Una procedura di controllo delle registrazioni. Le registrazioni garantiscono la tracciabilità di progettazione, produzione, controllo qualità e rilascio, e sono veritiere, accurate, complete, tempestive, chiare, identificabili, reperibili e protette da danni e perdite |
| 6.5.1 | 6 Documenti e dati | 46 | Laddove le registrazioni siano elettroniche, l'accesso è controllato, le modifiche e le cancellazioni sono autorizzate e registrate nei log, i backup sono conservati almeno per la durata del periodo di conservazione previsto dal capitolo e la firma elettronica è conforme alla legge |
| 7.5.2 | 7 Progettazione e sviluppo | 51 | Gli output di progettazione includono le informazioni necessarie per acquisti, produzione, ispezione, uso e manutenzione, nonché i requisiti tecnici del prodotto. Gli output sono verificati e approvati |
| 7.6.1 | 7 Progettazione e sviluppo | 52 | Trasferimento della progettazione, affinché le procedure di output relative ad ambiente, materiali, processo e controllo qualità siano verificate e idonee per la produzione commerciale, con attenzione ai processi critici e ai processi speciali |
| 7.10.1 | 7 Progettazione e sviluppo | 56 | Le modifiche alla progettazione sono identificate e il loro impatto è valutato. Ove necessario, sono verificate o convalidate e approvate prima dell'implementazione |
| 9.2.1 | 9 Verifica e convalida | 70 | Locali, impianti e apparecchiature principali sono confermati. La produzione e l'ispezione impiegano processi, procedure e metodi verificati o convalidati, e permangono in tale stato |
| 9.4.2 | 9 Verifica e convalida | 72 | I processi speciali sono confermati. I processi critici sono verificati |
| 9.6.1 | 9 Verifica e convalida | 74 | Una modifica a materiali chiave, ambiente, processo, apparecchiature principali di produzione o di ispezione, o metodo di prova è verificata o convalidata. Ove previsto dalle norme, viene completata una modifica della registrazione, una modifica della notifica (filing) o una segnalazione in materia di produzione |
L'elemento 1.1.1 è la riga critica in cui si stabilisce che il sistema di qualità copre la produzione conto terzi. Si trova nel capitolo 1. Nessuna delle due frasi sui requisiti minimi menziona il capitolo 1. Il set minimo di capitoli del registrante committente copre comunque tale attività attraverso il capitolo 12, incluso 12.1.1. Il set minimo di capitoli del fabbricante copre comunque la suddivisione del rilascio tramite 11.10.3. La riga si trova al di fuori di entrambi gli elenchi minimi di capitoli; il relativo obbligo sottostante del sistema di qualità rimane applicabile. L'omissione dall'elenco dei capitoli non costituisce un'esenzione. 2
La Sezione 四 richiede all'autorità di valutare la gravità unitamente al rischio del prodotto. Le non conformità collegate che possono creare un rischio sistemico di gestione della qualità sono trattate come una non conformità critica nel capitolo sull'assicurazione della qualità. Una non conformità ripetuta nelle due ispezioni precedenti può, a seconda delle circostanze, essere elevata di un grado. 2 La fonte non fornisce un algoritmo aritmetico per aggiungere un nuovo rilievo mantenendo al contempo ogni rilievo sottostante. Non effettuare doppi conteggi sulla base di tale presupposto. Mantenere le correlazioni e lo storico delle ispezioni affinché l'autorità possa valutare i rilievi e i gradi effettivi.
Laddove la conclusione sia la sospensione, il registrante o notificante valuta in modo globale il rischio per la qualità e la sicurezza del prodotto e lo richiama ove necessario. L'ordine di sospensione in sé è indirizzato all'impresa ispezionata. 2 Si tratta di due frasi distinte. La frase sul richiamo menziona il registrante o notificante. La frase sul blocco della produzione menziona l'impresa che è stata ispezionata.
L'articolo 130 delle GMP stabilisce che la norma costituisce il requisito di base per la gestione della qualità della produzione dei dispositivi. I requisiti speciali per determinate categorie sono pubblicati come allegati. Un'impresa può determinare, in base alle caratteristiche del dispositivo che produce, quali clausole specifiche non siano applicabili, motivandone le ragioni. 3 Il totale di 200 elementi e i totali del set minimo di capitoli rappresentano le dimensioni della checklist prima di tale valutazione specifica dell'azienda. Non esiste alcuna franchigia fissa che consenta di escludere una percentuale della checklist. Una clausola lasciata non contrassegnata richiede comunque la motivazione ai sensi dell'articolo 130 se l'azienda la considera non applicabile. Ad esempio, un'azienda che valuti se le righe relative alle lavorazioni esternalizzate 12.9.1, 12.10.1 e 12.10.2 siano applicabili dovrebbe distinguere la produzione conto terzi del dispositivo finito dall'esternalizzazione di singoli processi, riesaminare i propri accordi effettivi e giustificare la conclusione a fronte delle caratteristiche del dispositivo. Il solo modello di business non costituisce un'esclusione automatica.
Trasformare la matrice di corrispondenza in un passaggio di consegne delle evidenze
Utilizzare i requisiti capitolo per capitolo sopra indicati come indice delle evidenze per i 22 elementi critici, i 40 maggiori e i 23 generali. Un singolo requisito può richiedere una procedura, evidenze operative, una persona responsabile e registrazioni reperibili del terzista. Al contrario, un unico documento controllato può supportare più clausole. Registrare il responsabile dell'evidenza, la versione del documento, il dispositivo o processo applicabile, il luogo di archiviazione e lo stato di revisione. Il completamento implica che l'evidenza sia aggiornata e coerente con la pratica effettiva. 2
Iniziare da un lotto o un'unità reale e seguirne il percorso dalle registrazioni di produzione ai risultati del controllo qualità, fino al rilascio di produzione da parte del terzista e al rilascio in commercio del titolare della registrazione. Verificare che le persone che firmano siano autorizzate per tale ruolo, che le deviazioni non risolte ricevano la gestione richiesta e che il revisore del rilascio in commercio riceva il fascicolo di rilascio del terzista applicabile. Si tratta di un metodo pratico di revisione derivato dagli articoli 104 e 113; le fonti prescrivono i doveri, mentre la selezione dei campioni e il formato dell'indice delle evidenze costituiscono scelte attuative dell'azienda. 3
Testare quindi il percorso delle eccezioni. Una modifica da parte del terzista, un'indagine per fuori specifica o una registrazione di lotto incompleta devono pervenire al responsabile appropriato prima di una decisione di rilascio. Confrontare la comunicazione effettiva con l'accordo di qualità, la procedura di controllo delle modifiche e la procedura di rilascio. Risolvere le versioni contraddittorie prima di considerare una riga come pronta. Una richiesta di evidenze deve identificare la registrazione necessaria e la relativa motivazione, nel rispetto dei legittimi accordi di riservatezza tra le parti.
Infine, riesaminare le constatazioni delle ispezioni precedenti insieme alle evidenze attuali. Mantenere la correlazione tra i problemi ricorrenti e le relative azioni correttive, poiché la sezione 四 consente espressamente la rivalutazione della gravità per i rilievi ripetuti e i rischi sistemici correlati. Registrare le lacune aperte in modo trasparente, indicando un responsabile e lo stato dell'azione correttiva. L'indicazione interna “pronto” costituisce una valutazione preliminare di preparazione; l'autorità determina l'ambito dell'ispezione, i rilievi e la conclusione. 2
Per un contesto di registrazione più ampio, consultare la pagina del mercato cinese. I conteggi ispettivi sopra indicati rimangono tracciabili rispetto all'allegato ufficiale anziché alla descrizione di un servizio.
Come sono stati conteggiati i 22 e i 17
L'allegato con la classificazione è stato letto dal file NMPA dei principi di ispezione il 4 ottobre 2026. Il file contiene una tabella degli elementi composta da 200 righe classificate. La sezione 二 riporta la dimensione della checklist: 200 elementi, 39 critici (tre stelle), 88 maggiori (due stelle) e 73 generali (una stella). Il grado su ciascuna riga corrisponde a tale casella del livello di rischio richiesto. Una seconda lettura, ricavando il grado esclusivamente da una riga il cui intero contenuto è costituito da una, due o tre stelle, ha confermato tutte le 200 clausole. I conteggi dei requisiti critici per capitolo sono 1, 4, 6, 1, 1, 2, 3, 4, 3, 2, 7, 5, 0 e 0, e la loro somma è pari a 39. Il capitolo costituisce la prima componente del numero di clausola, secondo la regola definita nella nota di numerazione dell'allegato, associata ai titoli dei capitoli nella sezione 三(二)2. 2
Le soglie di sospensione e di licenza riportate in questo articolo corrispondono alle regole stabilite nella sezione 三. La tabella dei risultati successiva a tali regole non è stata utilizzata. 2 I limiti per il rilascio sono stati ricavati dagli articoli GMP 104, 108, 113 e 130 nell'allegato all'Avviso n. 107 del 2025, e dall'articolo 132 per la data di entrata in vigore. 3 I punti dell'avviso sono stati ricavati dalla ripubblicazione di Shanghai e verificati a fronte della riproduzione del medesimo avviso NMPA da parte del Trade and Industry Department. 1 4
I valori numerici 22, 17, 11 e 6 misurano la copertura della checklist. Il lettore può riprodurli conteggiando le caselle di classificazione per i capitoli e i numeri di clausola elencati. La frequenza ispettiva effettiva, l'applicabilità, i rilievi e le conclusioni richiedono evidenze specifiche dell'azienda che vanno oltre la presente analisi documentale.
Riferimenti
- Shanghai Medical Products Administration. Ripubblicazione di 国家药监局关于印发医疗器械生产质量管理规范检查指导原则的通知, 国药监械管〔2026〕14号, pagina datata 16 settembre 2026, avviso firmato il 14 settembre 2026, riga della fonte indicante il sito web NMPA. Punti dell'avviso da 一 a 五. Consultato il 4 ottobre 2026. yjj.sh.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范检查指导原则, allegato a 国药监械管〔2026〕14号. Sezione 一; sezione 二 legenda dei gradi e totali stampati; sezione 三(一) conclusioni sulla licenza; sezione 三(二) conclusioni post-commercializzazione e frasi sui capitoli minimi; sezione 四; nota di numerazione; righe della tabella degli elementi da 1.1.1 a 14.9.2. Consultato il 4 ottobre 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范, allegato all'Avviso n. 107 del 2025. Articoli 104, 108, 113, 130 e 132, nonché le definizioni e gli articoli dei capitoli citati dalle righe di ispezione. Consultato il 4 ottobre 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Hong Kong Trade and Industry Department. Appendice alla circolare che riproduce 国药监械管〔2026〕14号, inclusi i punti dell'avviso da 一 a 五. Consultato il 4 ottobre 2026. tid.gov.hk ↩ ↩
 Mercato · 24 lug 2026NMPA Registrazione e approvazione dispositivi medici in CinaAggiornamento regolatore · 17 set 2026Cina NMPA: criteri di ispezione GMPAggiornamento regolatore · 5 set 2026GMP DM Cina: 1 nov 2026Aggiornamento regolatore · 1 lug 2026Programma pilota di valutazione congiunta Malesia-Cina 2026Aggiornamento regolatore · 12 mag 2026Singapore Cina Prodotti per la salute MOU 2026Video · 21 lug 2025Come registrare un dispositivo medico in CinaCaso di studio · 5 ago 2026Registrazione IVD saggio oncologico in VietnamMercato · 24 lug 2026Registrazione del dispositivo medico HSA SingaporeMercato · 24 lug 2026Registrazione e approvazione dispositivi medici CDSCO in IndiaVideo · 11 set 2026Singapore HSA: scegliere il percorso del dispositivo
Warning letter QMSR 2026: le registrazioni ISO 13485 citate da FDA
Quattro warning letter FDA pubblicate citano ISO 13485:2016, clausola 7.1, e indicano le registrazioni mancanti. Estrai prima quelle, poi i rapporti di riesame della direzione e di audit.
Fascicoli del rischio ISO 14971: evidenze e riesame
Utilizza i dati sui richiami, le fonti regolamentari ed esempi pratici per riesaminare i controlli del rischio e le evidenze a supporto del rilascio.
Mandatari locali e titolari di registrazione: guida 2026
Chi detiene il dossier è fondamentale quando cambia un distributore. Confronta ruoli locali, documenti di passaggio di consegne, condizioni di trasferimento e il costo annuale complessivo prima di nominare un partner.
Parliamo,
Ovunque tu sia.
Se siete alla ricerca di maggiori informazioni o pronti a collaborare con noi, siamo qui per guidarvi attraverso ogni fase del processo normativo.
Contattaci