BPF China nov/2026: 22 itens do detentor
Prepare-se para 1 de novembro de 2026 com uma comparação verificada dos capítulos mínimos de inspeção, requisitos graduados e responsabilidades de liberação do detentor e do fabricante.
TL;DR. As BPF de dispositivos médicos revisadas da China e seus princípios de inspeção entram em vigor em 1 de novembro de 2026. Este é um guia de preparação, revisado em 4 de outubro, e não uma declaração de que as novas regras já se aplicam. Para uma inspeção pós-mercado parcial, os capítulos mínimos indicados para um detentor de registro ou notificante que terceiriza a produção contêm 85 itens: 22 críticos, 40 maiores e 23 gerais. Os capítulos mínimos do fabricante contêm 83 itens, incluindo 17 críticos. Onze itens críticos são compartilhados; outros 11 constam apenas no conjunto mínimo de capítulos do detentor de registro e 6 apenas no do fabricante. Essas são contagens de linhas da lista de verificação, e não constatações de inspeção observadas ou o número de documentos que uma empresa deve apresentar. 1 2
A questão prática é quais evidências o responsável pela qualidade deve preparar e a qual das partes elas pertencem. A inclusão em um capítulo não transfere um dever legal: o item 12.7.2 aparece no conjunto mínimo de capítulos do detentor de registro, mas descreve a responsabilidade pela liberação da produção da contratada. O detentor de registro precisa de uma interface de evidências eficaz com a empresa contratada, e não de uma segunda assinatura que pretenda substituir essa responsabilidade.
O escopo compreende as inspeções de licença de produção e pós-mercado descritas por esses princípios chineses. Fabricantes internacionais devem determinar sua função jurídica e sua rota de inspeção antes de aplicar esta matriz às suas circunstâncias. As explicações abaixo não são oficiais; prevalece o texto original em chinês. A autoridade pode incluir capítulos pertinentes, os requisitos específicos por produto continuam aplicáveis e a inaplicabilidade justificada deve ser avaliada separadamente. 2 3
Os dois conjuntos mínimos de capítulos de inspeção são pacotes diferentes
Os princípios denominam uma inspeção parcial como uma inspeção de itens não integrais (非全项目检查): uma inspeção que abrange alguns capítulos das BPF, de acordo com o plano de inspeção. Para esse tipo de inspeção pós-mercado, a seção 三(二)2 estabelece um mínimo por função. A frase, no anexo ao 国药监械管〔2026〕14号, dispõe:
对自行生产注册人、备案人的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节;对委托生产的注册人、备案人的非全项目检查,至少应当覆盖质量保证、机构与人员、质量控制与产品放行、委托生产与外协加工、分析与改进等章节;对受托生产企业的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节。 2
Tradução: um detentor de registro ou notificante com fabricação própria é inspecionado, no mínimo, em garantia da qualidade, compras e gestão de matérias-primas, gestão da produção, controle de qualidade e liberação de produto, e análise e melhoria. Um detentor de registro ou notificante que terceiriza a produção é inspecionado, no mínimo, em garantia da qualidade, organização e pessoal, controle de qualidade e liberação de produto, fabricação sob contrato e processamento terceirizado, e análise e melhoria. Um fabricante contratado é inspecionado, no mínimo, nos mesmos capítulos aplicáveis ao fabricante com produção própria. 2
O número da cláusula é X1.X2.X3. A nota de numeração dos princípios informa que o primeiro componente é o capítulo, de modo que 12.7.1 é o capítulo 12 e 11.10.3 é o capítulo 11. 2 A filtragem das 200 células de nível de risco por esses números de capítulo resulta nos conjuntos mínimos de capítulos abaixo. Cada célula é classificada no anexo: três estrelas para um item crítico (关键项目), duas para um item maior (主要项目) e uma para um item geral (一般项目). A seção 二 apresenta a lista de verificação com 200 itens, sendo 39 críticos, 88 maiores e 73 gerais. Os números do conjunto mínimo de capítulos abaixo contabilizam essas células. 2
| Capítulo | Conjunto mínimo de capítulos do detentor de registro | Conjunto mínimo de capítulos do fabricante | Itens | Críticos | Maiores | Gerais |
|---|---|---|---|---|---|---|
| 2 Garantia da qualidade | Sim | Sim | 8 | 4 | 3 | 1 |
| 3 Organização e pessoal | Sim | Não | 24 | 6 | 15 | 3 |
| 8 Compras e matérias-primas | Não | Sim | 18 | 4 | 5 | 9 |
| 10 Gestão da produção | Não | Sim | 21 | 2 | 11 | 8 |
| 11 Controle de qualidade e liberação de produto | Sim | Sim | 24 | 7 | 4 | 13 |
| 12 Fabricação sob contrato e processamento terceirizado | Sim | Não | 17 | 5 | 10 | 2 |
| 14 Análise e melhoria | Sim | Sim | 12 | 0 | 8 | 4 |
Os capítulos do detentor de registro 2, 3, 11, 12 e 14 somam 85 itens: 22 críticos, 40 maiores e 23 gerais. Os itens críticos somam-se como 4 + 6 + 7 + 5 + 0. Os capítulos do fabricante 2, 8, 10, 11 e 14 somam 83 itens: 17 críticos, 31 maiores e 35 gerais. Os itens críticos somam-se como 4 + 4 + 2 + 7 + 0. Os capítulos 2, 11 e 14 constam em ambos os conjuntos mínimos de capítulos e contêm 44 itens, sendo 11 deles críticos. Portanto, os dois conjuntos mínimos de capítulos nomeiam conjuntamente 124 itens classificados distintos. 2
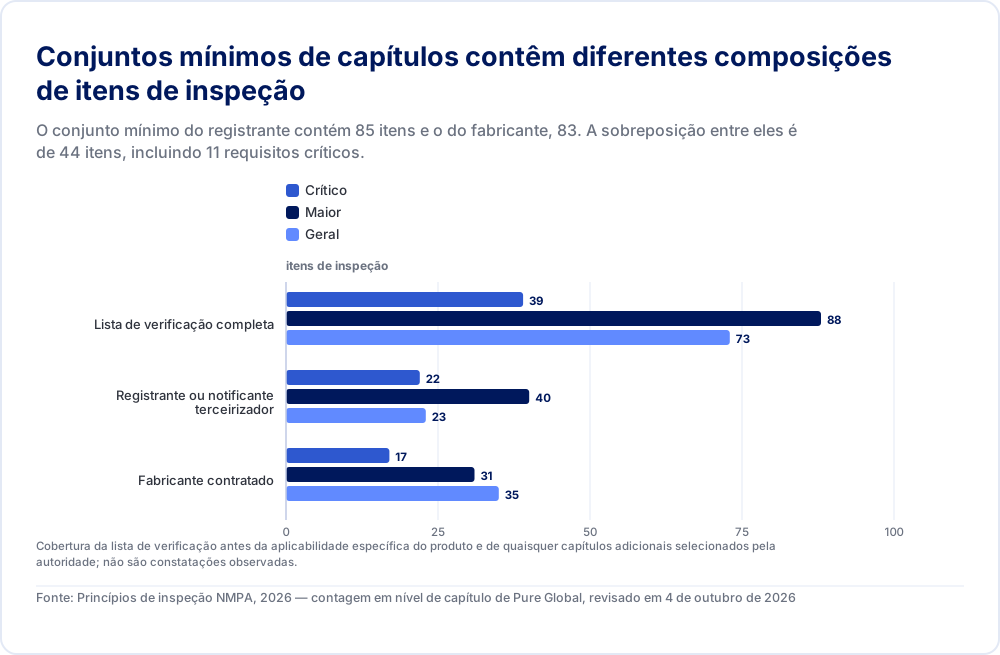
| Crítico | Maior | Geral | |
|---|---|---|---|
| Lista de verificação completa | 39 | 88 | 73 |
| Registrante ou notificante terceirizador | 22 | 40 | 23 |
| Fabricante contratado | 17 | 31 | 35 |
Cobertura da lista de verificação antes da aplicabilidade específica do produto e de quaisquer capítulos adicionais selecionados pela autoridade; não são constatações observadas.
Fonte: Princípios de inspeção NMPA, 2026 — contagem em nível de capítulo de Pure Global, revisado em 4 de outubro de 2026
A divisão dos itens críticos é a parte em que uma lista trocada erra.
| Onde o item crítico se localiza | Contagem | Cláusulas |
|---|---|---|
| Ambos os conjuntos mínimos de capítulos, todos nos capítulos 2 e 11 | 11 | 2.1.1, 2.2.1, 2.3.1, 2.4.1, 11.1.1, 11.3.1, 11.4.1, 11.6.1, 11.6.2, 11.10.1, 11.10.3 |
| Apenas no conjunto mínimo de capítulos do detentor de registro ou notificante | 11 | 3.1.2, 3.2.1, 3.2.3, 3.5.3, 3.5.4, 3.6.1, 12.1.1, 12.2.1, 12.5.2, 12.7.1, 12.7.2 |
| Apenas no conjunto mínimo de capítulos do fabricante | 6 | 8.1.1, 8.4.2, 8.7.1, 8.9.2, 10.1.1, 10.4.1 |
Os 17 itens críticos do fabricante não são um subconjunto dos 22 do detentor de registro. A contagem exclusiva do detentor de registro é 11, pois o capítulo 3 contribui com 6 itens críticos e o capítulo 12 contribui com 5. A contagem exclusiva do fabricante é 6, pois o capítulo 8 contribui com 4 e o capítulo 10 contribui com 2. A diferença aritmética, 22 menos 17, é igual a 5, que é 11 menos 6. Utilizar essa diferença como o número de registros adicionais do detentor de registro exclui os seis itens exclusivos do fabricante da comparação e subestima a lista exclusiva do detentor de registro. 2
A autoridade pode incluir capítulos pertinentes em função do motivo da inspeção, do tipo de inspeção e das características do produto. A inspeção parcial resultante é avaliada utilizando as regras de resultado da inspeção completa. Portanto, a matriz descreve a cobertura mínima planejada, cabendo à autoridade determinar o escopo final. 2
Da Pure Global, a visão geral de setembro dos princípios de inspeção explica os conjuntos de capítulos e os limiares de resultado. A análise apresentada aqui acrescenta uma matriz de correspondência em nível de cláusula e a transferência de evidências: quais linhas classificadas cada conjunto de capítulos contém, onde se situam as obrigações de liberação e como evitar a substituição da lista de preparação de uma função pela de outra.
Quais inspeções utilizam o conjunto mínimo de cinco capítulos
Utilize o conjunto mínimo de capítulos de 85 itens para uma inspeção pós-mercado parcial de um registrante ou notificante que contrata a produção. As mesmas regras integrais de suspensão julgam essa inspeção parcial. Uma inspeção de licença segue suas disposições separadas de escopo e resultado.
O aviso que emitiu os princípios é o 国药监械管〔2026〕14号, assinado pela National Medical Products Administration em 14 de setembro de 2026. A redação aqui é a republicação pela Shanghai Medical Products Administration, datada de 16 de setembro de 2026 nessa página, que indica o site da NMPA como sua fonte. 1 Uma circular do Hong Kong Trade and Industry Department reproduz o mesmo aviso. 4 A recuperação direta da página HTML da NMPA não retornou o texto do aviso. O anexo dos princípios propriamente dito foi lido a partir do arquivo NMPA. 2
Cinco pontos no aviso delimitam o conjunto mínimo de capítulos.
A partir de 1 de novembro de 2026, os departamentos de regulação de medicamentos conduzem inspeções de licença de produção e supervisão pós-mercado estritamente sob as GMP revisadas, e as julgam e decidem sob estes princípios. Os princípios de inspeção in loco de 2015, 食药监械监〔2015〕218号, são revogados naquele dia. 1 O Artigo 132 do anexo das GMP define a mesma data e revoga as GMP de 2014. 3
Antes de 1 de novembro de 2026, as inspeções de licença ainda utilizam as GMP então vigentes. A autoridade também avalia a empresa em relação às GMP revisadas, utilizando estes princípios como referência, e recomenda correções. 1
Solicitações pendentes de licença, alteração e renovação migram em 1 de novembro de 2026 em apenas duas situações. A primeira é uma solicitação aceita antes dessa data e ainda não inspecionada in loco. A segunda é uma solicitação já inspecionada in loco, ainda sem decisão de licença porque a empresa não concluiu a retificação. 1
Após a notificação de produção de dispositivo de Classe I, a autoridade inspeciona os materiais submetidos e a implementação das GMP dentro de três meses. Uma notificação realizada antes de 1 de novembro de 2026 que ainda não tenha passado por essa verificação in loco é inspecionada sob as GMP revisadas a partir dessa data. 1 O aviso descreve isso como uma verificação dos materiais de notificação e da implementação das GMP; a regra dos cinco capítulos tem um escopo pós-mercado parcial separado.
As autoridades provinciais planejam a cobertura pós-mercado por risco do produto e risco da empresa e são instruídas a concluir inspeções de cobertura total em etapas em relação às GMP revisadas. 1 As fontes deixam a combinação final de inspeções parciais e completas não especificada.
A partir de 1 de novembro de 2026, a produção de dispositivos estéreis, dispositivos implantáveis, reagentes de IVD, próteses dentárias sob medida e software autônomo deve atender às GMP revisadas e ao anexo vigente aplicável a essa categoria. Os princípios de inspeção correspondentes serão revisados e emitidos separadamente. 1 Esses itens dos anexos ficam fora desta lista de verificação de 200 itens.
O próprio escopo dos princípios é mais amplo do que o conjunto mínimo de capítulos para inspeção parcial. A Seção 一 aplica o documento a inspeções de licença de produção, incluindo alteração e renovação, e a todos os tipos de supervisão pós-mercado. 2 As listas de cinco capítulos aparecem apenas dentro da regra de inspeção parcial.
Uma inspeção parcial ainda utiliza os critérios integrais de suspensão
Uma inspeção parcial é julgada pelas regras de inspeção completa. A suspensão decorre de conduta falsa ou enganosa, ou de pelo menos 3 achados críticos, ou de pelo menos 10 achados críticos mais maiores, ou de pelo menos 20 achados de qualquer classificação. O conjunto mínimo de capítulos do registrante já contém 22 itens críticos e 40 itens maiores, portanto esses gatilhos numéricos podem ser atingidos dentro dos cinco capítulos.
A supervisão pós-mercado tem quatro conclusões: nenhuma não conformidade encontrada (未发现不符合项目), autocorreção (自行整改), suspensão para retificação (暂停生产整改) e retificação com prazo determinado (限期整改). 2
A regra de suspensão está impressa da seguinte forma:
检查发现存在以下情形之一的,检查结论判定为“暂停生产整改”:①存在虚假、欺骗行为;②关键项目不符合数量3项及以上;③关键项目及主要项目不符合总数量10项及以上;④不符合项目总数量20项及以上。 2
Tradução: a conclusão é suspensão para retificação se qualquer uma das seguintes hipóteses for constatada: conduta falsa ou enganosa; 3 ou mais não conformidades críticas; 10 ou mais não conformidades críticas e maiores no total; ou 20 ou mais não conformidades de qualquer classificação. A autoridade exige então que a empresa inspecionada suspenda a produção. A produção é retomada após a correção de todas as não conformidades e a aprovação em uma inspeção de acompanhamento. 2
A frase sobre a inspeção parcial estabelece que o resultado é julgado segundo as regras da inspeção completa. 2 Os mesmos limiares se aplicam dentro da abrangência de capítulos selecionada, incluindo quaisquer capítulos relevantes que a autoridade adicionar.
A faixa abaixo dos gatilhos é fixada pelo mesmo texto. A ausência total de não conformidades é uma conclusão própria. Nenhuma não conformidade crítica ou maior, com não conformidades gerais inferiores a 5 (不满5项), resulta em autocorreção, explicada no relatório anual de autoinspeção. Todos os demais resultados pós-mercado constituem retificação com prazo determinado. Quando esse resultado com prazo determinado contiver uma não conformidade crítica ou maior, a autoridade avalia o risco à qualidade do produto e pode emitir à empresa uma carta de alerta de risco. Se a empresa perder o prazo para o seu dossiê de retificação, ou se o acompanhamento constatar que a correção foi inadequada, a conclusão torna-se suspensão. 2
Menos de 5 significa que 4 achados gerais ficam na faixa de autocorreção, enquanto 5 entram em retificação com prazo determinado. Um achado crítico já está fora da autocorreção. Ele também fica aquém das contagens para suspensão, de modo que se trata de retificação com prazo determinado, e a previsão de alerta de risco pode ser aplicada devido à presença de um achado crítico. As linhas abaixo aplicam esses limiares impressos a contagens declaradas de achados. Estas são aplicações hipotéticas das regras numéricas, não resultados de inspeção. Os exemplos pressupõem ausência de conduta falsa ou enganosa, nenhuma reavaliação de gravidade sob a seção 四 e nenhuma infração legal separada que exija providências. A avaliação factual e de risco completa da autoridade permanece necessária.
| Achados dentro do conjunto inspecionado | Conclusão pós-mercado sob a seção 三(二)1 |
|---|---|
| Nenhum | Nenhuma não conformidade encontrada |
| 4 gerais, e nenhum crítico ou maior | Autocorreção |
| 5 gerais, e nenhum crítico ou maior | Retificação com prazo determinado |
| 1 crítico | Retificação com prazo determinado, com avaliação de risco do produto e uma possível carta de alerta de risco |
| 2 crítico e 7 maior | Retificação com prazo determinado, com essa mesma avaliação de risco, porque a soma de críticos mais maiores é 9 |
| 3 críticos | Suspensão para retificação |
| 2 crítico e 8 maior | Suspensão, porque a soma de críticos mais maiores atinge 10 |
| 20 achados em qualquer combinação | Suspensão |
O conjunto mínimo de capítulos do registrante pode suprir cada linha numérica sem um capítulo adicional. Ele contém 22 itens críticos, frente a um gatilho de 3. Ele contém 22 itens críticos e 40 itens maiores, 62 no total, frente a um gatilho de 10. Ele contém 85 itens classificados, frente a um gatilho de 20. O conjunto mínimo de capítulos do fabricante também pode supri-los: 17 itens críticos, 31 itens maiores e 83 itens classificados no total. 2 Conduta falsa ou enganosa suspende a produção sem nenhum limiar numérico.
O Capítulo 14 está em ambos os conjuntos mínimos de capítulos. Seus 8 itens maiores contribuem para os limiares de 10 itens combinados e de 20 itens no total. A conduta falsa ou enganosa é um motivo independente para suspensão. 2
Uma inspeção de licença utiliza os mesmos três gatilhos numéricos e o gatilho separado de conduta falsa ou enganosa, com nomes de conclusão diferentes: aprovação (通过核查), reprovação (未通过核查) e retificação seguida de reinspeção (整改后复查). A Seção 三(一) rege a inspeção de licença como um todo. Em uma inspeção de licença, nenhum achado crítico ou maior e menos de 5 achados gerais constituem aprovação, inclusive uma inspeção sem apontamentos. Uma inspeção de licença sem apontamentos recebe essa mesma conclusão de aprovação. 2
Onde a liberação de produção e a liberação de mercado se situam nas duas listas
Os itens 12.7.1 e 12.7.2 são linhas críticas no capítulo 12, portanto constam apenas na lista mínima do registrante ou notificante terceirizante. O item 11.10.3 é uma linha crítica no capítulo 11, portanto consta em ambas as listas mínimas.
As BPF já separam as duas liberações. O artigo 104, última frase, estabelece:
委托生产的,产品放行包括生产放行和上市放行。医疗器械注册人、备案人负责上市放行,受托生产企业负责生产放行。 3
Tradução: onde a produção for contratada, a liberação do produto inclui a liberação de produção e a liberação de mercado. O registrante ou notificante é responsável pela liberação de mercado. O fabricante contratado é responsável pela liberação de produção.
O artigo 113 estabelece, então, quem realiza cada uma delas:
委托方应当建立产品上市放行规程,明确放行标准、条件,对医疗器械生产过程记录、质量控制记录和受托方生产放行文件进行审核,符合标准和条件的,经授权的放行人员签字后方可上市。产品上市放行由委托方自行完成,不得委托其他企业进行。
受托方应当建立生产放行规程,明确生产放行标准、条件,对医疗器械生产过程记录和质量控制记录进行审核,符合标准、条件的,经授权的放行人员签字后方可出厂。 3
Tradução: a parte delegante estabelece o procedimento de liberação de mercado, define os padrões e condições de liberação, revisa os registros do processo de produção, os registros de controle de qualidade e o arquivo de liberação de produção do contratado, e uma pessoa autorizada assina antes de o dispositivo ser comercializado. A própria parte delegante realiza a liberação de mercado. Ela não deve confiar a liberação de mercado a outra empresa. O contratado estabelece o procedimento de liberação de produção, revisa os registros do processo de produção e os registros de controle de qualidade, e uma pessoa autorizada assina antes de o produto sair da fábrica.
O artigo 108 mantém essa atribuição fora do contrato. As partes assinam um acordo de qualidade que estabelece os direitos, deveres e responsabilidades de cada parte ao longo de todo o processo de produção. A parte delegante não deve, mediante acordo, transferir obrigações e responsabilidades que a lei lhe atribui. 3 A nota de 5 de setembro de 2026 de Pure Global já estabelece essa divisão dos artigos 104, 108 e 113. O anexo de inspeção é onde essas frases se tornam linhas classificadas, e a regra do capítulo é onde as linhas entram em uma lista mínima.
| Cláusula | Classificação | Artigo das BPF | Conjunto mínimo de capítulos | O que a linha exige |
|---|---|---|---|---|
| 11.10.1 | Crítico | 104 | Ambos | Um procedimento de liberação, a confirmação de cinco condições de liberação e um documento de liberação assinado por uma pessoa autorizada |
| 11.10.2 | Geral | 104 | Ambos | O produto liberado é acompanhado de um documento de conformidade |
| 11.10.3 | Crítico | 104 | Ambos | A fabricação contratada conta com liberação de produção pelo contratado e liberação de mercado pelo registrante ou notificante |
| 12.7.1 | Crítico | 113 | Apenas registrante | O procedimento de liberação de mercado da parte delegante, a revisão do arquivo de liberação de produção do contratado e a não delegação da liberação de mercado |
| 12.7.2 | Crítico | 113 | Apenas registrante | O procedimento de liberação de produção do contratado e a assinatura autorizada antes de o produto sair da fábrica |
O capítulo 11 é denominado para ambas as funções, colocando 11.10.3 em ambos os conjuntos mínimos. O capítulo 12 é especificamente denominado para o registrante ou notificante terceirizante. A preparação, portanto, exige um procedimento próprio de liberação de mercado e acesso a evidências relevantes do procedimento de liberação de produção do contratado. Os deveres legais permanecem com as partes identificadas em cada cláusula. O artigo 113 exige que o contratado mantenha seu procedimento de liberação de produção, e a autoridade também pode adicionar o capítulo 12 ao plano de inspeção do fabricante. 2 3
As cinco condições para liberação, item 11.10.1, aplicam-se a ambas as funções. A pessoa autorizada assina somente após confirmar que todas as etapas especificadas do processo estão concluídas; o registro de produção do lote está completo; o registro de controle de qualidade está completo, os resultados atendem aos requisitos e o registro foi assinado conforme exigido; qualquer produto não conforme, retrabalho, reparo, uso com desclassificação ou liberação de emergência foi tratado conforme exigido; e as instruções de uso, os rótulos e suas versões, e o código de identificação única de dispositivos atendem aos requisitos. 2 3
Os 22 requisitos críticos, capítulo por capítulo
O pacote do registrante ou notificante para uma inspeção parcial mínima consiste nas 22 cláusulas críticas nos capítulos 2, 3, 11, 12 e 14, juntamente com as 40 cláusulas maiores e 23 gerais nesses mesmos capítulos, porque as constatações maiores e gerais alimentam os critérios de corte de 10 itens e 20 itens.
As linhas críticas estão descritas abaixo no sentido do item chinês. As outras linhas são listadas com o artigo de GMP que citam, porque um processo com prazo determinado que solucione todos os itens críticos ainda pode levar à suspensão devido a itens maiores e gerais. As contagens nesta seção são as mesmas células de nível de risco que os totais do conjunto mínimo de capítulos. 2
Garantia da qualidade, compartilhada com o fabricante
O Capítulo 2 possui 8 itens: 4 críticos, 3 maiores e 1 gerais. Todos os 8 estão em ambos os conjuntos mínimos de capítulos.
Os quatro requisitos críticos constituem o sistema do qual depende o restante do pacote.
2.1.1, artigo de GMP 7. A empresa assume a responsabilidade principal pela qualidade e segurança do dispositivo. Ela define objetivos da qualidade que atendem aos requisitos de gestão da qualidade do dispositivo, aplica todos os requisitos de segurança, eficácia e controlabilidade da qualidade ao longo de todo o funcionamento do sistema e assegura que os objetivos sejam compreendidos e cumpridos.
2.2.1, artigo de GMP 8. Pessoal, instalações físicas, utilidades e equipamentos são suficientes, e atendem aos requisitos, para esses objetivos.
2.3.1, artigo de GMP 9. Um sistema de garantia da qualidade e um conjunto completo de documentos de gestão da qualidade mantêm o sistema em funcionamento. O item lista nove estados que o sistema deve assegurar. O projeto e desenvolvimento, o gerenciamento da produção e o controle da qualidade cumprem as GMP. As responsabilidades da administração são claras. Os materiais adquiridos e utilizados estão corretos. O produto intermediário está sob controle. A verificação e a validação atendem aos requisitos. A produção e a inspeção seguem os procedimentos. Cada lote ou unidade é liberado apenas após revisão e aprovação. O armazenamento, o transporte e a instalação protegem a qualidade do produto. O desenvolvimento sob encomenda, a fabricação por contrato, o processamento terceirizado e os ensaios terceirizados permanecem sob controle. O estado (7) é a liberação. O estado (9) é o controle da atividade contratada. Ambos são conteúdos críticos dentro de um item compartilhado, antes que o leitor chegue ao capítulo 11 ou ao capítulo 12.
2.4.1, artigo de GMP 10. Um procedimento de controle de mudanças classifica a mudança de acordo com seu risco à segurança, eficácia e controlabilidade da qualidade e de acordo com os requisitos legais, analisa-a e aprova-a antes da implementação. Quando necessário, a mudança é verificada ou validada para que a segurança, eficácia e controlabilidade da qualidade sejam mantidas.
As outras quatro linhas do capítulo 2 constam no conjunto mínimo de capítulos do registrante porque o capítulo inteiro é citado.
| Cláusula | Grau | Artigo de GMP | Requisito |
|---|---|---|---|
| 2.2.2 | Maior | 8 | As pessoas em cada nível participam do atingimento dos objetivos da qualidade e assumem a responsabilidade correspondente |
| 2.5.1 | Maior | 11 | Melhoria contínua por meio do monitoramento de dados da qualidade, controle de mudanças, monitoramento de eventos adversos, revisão de riscos da qualidade, ação corretiva e preventiva, auditoria interna e revisão pela administração |
| 2.6.1 | Maior | 12 | Um sistema de risco da qualidade que avalia os riscos ao longo da realização do produto, com base na legislação, normas, ciência e experiência, e que verifica e implementa os controles |
| 2.7.1 | Geral | 13 | As informações de risco da qualidade do ciclo de vida são coletadas, e o gerenciamento de risco da qualidade é revisado periodicamente |
Três itens maiores em um capítulo compartilhado já contam para o gatilho de 10. Inclua suas evidências no mesmo exercício de preparação. 2
Organização e pessoal, apenas no conjunto mínimo de capítulos do registrante
O Capítulo 3 possui 24 itens: 6 críticos, 15 maiores e 3 gerais. Este capítulo é específico da lista mínima de capítulos do registrante. Descartar a lista do fabricante em substituição pela lista do registrante elimina todos os 6 itens críticos e todos os 15 maiores.
Os seis requisitos críticos dizem respeito à independência e à responsabilidade.
3.1.2, artigo de GMP 14. O responsável pela produção e o responsável pela qualidade não devem ocupar ambos os cargos.
3.2.1, artigo de GMP 15. A empresa estabelece um departamento da qualidade compatível com os produtos que produz.
3.2.3, artigo de GMP 15. Esse departamento realiza a garantia da qualidade e o controle da qualidade de forma independente, e possui poder de veto sobre a qualidade do produto.
3.5.3, artigo de GMP 18. O representante legal ou o responsável principal mantém o representante da administração, o responsável pelo departamento da qualidade e o revisor de liberação do produto livres de interferência interna.
3.5.4, artigo de GMP 18. Essa mesma pessoa é responsável pela produção de dispositivos como um todo e organiza a produção em conformidade com as leis, regulamentos e normas aplicáveis, as normas compulsórias e os requisitos técnicos do produto registrados ou notificados.
3.6.1, artigo de GMP 19. A empresa nomeia um representante da administração a partir da alta administração.
Os 15 itens maiores constituem as qualificações e as listas de atribuições que envolvem esses seis. Eles são suficientes, por si sós, para atingir o gatilho de críticos mais maiores de 10 itens se 10 deles forem considerados não conformes. Os 3 itens gerais contam para o total de 20 itens.
| Cláusula | Grau | Artigo de GMP | Requisito |
|---|---|---|---|
| 3.1.1 | Maior | 14 | Uma estrutura organizacional compatível com a produção de dispositivos, com atribuições departamentais, autoridades e a função da qualidade definidas |
| 3.2.2 | Maior | 15 | O departamento da qualidade participa de atividades relacionadas à qualidade e revisa documentos pertinentes às GMP |
| 3.3.1 | Maior | 16 | Pessoal técnico, gerentes, operadores de produção e inspetores em tempo integral suficientes, com as qualificações exigidas pelos cargos |
| 3.3.2 | Geral | 16 | Cada cargo possui atribuições definidas, incluindo atribuições que se sobrepõem |
| 3.4.1 | Maior | 17 | Os cargos-chave incluem pelo menos o representante legal, o responsável principal, o representante da administração, o responsável pela produção, o responsável pela qualidade e o revisor de liberação. O responsável principal, o representante da administração, o responsável pela produção, o responsável pela qualidade e o revisor de liberação são funcionários em tempo integral |
| 3.4.2 | Maior | 17 | Os ocupantes de cargos-chave conhecem as leis de dispositivos, têm experiência prática em gestão da qualidade e sabem avaliar problemas reais de produção e qualidade |
| 3.5.1 | Maior | 18 | O representante legal ou responsável principal estabelece a política e os objetivos da qualidade e provê as pessoas, a infraestrutura e o ambiente de trabalho necessários ao sistema |
| 3.5.2 | Maior | 18 | Essa pessoa organiza a revisão pela administração, avalia o sistema periodicamente e promove sua melhoria contínua |
| 3.6.2 | Maior | 19 | Para uma empresa de Classe II ou Classe III, o representante da administração possui diploma de bacharelado ou superior relacionado a dispositivos, ou título técnico de nível intermediário ou superior. Para uma empresa de Classe I, formação superior de curta duração relacionada a dispositivos ou superior. Em princípio, três anos ou mais em gestão da qualidade de dispositivos ou em gestão técnica ou de produção, familiaridade com o produto e capacidade de realizar o trabalho |
| 3.6.3 | Maior | 19 | As atribuições do representante da administração incluem aplicar a legislação e os requisitos registrados ou notificados, manter em funcionamento um sistema adequado, assegurar que o produto atenda aos requisitos de liberação e organizar a coleta de informações de qualidade pós-mercado, organizar autoinspeções, monitoramento de eventos adversos e recolhimento, relatar a situação do sistema e suas necessidades de melhoria ao representante legal ou responsável principal e cooperar com inspeções, incluindo a retificação tempestiva |
| 3.7.1 | Maior | 20 | Para uma empresa de Classe II ou Classe III, o responsável pelo departamento da qualidade possui diploma de bacharelado ou superior relacionado a dispositivos, ou título técnico profissional de nível intermediário ou superior. Para uma empresa de Classe I, formação superior de curta duração relacionada a dispositivos ou superior. O responsável possui três anos ou mais em produção ou gestão da qualidade de dispositivos |
| 3.7.2 | Maior | 20 | As atribuições incluem a conformidade de materiais e do produto, a organização da revisão de liberação, a investigação de desvios maiores e não conformidades, a investigação de devoluções, reclamações e eventos adversos, a revisão anual da qualidade do produto e o treinamento do departamento |
| 3.8.1 | Maior | 21 | O responsável pela produção possui formação superior de curta duração relacionada a dispositivos ou superior e três anos ou mais em produção ou gestão da qualidade de dispositivos |
| 3.8.2 | Maior | 21 | As atribuições incluem a produção de acordo com os procedimentos de processo e instruções de trabalho, registros de produção que sejam verdadeiros, precisos, completos, tempestivos e rastreáveis, manutenção de instalações e equipamentos e treinamento do departamento |
| 3.9.1 | Maior | 22 | O revisor de liberação é uma pessoa do departamento da qualidade ou um gestor da qualidade em nível superior, capacitado para liberação, apto a revisar a liberação e capaz de desempenhar essa atribuição com independência |
| 3.10.1 | Maior | 23 | Todas as pessoas cujo trabalho afete a qualidade do produto são treinadas para o cargo nas regulamentações, nas atribuições e nas habilidades práticas |
| 3.10.2 | Geral | 23 | Um departamento ou pessoa designada conduz o treinamento, com um sistema, um plano, registros e uma avaliação de eficácia |
| 3.11.1 | Geral | 24 | Gestão de saúde e prontuário de saúde para pessoas cujo trabalho afete a qualidade do produto, de acordo com o produto |
Para um registrante contratante, este capítulo é o ponto mínimo em que um inspetor verifica a independência do revisor de liberação. Os capítulos mínimos designados do contratado são diferentes. 2
Controle da qualidade e liberação do produto, compartilhados com o fabricante
O Capítulo 11 possui 24 itens: 7 críticos, 4 maiores e 13 gerais. Todos os 24 constam em ambos os conjuntos mínimos de capítulos. Os sete requisitos críticos constituem o sistema de inspeção somado à folha de liberação e à frase das duas liberações.
11.1.1, artigo 95 da GMP. Um procedimento de controle de qualidade estabelece a organização, os inspetores, os métodos, a amostragem, os equipamentos, as amostras de liberação e de retenção, e que os ensaios exigidos sejam concluídos antes da liberação.
11.3.1, artigo 97 da GMP. Os procedimentos de inspeção de recebimento, em processo e de produto acabado são elaborados com base na lei, nos regulamentos e regras, nas normas compulsórias, nos requisitos técnicos do produto registrados ou notificados, no risco e na capacidade da empresa de garantir a qualidade.
11.4.1, artigo 98 da GMP. Os métodos de ensaio correspondem às características de desempenho.
11.6.1, artigo 100 da GMP. A inspeção é efetivamente realizada de acordo com esses procedimentos.
11.6.2, artigo 100 da GMP. Cada lote ou unidade possui um registro de inspeção, e o registro assegura a rastreabilidade.
11.10.1, artigo 104 da GMP. O procedimento de liberação, as cinco condições citadas acima e uma folha de liberação assinada por uma pessoa autorizada.
11.10.3, artigo 104 da GMP. Para fabricação por contrato, liberação de produção pelo fabricante contratado e liberação para o mercado pelo detentor do registro ou notificante.
Os quatro itens maiores são a qualificação de inspetores (11.2.1, artigo 96), a cobertura dos requisitos técnicos do produto ou uma alternativa confirmada (11.3.2, artigo 97), a investigação de todo ensaio reprovado (11.9.2, artigo 103) e a avaliação de um laboratório externo acompanhada da confirmação de seus resultados (11.12.4, artigo 106). 2
Os 13 itens gerais ainda contam para um total de 20. Eles são o controle de materiais de referência (11.4.2, artigo 98), o gerenciamento de amostras (11.5.1, artigo 99), o conteúdo do registro de inspeção (11.6.3, artigo 100), o controle de equipamentos de inspeção, incluindo a interrupção do uso e a avaliação retrospectiva quando o equipamento estiver inadequado (11.7.1, artigo 101), o ambiente de ensaio (11.8.1 e 11.8.2, artigo 102), um procedimento para resultados reprovados e a opção de reensaio quando a falha decorrer de um desvio de ensaio (11.9.1 e 11.9.3, artigo 103), o documento de conformidade no produto liberado (11.10.2, artigo 104), as amostras de retenção (11.11.1, artigo 105) e os ensaios terceirizados (11.12.1, 11.12.2 e 11.12.3, artigo 106). Os ensaios de rotina de recebimento, em processo e de produto acabado são geralmente mantidos internamente. Um ensaio que realmente necessite de condições ou equipamentos dos quais a empresa não disponha pode ser encaminhado a uma instituição qualificada, sob um acordo de qualidade. 2 3
Fabricação por contrato e processamento terceirizado, somente no conjunto mínimo de capítulos do detentor do registro
O Capítulo 12 possui 17 itens: 5 críticos, 10 maiores e 2 gerais. O título do capítulo é fabricação por contrato e processamento terceirizado (委托生产与外协加工). A denominação do capítulo inclui as linhas de processamento terceirizado neste conjunto mínimo de capítulos, bem como as linhas de fabricação por contrato.
Os cinco requisitos críticos são aqueles que uma lista de fabricantes deixa para trás.
12.1.1, artigo 107 da GMP. Quando um dispositivo é fabricado por contrato, o sistema de qualidade da parte delegante abrange o ciclo de vida do dispositivo. O sistema do contratado abrange a atividade contratada.
12.2.1, artigo 108 da GMP. Um acordo de qualidade estabelece os direitos, deveres e responsabilidades de cada parte ao longo da produção. A parte delegante não deve utilizar o acordo para transferir obrigações que a lei lhe atribui.
12.5.2, artigo 111 da GMP. O contratado executa a produção experimental e a verificação e validação relacionadas. A produção experimental abrange cada etapa de produção e cada etapa de controle de qualidade transferida.
12.7.1, artigo 113 da GMP. O procedimento de liberação para o mercado da parte delegante, a revisão dos registros de produção, dos registros de controle de qualidade e do dossiê de liberação de produção do contratado, a assinatura autorizada e a regra de que a liberação para o mercado não seja concedida a outra empresa.
12.7.2, artigo 113 da GMP. O procedimento de liberação de produção do contratado, a revisão dos registros de produção e dos registros de controle de qualidade, e a assinatura autorizada antes que o produto saia da fábrica.
Para o item 12.7.2, o contratado detém o procedimento de liberação de produção e as evidências operacionais. O detentor do registro deve providenciar o acesso às evidências relevantes para sua supervisão e revisão de liberação. A localização do item no capítulo 12 identifica o escopo, enquanto sua redação identifica a parte responsável. 2
Os 10 itens maiores são os elos operacionais em torno desse par de liberação. Dois deles, 12.10.1 e 12.10.2, tratam de processamento terceirizado em vez de fabricação por contrato do dispositivo acabado. A GMP define o processamento terceirizado como o ato de confiar determinados processos a outra empresa. 3
| Cláusula | Grau | Artigo da GMP | Requisito |
|---|---|---|---|
| 12.1.2 | Maior | 107 | As duas partes possuem um mecanismo de comunicação que mantém os dois sistemas integrados e em funcionamento |
| 12.3.1 | Maior | 109 | Antes da fabricação por contrato, a parte delegante avalia o contratado no local quanto à capacidade de produção, garantia da qualidade e gerenciamento de riscos, e confirma que o contratado pode continuar cumprindo a GMP. Durante o contrato, a parte delegante audita e avalia o sistema do contratado no local periodicamente |
| 12.3.2 | Geral | 109 | O contratado aceita a auditoria e a supervisão, e adota ações corretivas e preventivas sobre os achados |
| 12.4.1 | Maior | 110 | A parte delegante possui uma organização da qualidade e pessoal de qualidade em tempo integral suficiente, além de técnicos que conhecem o produto, para monitorar a atividade contratada |
| 12.4.2 | Maior | 110 | O representante da administração, o responsável pela produção, o responsável pela qualidade e o revisor de liberação do contratado conhecem a produção e a gestão da qualidade do produto contratado |
| 12.5.1 | Maior | 111 | As duas partes planejam a transferência conjuntamente, de modo que os requisitos técnicos do produto, requisitos de materiais e processos, instruções e rótulos passem para o contratado |
| 12.6.1 | Maior | 112 | A parte delegante notifica o contratado sobre alterações de projeto e alterações de compras e as supervisiona, e possui uma forma de tomar conhecimento de alterações do contratado que possam afetar a qualidade, com uma avaliação conjunta |
| 12.6.2 | Maior | 112 | O contratado executa os requisitos de alteração da parte delegante e comunica suas próprias necessidades de alteração |
| 12.8.1 | Maior | 114 | O contratado relata, tempestivamente, desvios, alterações e condições anormais que possam afetar a qualidade, e mantém o registro de tratamento |
| 12.9.1 | Geral | 115 | Onde a realização do produto utilizar processamento terceirizado, a empresa possui um procedimento de controle e controla esse processamento |
| 12.10.1 | Maior | 116 | A empresa gerencia o processador terceirizado pelo menos como um fornecedor, e avalia a capacidade de processamento, a garantia da qualidade e o gerenciamento de riscos |
| 12.10.2 | Maior | 116 | Um acordo de qualidade para processamento terceirizado estabelece o trabalho, os requisitos de qualidade ou técnicos, os critérios de aceitação, as responsabilidades de ambas as partes e as regras de processo, validação, liberação, alteração e comunicação |
Dez itens maiores neste capítulo são, por si sós, suficientes para atingir um gatilho de 10 se todos os 10 fossem considerados não conformes. Evidências apenas para 12.7.1 e 12.7.2 deixam esses dez requisitos maiores sem resposta; as não conformidades correspondentes continuam contando para o limiar aplicável. 2
Análise e melhoria, compartilhado, sem item crítico
O Capítulo 14 possui 12 itens, sendo 0 críticos, 8 maiores e 4 gerais. Ele consta em ambos os conjuntos mínimos de capítulos. Seus 8 itens maiores contam para o gatilho de 10 itens, e todos os 12 itens contam para o gatilho de 20 itens.
| Cláusula | Grau | Artigo da GMP | Requisito |
|---|---|---|---|
| 14.1.1 | Maior | 121 | Monitoramento, análise e melhoria do produto e do sistema de qualidade, para que o produto permaneça seguro e eficaz e o sistema continue em funcionamento |
| 14.2.1 | Geral | 122 | Um procedimento de reclamações e feedback de clientes, com atribuições, investigação tempestiva e registros |
| 14.3.1 | Maior | 123 | Um sistema de monitoramento de eventos adversos, notificações tempestivas, investigação e avaliação, e controles de risco quando necessário |
| 14.4.1 | Maior | 124 | Um procedimento de análise de dados abrangendo coleta, padrões de controle, métodos e estatística para a qualidade do produto, eventos adversos, feedback de clientes e o funcionamento do sistema, um relatório de avaliação de riscos da qualidade e o uso da análise como dado de entrada para melhorias |
| 14.5.1 | Maior | 125 | Um procedimento de ação corretiva voltado para a causa e um procedimento de ação preventiva voltado para a causa potencial |
| 14.5.2 | Maior | 125 | A ação corresponde ao efeito do problema, é verificada como isenta de efeitos adversos e sua eficácia é confirmada |
| 14.6.1 | Maior | 126 | Um sistema de recolhimento que coleta informações de segurança, investiga e avalia possíveis defeitos, recolhe produtos com defeito e faz as notificações conforme exigido |
| 14.7.1 | Geral | 127 | Um procedimento para informar a empresa pertinente, usuário ou consumidor sobre alterações relacionadas à segurança |
| 14.8.1 | Maior | 128 | Um procedimento de auditoria interna que define os critérios, escopo, frequência, pessoal, método, registros e a avaliação de ações corretivas e preventivas |
| 14.8.2 | Geral | 128 | Um plano de auditoria interna, a auditoria, o relatório e as ações sobre as não conformidades encontradas |
| 14.9.1 | Maior | 129 | Um procedimento de análise crítica pela direção e análise crítica periódica pela direção, abrangendo a revisão de riscos da qualidade, avaliação da qualidade do produto, necessidades de alterações no sistema, conformidade regulatória e a oportunidade de melhoria |
| 14.9.2 | Geral | 129 | Um relatório de análise crítica pela direção e ações de melhoria que mantenham o sistema adequado, suficiente e eficaz |
Estes artigos, de 121 a 129, são o sistema de pós-mercado dentro do conjunto mínimo de capítulos. Eles são compartilhados com o fabricante. Leia-os juntamente com os capítulos 3 e 12. 2 3
Os seis itens críticos que o conjunto mínimo de capítulos do fabricante adiciona
Os 17 itens críticos do fabricante não são um subconjunto dos 22 do detentor do registro. As duas listas compartilham 11, o conjunto mínimo de capítulos do detentor do registro possui 11 a mais, e o conjunto mínimo de capítulos do fabricante adiciona 6, quatro no capítulo 8 e dois no capítulo 10.
A mesma lista mínima de capítulos se aplica a um detentor do registro ou notificante com produção própria e a um fabricante contratado. Os capítulos 8 e 10 respondem pelas seis linhas críticas apresentadas abaixo. 2
Os seis itens críticos específicos do conjunto mínimo de capítulos do fabricante:
| Cláusula | Grau | Artigo de BPF | O que o conjunto mínimo de capítulos do fabricante adiciona |
|---|---|---|---|
| 8.1.1 | Crítico | 59 | Um procedimento de controle de compras. Os materiais ou serviços adquiridos atendem aos requisitos especificados e cumprem a legislação, os regulamentos, as regras e as normas obrigatórias aplicáveis |
| 8.4.2 | Crítico | 62 | Interromper as compras de um fornecedor avaliado com defeito maior, analisar o risco para o produto e adotar medidas quando necessário |
| 8.7.1 | Crítico | 65 | Aceite no recebimento de matérias-primas. Conferi-las, testá-las ou verificá-las e, somente então, colocá-las no almoxarifado |
| 8.9.2 | Crítico | 67 | Retestar o material com prazo de armazenamento vencido e utilizá-lo somente se a avaliação constatar que está conforme. Tratar o material com prazo de validade vencido como produto não conforme |
| 10.1.1 | Crítico | 78 | Um procedimento de controle do processo de produção que abrange operadores, equipamentos, materiais e produto intermediário, instruções de processo e de trabalho, ambiente e inspeção ou monitoramento em processo, e a produção conforme esse procedimento |
| 10.4.1 | Crítico | 81 | Um registro de produção para cada lote ou unidade, atendendo à rastreabilidade |
O capítulo 8 possui 18 itens no total: 4 críticos, 5 maiores e 9 gerais. O capítulo 10 possui 21: 2 críticos, 11 maiores e 8 gerais. Aqueles 5 e 11 itens maiores, e aqueles 9 e 8 itens gerais, constam no conjunto mínimo de capítulos do fabricante e não no mínimo do detentor do registro. Os 11 itens maiores no capítulo 10 já são suficientes para atingir o gatilho de 10 itens dentro dos próprios capítulos do fabricante. A matriz preparatória detalhada acima concentra-se nos capítulos do detentor do registro. As seis linhas críticas são suficientes para impedir a troca em qualquer direção. 2
Obrigações além da cobertura mínima de capítulos
Os 22 itens críticos são as linhas críticas dentro dos cinco capítulos citados, e os 40 itens maiores ao lado deles já são suficientes, com aqueles 22, para que os gatilhos numéricos de suspensão sejam atingidos dentro do conjunto mínimo de capítulos.
Os 11 itens críticos em nenhuma das frases são 1.1.1, 4.7.1, 5.1.1, 6.4.1, 6.5.1, 7.5.2, 7.6.1, 7.10.1, 9.2.1, 9.4.2 e 9.6.1. Projeto e desenvolvimento, capítulo 7, e verificação e validação, capítulo 9, respondem por 6 dos 11. 2
| Cláusula | Capítulo | Artigo de BPF | Requisito crítico fora de ambos os conjuntos mínimos de capítulos |
|---|---|---|---|
| 1.1.1 | 1 Geral | 3 | Um sistema de qualidade adequado ao dispositivo e mantido em funcionamento. O sistema abrange desenvolvimento sob encomenda, fabricação contratada, processamento terceirizado e ensaios terceirizados |
| 4.7.1 | 4 Edificações e instalações | 31 | Instalações compatíveis com o produto, o processo e o ambiente externo, tais como tratamento de ar, água de processo, gases de processo e controle estático |
| 5.1.1 | 5 Equipamentos | 36 | Equipamentos de produção, instrumentos de inspeção e ferramental compatíveis com o produto e a escala, e mantidos em funcionamento eficaz |
| 6.4.1 | 6 Documentos e dados | 45 | Um procedimento de controle de registros. Os registros mantêm rastreáveis o projeto, a produção, o controle de qualidade e a liberação, e são verdadeiros, exatos, completos, tempestivos, claros, identificáveis, recuperáveis e protegidos contra danos e perdas |
| 6.5.1 | 6 Documentos e dados | 46 | Onde os registros forem eletrônicos, o acesso é controlado, alterações e exclusões são autorizadas e registradas em log, os backups duram pelo menos o período de retenção do capítulo e a assinatura eletrônica atende à legislação |
| 7.5.2 | 7 Projeto e desenvolvimento | 51 | As saídas de projeto incluem as informações de que compras, produção, inspeção, uso e assistência técnica necessitam, e os requisitos técnicos do produto. As saídas são verificadas e aprovadas |
| 7.6.1 | 7 Projeto e desenvolvimento | 52 | Transferência de projeto, de modo que os procedimentos de saída para ambiente, materiais, processo e controle de qualidade sejam verificados e adequados para a produção comercial, com atenção a processos críticos e processos especiais |
| 7.10.1 | 7 Projeto e desenvolvimento | 56 | As alterações de projeto são identificadas e seu efeito é avaliado. Onde necessário, são verificadas ou validadas e aprovadas antes da implementação |
| 9.2.1 | 9 Verificação e validação | 70 | Edificações, instalações e equipamentos principais são confirmados. A produção e a inspeção utilizam processos, procedimentos e métodos verificados ou validados, e permanecem nesse estado |
| 9.4.2 | 9 Verificação e validação | 72 | Processos especiais são confirmados. Processos críticos são verificados |
| 9.6.1 | 9 Verificação e validação | 74 | Qualquer alteração em materiais essenciais, ambiente, processo, equipamentos principais de produção ou de inspeção, ou método de ensaio é verificada ou validada. Uma alteração de registro, uma alteração de notificação ou um relatório de assuntos de produção é concluído onde as normas o exigirem |
O item 1.1.1 é a linha crítica que estabelece que o sistema de qualidade abrange a fabricação contratada. Ele está no capítulo 1. Nenhuma das frases mínimas cita o capítulo 1. O conjunto mínimo de capítulos do detentor do registro contratante ainda cobre essa atividade por meio do capítulo 12, incluindo 12.1.1. O conjunto mínimo de capítulos do fabricante ainda cobre a divisão da liberação por meio de 11.10.3. A linha situa-se fora de ambas as listas mínimas de capítulos; sua obrigação subjacente de sistema de qualidade continua a se aplicar. A omissão na lista de capítulos não é uma isenção. 2
A Seção 四 exige que a autoridade avalie a gravidade juntamente com o risco do produto. As não conformidades correlacionadas que possam criar risco sistêmico de gestão da qualidade são tratadas como uma não conformidade crítica no capítulo de garantia da qualidade. Uma não conformidade repetida nas duas inspeções anteriores pode, dependendo das circunstâncias, ser elevada em um grau. 2 A fonte não fornece um algoritmo aritmético para adicionar uma nova constatação e ao mesmo tempo reter todas as constatações subjacentes. Não faça contagem dupla com base nessa premissa. Mantenha os relacionamentos e o histórico de inspeções para que a autoridade possa avaliar as constatações e os graus reais.
Onde a conclusão for a suspensão, o detentor do registro ou notificante avalia de forma abrangente o risco à qualidade e à segurança do produto e realiza o recolhimento do produto onde necessário. A ordem de suspensão em si é direcionada à empresa inspecionada. 2 Essas são duas frases. A frase do recolhimento cita o detentor do registro ou notificante. A frase de paralisação da produção cita a empresa que foi inspecionada.
O artigo 130 das BPF estabelece que a especificação é o requisito básico para a gestão da qualidade da produção de dispositivos. Requisitos especiais para categorias específicas são emitidos como anexos. A empresa pode determinar, a partir das características do dispositivo que produz, quais cláusulas específicas não se aplicam e explicar os motivos. 3 O total de 200 itens e os totais dos conjuntos mínimos de capítulos são tamanhos da lista de verificação anteriores a essa avaliação específica da empresa. Não há margem fixa permitida para excluir uma porcentagem da lista de verificação. Uma cláusula deixada desmarcada ainda requer a justificativa do artigo 130 se a empresa a tratar como inaplicável. Por exemplo, uma empresa que esteja considerando se as linhas de processamento terceirizado 12.9.1, 12.10.1 e 12.10.2 se aplicam deve distinguir a fabricação contratada do dispositivo acabado da terceirização de processos individuais, revisar seus arranjos reais e justificar a conclusão em relação às características do dispositivo. O modelo de negócios por si só não constitui uma exclusão automática.
Transforme a matriz de correspondência em uma transferência de evidências
Utilize os requisitos capítulo por capítulo acima como um índice de evidências para os 22 itens críticos, 40 maiores e 23 gerais. Um requisito pode exigir um procedimento, evidência operacional, um responsável e registros recuperáveis do contratado. Por outro lado, um único documento controlado pode respaldar várias cláusulas. Registre o responsável pela evidência, a versão do documento, o dispositivo ou processo aplicável, o local de armazenamento e o status de revisão. A conclusão significa que a evidência está atualizada e consistente com a prática real. 2
Comece com um lote ou unidade real e acompanhe-o desde os registros de produção até os resultados do controle de qualidade, a liberação de produção pelo contratado e a liberação para o mercado pelo detentor do registro. Confirme se as pessoas que assinam estão autorizadas para a função, se os desvios não resolvidos recebem o tratamento exigido e se o revisor da liberação para o mercado recebe o arquivo de liberação aplicável do contratado. Este é um método prático de revisão derivado dos artigos 104 e 113; as fontes prescrevem os deveres, enquanto a seleção de amostras e o formato do índice de evidências são escolhas de implementação da empresa. 3
Em seguida, teste o fluxo de exceção. Uma alteração do contratado, uma investigação de resultado fora de especificação ou um registro de lote incompleto devem chegar ao responsável apropriado antes de uma decisão de liberação. Compare a comunicação real com o acordo de qualidade, o procedimento de controle de mudanças e o procedimento de liberação. Resolva versões contraditórias antes de considerar uma linha como pronta. Uma solicitação de evidência deve identificar o registro necessário e o motivo, respeitando os acordos legítimos de confidencialidade das partes.
Por fim, revise os achados de inspeções anteriores juntamente com as evidências atuais. Preserve a relação entre problemas recorrentes e suas ações corretivas, pois a seção 四 permite expressamente a reavaliação da gravidade para achados repetidos e riscos sistêmicos associados. Registre as lacunas em aberto com honestidade, com um responsável e o status da ação corretiva. Um rótulo interno de “pronto” é um julgamento de preparação; a autoridade determina o escopo da inspeção, os achados e a conclusão. 2
Para um contexto de registro mais amplo, consulte a página do mercado da China. As contagens de inspeção acima permanecem rastreáveis ao anexo oficial, em vez de a uma descrição de serviço.
Como os 22 e 17 foram contados
O anexo classificado foi lido a partir do arquivo NMPA dos princípios de inspeção em 4 de outubro de 2026. O arquivo contém uma tabela de itens com 200 linhas classificadas. A seção 二 apresenta o tamanho da lista de verificação: 200 itens, 39 críticos (três estrelas), 88 maiores (duas estrelas) e 73 gerais (uma estrela). A classificação em cada linha é a referida célula de nível de risco exigido. Uma segunda leitura, obtendo a classificação apenas a partir de uma linha cujo conteúdo integral seja de uma, duas ou três estrelas, concordou em todas as 200 cláusulas. As contagens de itens críticos por capítulo são 1, 4, 6, 1, 1, 2, 3, 4, 3, 2, 7, 5, 0 e 0, e totalizam 39. O capítulo é o primeiro componente do número da cláusula, o que é a regra na nota de numeração do anexo, correspondido aos títulos dos capítulos na seção 三(二)2. 2
Os limiares de suspensão e de licença neste artigo são as regras redigidas na seção 三. A tabela de resultados que se segue a essas regras não foi utilizada. 2 Os limites de liberação foram lidos a partir dos artigos de GMP 104, 108, 113 e 130 no anexo ao Anúncio nº 107 de 2025, e do artigo 132 para a data de vigência. 3 Os pontos do aviso foram lidos a partir da republicação de Xangai e conferidos com a reprodução do Trade and Industry Department do mesmo aviso NMPA. 1 4
Os valores 22, 17, 11 e 6 medem a cobertura da lista de verificação. Um leitor pode reproduzi-los contando as células de classificação para os capítulos e números de cláusulas listados. A frequência real de inspeção, aplicabilidade, achados e conclusões exigem evidências específicas da empresa além desta análise documental.
Referências
- Shanghai Medical Products Administration. Republicação de 国家药监局关于印发医疗器械生产质量管理规范检查指导原则的通知, 国药监械管〔2026〕14号, página datada de 16 de setembro de 2026, aviso assinado em 14 de setembro de 2026, linha de fonte identificando o site NMPA. Pontos do aviso 一 a 五. Acessado em 4 de outubro de 2026. yjj.sh.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范检查指导原则, anexo a 国药监械管〔2026〕14号. Seção 一; seção 二 legenda de classificação e totais impressos; seção 三(一) conclusões de licença; seção 三(二) conclusões de pós-mercado e as frases de capítulos mínimos; seção 四; nota de numeração; linhas 1.1.1 a 14.9.2 da tabela de itens. Acessado em 4 de outubro de 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范, anexo ao Anúncio nº 107 de 2025. Artigos 104, 108, 113, 130 e 132, e as definições e artigos de capítulos citados pelas linhas de inspeção. Acessado em 4 de outubro de 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Hong Kong Trade and Industry Department. Apêndice de circular reproduzindo 国药监械管〔2026〕14号, incluindo os pontos do aviso 一 a 五. Acessado em 4 de outubro de 2026. tid.gov.hk ↩ ↩
 Mercado · 24 de jul. de 2026NMPA Registro e Aprovação de Dispositivos Médicos na ChinaAtualização Regulatória · 17 de set. de 2026Critérios de Inspeção de GMP da China NMPAAtualização Regulatória · 5 de set. de 2026BPF de Dispositivos na China: 1 Nov 2026Atualização Regulatória · 1 de jul. de 2026Programa-Piloto de Avaliação Conjunta Malásia-China 2026Atualização Regulatória · 12 de mai. de 2026Atualização 2026 do MOU Singapura-China de Produtos para SaúdeVídeo · 21 de jul. de 2025Como registrar um dispositivo médico na ChinaEstudo de caso · 5 de ago. de 2026Registro de IVD Oncológico no VietnãMercado · 24 de jul. de 2026Registro de Dispositivos Médicos na HSA de SingapuraMercado · 24 de jul. de 2026Registro e Aprovação de Dispositivos Médicos na Índia pela CDSCOVídeo · 11 de set. de 2026Singapura HSA: Como Escolher a Via do Dispositivo
WL QMSR 2026: registro ISO 13485 FDA
Quatro warning letters publicadas de FDA citam ISO 13485:2016, Cláusula 7.1, e apontam os registros ausentes. Reúna esses primeiro e, depois, os relatórios de análise crítica gerencial e de auditoria.
ISO 14971 Arquivos de Risco: Evidências e Revisão
Use dados de recall, fontes regulatórias e exemplos práticos para revisar controles de risco e as evidências que sustentam a liberação.
Representantes Locais e Detentores de Registro: Guia 2026
Quem detém o dossiê importa quando um distribuidor muda. Compare papéis locais, documentos de transição, condições de transferência e o custo anual total antes de nomear um parceiro.
Vamos conversar,
Onde quer que você esteja.
Quer esteja procurando mais informações ou pronto para ser nosso parceiro, estamos aqui para orientá-lo em todas as etapas do processo regulatório.
Fale conosco