GMP China nov. 2026: 22 ítems críticos
Prepárese para el 1 de noviembre de 2026 con una comparación verificada de los capítulos mínimos de inspección del titular y del fabricante, los requisitos clasificados y las responsabilidades de liberación.
TL;DR. Las GMP revisadas para dispositivos médicos de China y sus principios de inspección entran en vigor el 1 de noviembre de 2026. Esta es una guía de preparación, revisada el 4 de octubre, y no una declaración de que las nuevas normas ya se apliquen. Para una inspección poscomercialización parcial, los capítulos mínimos designados para un titular de registro o declarante de notificación que contrata la producción contienen 85 ítems: 22 críticos, 40 mayores y 23 generales. Los capítulos mínimos del fabricante contienen 83 ítems, incluidos 17 críticos. Once ítems críticos son compartidos; otros 11 figuran únicamente en el conjunto mínimo de capítulos del titular de registro y 6 solo en el del fabricante. Estos son recuentos de filas de la lista de verificación, no hallazgos de inspección observados ni el número de documentos que una empresa debe presentar. 1 2
La pregunta práctica radica en qué evidencia debe preparar un responsable de calidad y a qué parte le corresponde. La pertenencia a un capítulo no transfiere una obligación legal: el ítem 12.7.2 figura en el conjunto mínimo de capítulos del titular de registro, pero describe la responsabilidad de liberación de producción del contratista. El titular de registro necesita una interfaz eficaz de evidencias con el contratista, no una segunda firma que pretenda reemplazar dicha responsabilidad.
El alcance comprende las inspecciones de licencia de producción y de poscomercialización descritas en estos principios chinos. Los fabricantes internacionales deben determinar su rol legal y vía de inspección antes de aplicar esta matriz a sus circunstancias. Las explicaciones siguientes no son oficiales; prevalece el texto original en chino. La autoridad puede agregar capítulos pertinentes, los requisitos específicos del producto siguen siendo aplicables y la no aplicabilidad justificada debe evaluarse por separado. 2 3
Los dos conjuntos mínimos de capítulos de inspección son paquetes diferentes
Los principios denominan a una inspección parcial como una inspección no integral de ítems (非全项目检查): una inspección que cubre algunos capítulos de las GMP, de conformidad con el plan de inspección. Para ese tipo de inspección poscomercialización, la sección 三(二)2 establece un mínimo por rol. La frase, en el anexo de 国药监械管〔2026〕14号, reza:
对自行生产注册人、备案人的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节;对委托生产的注册人、备案人的非全项目检查,至少应当覆盖质量保证、机构与人员、质量控制与产品放行、委托生产与外协加工、分析与改进等章节;对受托生产企业的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节。 2
Traducción: un titular de registro o declarante de notificación con producción propia es inspeccionado, como mínimo, en garantía de calidad, compras y gestión de materias primas, gestión de producción, control de calidad y liberación de producto, y análisis y mejora. Un titular de registro o declarante de notificación que contrata la producción es inspeccionado, como mínimo, en garantía de calidad, organización y personal, control de calidad y liberación de producto, fabricación por contrato y procesamiento tercerizado, y análisis y mejora. Un fabricante por contrato es inspeccionado, como mínimo, en los mismos capítulos que el fabricante con producción propia. 2
El número de cláusula es X1.X2.X3. La nota de numeración de los principios indica que el primer componente es el capítulo, por lo que 12.7.1 es el capítulo 12 y 11.10.3 es el capítulo 11. 2 Al filtrar las 200 celdas de nivel de riesgo por esos números de capítulo se obtienen los conjuntos mínimos de capítulos a continuación. Cada celda está calificada en el anexo: tres estrellas para un ítem crítico (关键项目), dos para un ítem mayor (主要项目) y una para un ítem general (一般项目). La sección 二 presenta la lista de verificación con 200 ítems: 39 críticos, 88 mayores y 73 generales. Las cifras del conjunto mínimo de capítulos a continuación contabilizan dichas celdas. 2
| Capítulo | Conjunto mínimo de capítulos del titular de registro | Conjunto mínimo de capítulos del fabricante | Ítems | Críticos | Mayores | Generales |
|---|---|---|---|---|---|---|
| 2 Garantía de calidad | Sí | Sí | 8 | 4 | 3 | 1 |
| 3 Organización y personal | Sí | No | 24 | 6 | 15 | 3 |
| 8 Compras y materias primas | No | Sí | 18 | 4 | 5 | 9 |
| 10 Gestión de producción | No | Sí | 21 | 2 | 11 | 8 |
| 11 Control de calidad y liberación de producto | Sí | Sí | 24 | 7 | 4 | 13 |
| 12 Fabricación por contrato y procesamiento tercerizado | Sí | No | 17 | 5 | 10 | 2 |
| 14 Análisis y mejora | Sí | Sí | 12 | 0 | 8 | 4 |
Los capítulos del titular de registro 2, 3, 11, 12 y 14 suman 85 ítems: 22 críticos, 40 mayores y 23 generales. Los ítems críticos se suman como 4 + 6 + 7 + 5 + 0. Los capítulos del fabricante 2, 8, 10, 11 y 14 suman 83 ítems: 17 críticos, 31 mayores y 35 generales. Los ítems críticos se suman como 4 + 4 + 2 + 7 + 0. Los capítulos 2, 11 y 14 figuran en ambos conjuntos mínimos de capítulos y contienen 44 ítems, de los cuales 11 son críticos. Por lo tanto, los dos conjuntos mínimos de capítulos en conjunto contemplan 124 ítems calificados distintos. 2
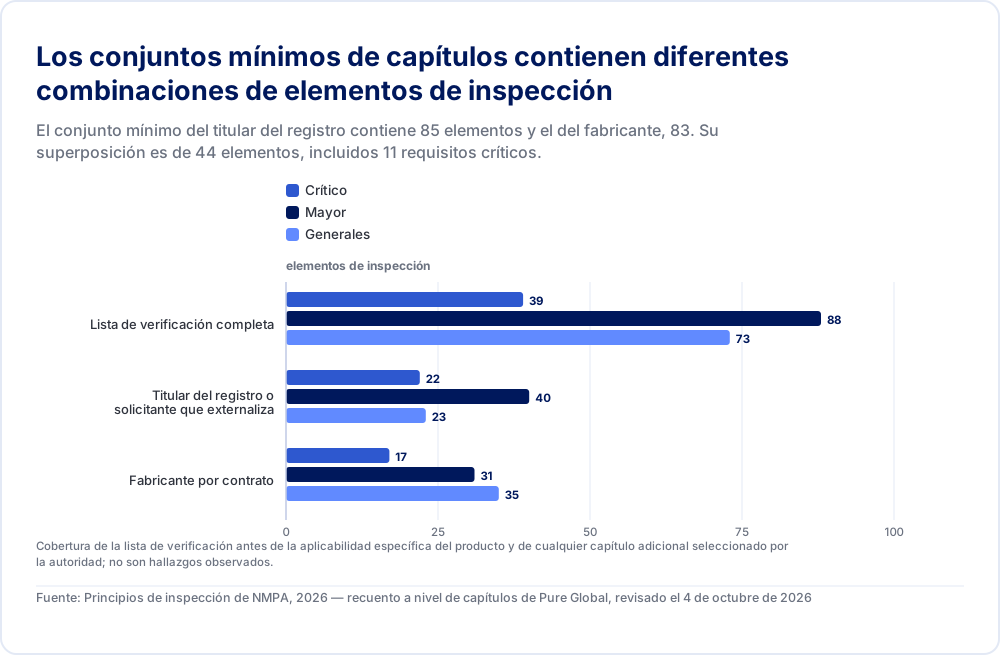
| Crítico | Mayor | Generales | |
|---|---|---|---|
| Lista de verificación completa | 39 | 88 | 73 |
| Titular del registro o solicitante que externaliza | 22 | 40 | 23 |
| Fabricante por contrato | 17 | 31 | 35 |
Cobertura de la lista de verificación antes de la aplicabilidad específica del producto y de cualquier capítulo adicional seleccionado por la autoridad; no son hallazgos observados.
Fuente: Principios de inspección de NMPA, 2026 — recuento a nivel de capítulos de Pure Global, revisado el 4 de octubre de 2026
La división de los ítems críticos es la parte en la que una lista intercambiada incurre en error.
| Dónde se ubica el ítem crítico | Recuento | Cláusulas |
|---|---|---|
| Ambos conjuntos mínimos de capítulos, todos ellos en los capítulos 2 y 11 | 11 | 2.1.1, 2.2.1, 2.3.1, 2.4.1, 11.1.1, 11.3.1, 11.4.1, 11.6.1, 11.6.2, 11.10.1, 11.10.3 |
| Solo en el conjunto mínimo de capítulos del titular de registro o declarante de notificación | 11 | 3.1.2, 3.2.1, 3.2.3, 3.5.3, 3.5.4, 3.6.1, 12.1.1, 12.2.1, 12.5.2, 12.7.1, 12.7.2 |
| Solo en el conjunto mínimo de capítulos del fabricante | 6 | 8.1.1, 8.4.2, 8.7.1, 8.9.2, 10.1.1, 10.4.1 |
Los 17 ítems críticos del fabricante no son un subconjunto de los 22 del titular de registro. El recuento exclusivo del titular de registro es 11, debido a que el capítulo 3 aporta 6 ítems críticos y el capítulo 12 aporta 5. El recuento exclusivo del fabricante es 6, porque el capítulo 8 aporta 4 y el capítulo 10 aporta 2. La diferencia aritmética, 22 menos 17, es igual a 5, lo que representa 11 menos 6. Utilizar esa diferencia como la cantidad de registros adicionales del titular de registro excluye de la comparación los seis ítems exclusivos del fabricante y subestima la lista exclusiva del titular de registro. 2
La autoridad puede añadir capítulos pertinentes en función del motivo de la inspección, el tipo de inspección y las características del producto. La inspección parcial resultante se evalúa mediante las reglas de resultados de inspección completa. Por lo tanto, la matriz describe la cobertura mínima planificada, quedando el alcance final determinado por la autoridad. 2
De Pure Global, el resumen de septiembre de los principios de inspección explica los conjuntos de capítulos y los umbrales de resultados. El análisis aquí presentado añade una correspondencia a nivel de cláusulas y la transferencia de evidencias: qué filas calificadas contiene cada conjunto de capítulos, dónde recaen las responsabilidades de liberación y cómo evitar sustituir la lista de preparación de un rol por la del otro.
Qué inspecciones utilizan el conjunto mínimo de cinco capítulos
Utilice el conjunto mínimo de capítulos de 85 ítems para una inspección poscomercialización parcial de un registrante o declarante que subcontrata la producción. Las mismas reglas completas de suspensión juzgan esa inspección parcial. Una inspección de licencia sigue sus disposiciones independientes sobre alcance y resultados.
El aviso que emitió los principios es 国药监械管〔2026〕14号, firmado por la National Medical Products Administration el 14 de septiembre de 2026. La redacción aquí corresponde a la republicación realizada por la Shanghai Medical Products Administration, con fecha del 16 de septiembre de 2026 en esa página, la cual designa al sitio web de NMPA como su fuente. 1 Una circular del Hong Kong Trade and Industry Department reproduce el mismo aviso. 4 La recuperación directa de la página HTML de NMPA no arrojó el texto del aviso. El anexo de principios en sí se consultó a partir del archivo NMPA. 2
Cinco puntos en el aviso delimitan el conjunto mínimo de capítulos.
A partir del 1 de noviembre de 2026, los departamentos de regulación de medicamentos llevan a cabo las inspecciones de licencias de producción y la supervisión poscomercialización estrictamente de conformidad con las GMP revisadas, y las evalúan y resuelven con arreglo a estos principios. Los principios in situ de 2015, 食药监械监〔2015〕218号, quedan derogados ese día. 1 El artículo 132 del anexo de las GMP establece la misma fecha y deroga las GMP de 2014. 3
Antes del 1 de noviembre de 2026, las inspecciones de licencias continúan utilizando las GMP vigentes en ese momento. La autoridad también evalúa a la empresa frente a las GMP revisadas, tomando estos principios como referencia, y recomienda correcciones. 1
Las solicitudes pendientes de licencia, modificación y renovación cambian el 1 de noviembre de 2026 únicamente en dos situaciones. La primera es una solicitud aceptada antes de esa fecha que aún no ha sido inspeccionada in situ. La segunda es una solicitud ya inspeccionada in situ, sin una decisión sobre la licencia todavía debido a que la empresa no ha concluido la rectificación. 1
Tras la notificación de producción de un dispositivo de Clase I, la autoridad inspecciona los materiales notificados y la implementación de las GMP en un plazo de tres meses. Una notificación realizada antes del 1 de noviembre de 2026 que aún no haya tenido dicha verificación in situ se inspecciona conforme a las GMP revisadas a partir de esa fecha. 1 El aviso describe esto como una verificación de los materiales de la notificación y de la implementación de las GMP; la regla de cinco capítulos tiene un alcance poscomercialización parcial independiente.
Las autoridades provinciales planifican la cobertura poscomercialización según el riesgo del producto y el riesgo de la empresa, y reciben instrucciones de completar inspecciones de cobertura total por etapas frente a las GMP revisadas. 1 Las fuentes dejan sin especificar la combinación final de inspecciones parciales y completas.
A partir del 1 de noviembre de 2026, la producción de dispositivos estériles, dispositivos implantables, reactivos de IVD, prótesis dentales personalizadas y software independiente debe cumplir con las GMP revisadas y el anexo vigente aplicable a esa categoría. Los principios de inspección correspondientes se revisarán y emitirán por separado. 1 Esos ítems del anexo quedan fuera de esta lista de verificación de 200 ítems.
El propio alcance de los principios es más amplio que el conjunto mínimo de capítulos para inspecciones parciales. La Sección 一 aplica el documento a las inspecciones de licencias de producción, incluidas las de modificación y renovación, y a todo tipo de supervisión poscomercialización. 2 Las listas de cinco capítulos aparecen únicamente dentro de la regla de inspección parcial.
Una inspección parcial sigue utilizando los criterios de suspensión completa
Una inspección parcial se juzga según las reglas de la inspección completa. La suspensión procede ante conductas falsas o engañosas, o al menos 3 hallazgos críticos, o al menos 10 hallazgos críticos y mayores en conjunto, o al menos 20 hallazgos de cualquier nivel. El conjunto mínimo de capítulos para el registrante ya contiene 22 ítems críticos y 40 ítems mayores, por lo que esos desencadenantes numéricos pueden alcanzarse dentro de los cinco capítulos.
La supervisión poscomercialización tiene cuatro conclusiones: no se encontraron no conformidades (未发现不符合项目), autocorrección (自行整改), suspensión de la producción para rectificación (暂停生产整改) y rectificación en un plazo determinado (限期整改). 2
La regla de suspensión está impresa de la siguiente manera:
检查发现存在以下情形之一的,检查结论判定为“暂停生产整改”:①存在虚假、欺骗行为;②关键项目不符合数量3项及以上;③关键项目及主要项目不符合总数量10项及以上;④不符合项目总数量20项及以上。 2
Traducción: la conclusión es suspensión para rectificación si se detecta alguna de las siguientes situaciones: conducta falsa o engañosa; 3 o más no conformidades críticas; 10 o más no conformidades críticas y mayores en total; o 20 o más no conformidades de cualquier nivel. A continuación, la autoridad exige a la empresa inspeccionada que suspenda la producción. La producción se reanuda después de que se hayan corregido todas las no conformidades y se apruebe una inspección de seguimiento. 2
El enunciado relativo a la inspección parcial establece que el resultado se juzga con arreglo a las reglas de la inspección completa. 2 Los mismos umbrales se aplican dentro de la cobertura de capítulos seleccionada, incluidos los capítulos pertinentes que agregue la autoridad.
El rango por debajo de los desencadenantes queda fijado por el mismo texto. La ausencia total de no conformidades constituye una conclusión por sí misma. La ausencia de no conformidades críticas o mayores, con menos de 5 no conformidades generales (不满5项), corresponde a autocorrección, explicada en el informe anual de autoinspección. Cualquier otro resultado poscomercialización es rectificación en un plazo determinado. Cuando ese resultado de rectificación en un plazo contiene una no conformidad crítica o mayor, la autoridad evalúa el riesgo para la calidad del producto y puede enviar a la empresa una carta de advertencia de riesgo. Si la empresa no cumple con el plazo para presentar su expediente de rectificación, o si el seguimiento determina que la corrección es inadecuada, la conclusión pasa a ser suspensión. 2
Menos de 5 significa que 4 hallazgos generales se sitúan en el rango de autocorrección, mientras que 5 pasan a rectificación en un plazo determinado. Un solo hallazgo crítico ya queda fuera de la autocorrección. También se sitúa por debajo de los recuentos de suspensión, por lo que corresponde a rectificación en un plazo determinado, y el enunciado relativo a la advertencia de riesgo puede aplicarse debido a que hay un hallazgo crítico presente. Las filas a continuación aplican dichos umbrales impresos a recuentos declarados de hallazgos. Estas son aplicaciones hipotéticas de las reglas numéricas, no resultados de inspección. Los ejemplos asumen que no existen conductas falsas o engañosas, que no hay una reevaluación de la gravedad conforme a la sección 四 y que no existe una infracción legal independiente que requiera acciones. La evaluación completa de hechos y riesgos por parte de la autoridad continúa siendo necesaria.
| Hallazgos dentro del conjunto inspeccionado | Conclusión poscomercialización según la sección 三(二)1 |
|---|---|
| Ninguno | No se encontraron no conformidades |
| 4 generales, y ninguno crítico ni mayor | Autocorrección |
| 5 generales, y ninguno crítico ni mayor | Rectificación en un plazo determinado |
| 1 crítico | Rectificación en un plazo determinado, con una evaluación del riesgo del producto y una posible carta de advertencia de riesgo |
| 2 crítico y 7 mayores | Rectificación en un plazo determinado, con esa misma evaluación de riesgo, porque la suma de críticos y mayores es 9 |
| 3 críticos | Suspensión para rectificación |
| 2 crítico y 8 mayores | Suspensión, porque la suma de críticos y mayores alcanza 10 |
| 20 hallazgos de cualquier combinación | Suspensión |
El conjunto mínimo de capítulos para el registrante puede cubrir cada fila numérica sin un capítulo adicional. Contiene 22 ítems críticos, frente a un umbral desencadenante de 3. Contiene 22 ítems críticos y 40 ítems mayores, 62 en total, frente a un umbral desencadenante de 10. Contiene 85 ítems clasificados, frente a un umbral desencadenante de 20. El conjunto mínimo de capítulos para el fabricante también puede cubrirlos: 17 ítems críticos, 31 ítems mayores y 83 ítems clasificados en total. 2 La conducta falsa o engañosa suspende la producción sin ningún umbral numérico en absoluto.
El Capítulo 14 se encuentra en ambos conjuntos mínimos de capítulos. Sus 8 ítems mayores contribuyen al umbral combinado de 10 ítems y al umbral general de 20 ítems. La conducta falsa o engañosa constituye una causal independiente de suspensión. 2
Una inspección de licencia utiliza los mismos tres desencadenantes numéricos y el desencadenante independiente de conducta falsa o engañosa, con diferentes denominaciones de conclusión: aprobado (通过核查), no aprobado (未通过核查) y rectificación seguida de reinspección (整改后复查). La Sección 三(一) rige la inspección de licencia en su totalidad. En una inspección de licencia, la ausencia de hallazgos críticos o mayores y menos de 5 hallazgos generales constituye una aprobación, incluida una inspección sin observaciones. Una inspección de licencia sin observaciones recibe esa misma conclusión de aprobación. 2
Dónde se ubican la liberación de producción y la liberación al mercado en las dos listas
Los ítems 12.7.1 y 12.7.2 son filas críticas en el capítulo 12, por lo que se ubican únicamente en la lista mínima del registrante o declarante que subcontrata. El ítem 11.10.3 es una fila crítica en el capítulo 11, por lo que se ubica en ambas listas mínimas.
Las GMP ya dividen las dos liberaciones. El artículo 104, última oración, dice:
委托生产的,产品放行包括生产放行和上市放行。医疗器械注册人、备案人负责上市放行,受托生产企业负责生产放行。 3
Traducción: donde la producción se subcontrata, la liberación del producto incluye la liberación de producción y la liberación al mercado. El registrante o declarante es responsable de la liberación al mercado. El fabricante por contrato es responsable de la liberación de producción.
El artículo 113 señala luego quién realiza cada una:
委托方应当建立产品上市放行规程,明确放行标准、条件,对医疗器械生产过程记录、质量控制记录和受托方生产放行文件进行审核,符合标准和条件的,经授权的放行人员签字后方可上市。产品上市放行由委托方自行完成,不得委托其他企业进行。
受托方应当建立生产放行规程,明确生产放行标准、条件,对医疗器械生产过程记录和质量控制记录进行审核,符合标准、条件的,经授权的放行人员签字后方可出厂。 3
Traducción: la parte delegante establece el procedimiento de liberación al mercado, fija los estándares y condiciones de liberación, revisa los registros del proceso de producción, los registros de control de calidad y el expediente de liberación de producción del contratista, y una persona autorizada firma antes de que el dispositivo sea comercializado. La parte delegante completa la liberación al mercado por sí misma. No encomendará la liberación al mercado a otra empresa. El contratista establece el procedimiento de liberación de producción, revisa los registros del proceso de producción y los registros de control de calidad, y una persona autorizada firma antes de que el producto salga de la fábrica.
El artículo 108 mantiene esa asignación fuera del contrato. Las partes firman un acuerdo de calidad que establece los derechos, deberes y responsabilidades de cada parte a lo largo de todo el proceso de producción. La parte delegante no transferirá, mediante acuerdo, las obligaciones y responsabilidades que la ley le asigna. 3 La nota de Pure Global del 5 de septiembre de 2026 ya establece esta división de los artículos 104, 108 y 113. El anexo de inspección es donde esas oraciones se convierten en filas calificadas, y la regla del capítulo es donde las filas quedan ubicadas en una lista mínima.
| Cláusula | Grado | Artículo de las GMP | Conjunto mínimo de capítulos | Lo que exige la fila |
|---|---|---|---|---|
| 11.10.1 | Crítico | 104 | Ambos | Un procedimiento de liberación, la confirmación de cinco condiciones de liberación y un documento de liberación firmado por una persona autorizada |
| 11.10.2 | General | 104 | Ambos | El producto liberado lleva un documento de conformidad |
| 11.10.3 | Crítico | 104 | Ambos | La fabricación por contrato contempla la liberación de producción por parte del contratista y la liberación al mercado por parte del registrante o declarante |
| 12.7.1 | Crítico | 113 | Solo el registrante | El procedimiento de liberación al mercado de la parte delegante, la revisión del expediente de liberación de producción del contratista y la no delegación de la liberación al mercado |
| 12.7.2 | Crítico | 113 | Solo el registrante | El procedimiento de liberación de producción del contratista y la firma autorizada antes de que el producto salga de la fábrica |
El capítulo 11 está denominado para ambos roles, lo que sitúa a 11.10.3 en ambos conjuntos mínimos. El capítulo 12 está denominado específicamente para el registrante o declarante que subcontrata. Por lo tanto, la preparación requiere de un procedimiento propio de liberación al mercado y acceso a la evidencia pertinente del procedimiento de liberación de producción del contratista. Los deberes legales permanecen en las partes identificadas en cada cláusula. El artículo 113 exige que el contratista mantenga su procedimiento de liberación de producción, y la autoridad también puede agregar el capítulo 12 al plan de inspección de un fabricante. 2 3
Las cinco condiciones para la liberación, ítem 11.10.1, se aplican a ambos roles. La persona autorizada firma únicamente después de confirmar que cada paso del proceso especificado está completo; el registro de producción del lote está completo; el registro de control de calidad está completo, los resultados cumplen con los requisitos y el registro ha sido firmado según lo exigido; cualquier producto no conforme, reproceso, reparación, uso degradado o liberación de emergencia ha sido gestionado según lo exigido; y las instrucciones de uso, las etiquetas y sus versiones, y el código de identificación única de dispositivos cumplen con los requisitos. 2 3
Los 22 requisitos críticos, capítulo por capítulo
El paquete del titular del registro o notificante para una inspección parcial mínima comprende las 22 cláusulas críticas de los capítulos 2, 3, 11, 12 y 14, junto con las 40 cláusulas mayores y las 23 generales de esos mismos capítulos, debido a que los hallazgos mayores y generales alimentan los umbrales de 10 ítems y 20 ítems.
Las filas críticas se redactan a continuación en el sentido del ítem chino. Las demás filas se enumeran con el artículo de las GMP que citan, ya que un expediente con plazo límite que supere todos los ítems críticos aún puede llegar a la suspensión debido a ítems mayores y generales. Los recuentos en esta sección corresponden a las mismas casillas de nivel de riesgo que los totales del conjunto mínimo de capítulos. 2
Aseguramiento de la calidad, compartido con el fabricante
El capítulo 2 cuenta con 8 ítems: 4 críticos, 3 mayores y 1 generales. Los 8 figuran en ambos conjuntos mínimos de capítulos.
Los cuatro requisitos críticos constituyen el sistema del cual se desprende el resto del paquete.
2.1.1, artículo 7 de las GMP. La empresa asume la responsabilidad principal por la calidad y seguridad de los dispositivos. Establece objetivos de calidad que cumplen con los requisitos de gestión de la calidad de los dispositivos, aplica todos los requisitos de seguridad, eficacia y controlabilidad de la calidad a lo largo de todo el funcionamiento del sistema, y vela por que los objetivos se comprendan y se alcancen.
2.2.1, artículo 8 de las GMP. El personal, las instalaciones, las áreas y los equipos son suficientes, y cumplen con los requisitos para dichos objetivos.
2.3.1, artículo 9 de las GMP. Un sistema de aseguramiento de la calidad y un conjunto completo de documentos de gestión de la calidad mantienen el sistema en funcionamiento. El ítem enumera nueve estados que el sistema debe garantizar. El diseño y desarrollo, la gestión de la producción y el control de calidad cumplen con las GMP. Las responsabilidades de la dirección son claras. Los materiales adquiridos y utilizados son correctos. El producto intermedio está bajo control. La verificación y la validación cumplen con los requisitos. La producción y la inspección siguen los procedimientos. Cada lote o unidad se libera únicamente tras su revisión y aprobación. El almacenamiento, transporte e instalación protegen la calidad del producto. El desarrollo por encargo, la fabricación por contrato, el procesamiento tercerizado y los ensayos tercerizados se mantienen bajo control. El estado (7) es la liberación. El estado (9) es el control de la actividad contratada. Ambos constituyen contenido crítico dentro de un ítem compartido, antes de que el lector llegue al capítulo 11 o al capítulo 12.
2.4.1, artículo 10 de las GMP. Un procedimiento de control de cambios clasifica el cambio según su riesgo para la seguridad, eficacia y controlabilidad de la calidad y con arreglo a los requisitos legales, lo revisa y lo aprueba antes de su implementación. Cuando sea necesario, el cambio se verifica o valida para que se mantengan la seguridad, eficacia y controlabilidad de la calidad.
Las otras cuatro filas del capítulo 2 figuran en el conjunto mínimo de capítulos del titular del registro porque se cita el capítulo en su totalidad.
| Cláusula | Grado | Artículo de las GMP | Requisito |
|---|---|---|---|
| 2.2.2 | Mayor | 8 | El personal de cada nivel participa en el cumplimiento de los objetivos de calidad y asume la responsabilidad correspondiente |
| 2.5.1 | Mayor | 11 | Mejora continua mediante el monitoreo de datos de calidad, control de cambios, monitoreo de eventos adversos, revisión de riesgos de calidad, acciones correctivas y preventivas, auditoría interna y revisión por la dirección |
| 2.6.1 | Mayor | 12 | Un sistema de gestión de riesgos de calidad que evalúa el riesgo a lo largo de la realización del producto, con base en la ley, las normas, la ciencia y la experiencia, y que verifica e implementa los controles |
| 2.7.1 | General | 13 | Se recopila información sobre riesgos de calidad a lo largo del ciclo de vida y la gestión del riesgo de calidad se revisa periódicamente |
Tres ítems mayores en un capítulo compartido ya computan para un umbral de activación de 10. Incluya su evidencia en el mismo ejercicio de preparación. 2
Organización y personal, únicamente en el conjunto mínimo de capítulos del titular del registro
El capítulo 3 cuenta con 24 ítems: 6 críticos, 15 mayores y 3 generales. Este capítulo es específico de la lista mínima de capítulos del titular del registro. Descartar la lista del fabricante en lugar de la lista del titular del registro descarta todos los 6 ítems críticos y todos los 15 mayores.
Los seis requisitos críticos se refieren a la independencia y la rendición de cuentas.
3.1.2, artículo 14 de las GMP. El responsable de producción y el responsable de calidad no deberán ocupar ambos cargos.
3.2.1, artículo 15 de las GMP. La empresa establece un departamento de calidad acorde con los productos que fabrica.
3.2.3, artículo 15 de las GMP. Dicho departamento realiza el aseguramiento de la calidad y el control de calidad de forma independiente, y cuenta con poder de veto sobre la calidad del producto.
3.5.3, artículo 18 de las GMP. El representante legal o el responsable principal mantiene al representante de la dirección, al responsable del departamento de calidad y al revisor de liberación del producto independientes de interferencias internas.
3.5.4, artículo 18 de las GMP. Esa misma persona es responsable de la producción de dispositivos en su conjunto y organiza la producción con arreglo a las leyes, reglamentos y normativas pertinentes, las normas obligatorias y los requisitos técnicos del producto registrados o notificados.
3.6.1, artículo 19 de las GMP. La empresa designa a un representante de la dirección perteneciente a la alta dirección.
Los 15 ítems mayores corresponden a las cualificaciones y a las listas de responsabilidades que rodean a esos seis. Son suficientes, por sí solos, para alcanzar el umbral de activación de 10 ítems críticos más mayores si se hallara la no conformidad de 10 de ellos. Los 3 ítems generales computan para el total de 20 ítems.
| Cláusula | Grado | Artículo de las GMP | Requisito |
|---|---|---|---|
| 3.1.1 | Mayor | 14 | Una organización acorde con la producción de dispositivos, con las responsabilidades de los departamentos, las autoridades y la función de calidad definidas |
| 3.2.2 | Mayor | 15 | El departamento de calidad participa en las actividades relacionadas con la calidad y revisa los documentos atinentes a las GMP |
| 3.3.1 | Mayor | 16 | Suficiente personal técnico, directivos, operarios de producción e inspectores a tiempo completo, con las cualificaciones requeridas para los puestos |
| 3.3.2 | General | 16 | Cada puesto cuenta con responsabilidades definidas, incluidas las funciones que se superponen |
| 3.4.1 | Mayor | 17 | Los puestos clave incluyen al menos al representante legal, al responsable principal, al representante de la dirección, al responsable de producción, al responsable de calidad y al revisor de liberación. El responsable principal, el representante de la dirección, el responsable de producción, el responsable de calidad y el revisor de liberación son empleados a tiempo completo |
| 3.4.2 | Mayor | 17 | El personal de los puestos clave conoce las leyes sobre dispositivos, cuenta con experiencia práctica en gestión de la calidad y puede juzgar problemas reales de producción y calidad |
| 3.5.1 | Mayor | 18 | El representante legal o responsable principal establece la política y los objetivos de calidad y suministra el personal, la infraestructura y el entorno de trabajo que el sistema requiere |
| 3.5.2 | Mayor | 18 | Dicha persona organiza la revisión por la dirección, evalúa el sistema periódicamente y lo mejora de manera continua |
| 3.6.2 | Mayor | 19 | Para una empresa de Clase II o Clase III, el representante de la dirección posee una licenciatura o título superior relacionado con dispositivos, o un título técnico de nivel medio o superior. Para una empresa de Clase I, educación técnica superior relacionada con dispositivos o superior. En principio, tres años o más en gestión de la calidad de dispositivos o en gestión técnica o de producción, familiaridad con el producto y competencia para desempeñar el cargo |
| 3.6.3 | Mayor | 19 | Las funciones del representante de la dirección comprenden cumplir con la ley y los requisitos registrados o notificados, mantener un sistema adecuado en funcionamiento, velar por que el producto cumpla con los requisitos de liberación y organizar la recopilación de información de calidad poscomercialización, organizar la autoinspección, el monitoreo de eventos adversos y el retiro del mercado, informar sobre el sistema y sus necesidades de mejora al representante legal o responsable principal, y cooperar con las inspecciones, incluida la rectificación oportuna |
| 3.7.1 | Mayor | 20 | Para una empresa de Clase II o Clase III, el responsable del departamento de calidad posee una licenciatura o título superior relacionado con dispositivos, o un título técnico profesional de nivel medio o superior. Para una empresa de Clase I, educación técnica superior relacionada con dispositivos o superior. El responsable cuenta con tres años o más en producción o gestión de la calidad de dispositivos |
| 3.7.2 | Mayor | 20 | Las funciones comprenden la conformidad de materiales y producto, organizar la revisión de liberación, investigar desviaciones y no conformidades mayores, investigar devoluciones, quejas y eventos adversos, la revisión anual de la calidad del producto y la capacitación del departamento |
| 3.8.1 | Mayor | 21 | El responsable de producción posee educación técnica superior relacionada con dispositivos o superior y tres años o más en producción o gestión de la calidad de dispositivos |
| 3.8.2 | Mayor | 21 | Las funciones comprenden la producción con arreglo a los procedimientos de proceso e instructivos de trabajo, registros de producción veraces, exactos, completos, oportunos y trazables, el mantenimiento de instalaciones y equipos, y la capacitación del departamento |
| 3.9.1 | Mayor | 22 | El revisor de liberación es una persona del departamento de calidad o un responsable de calidad de nivel superior, capacitado para la liberación, facultado para revisar la liberación y capaz de desempeñar esa función de forma independiente |
| 3.10.1 | Mayor | 23 | Todo el personal cuyo trabajo afecte a la calidad del producto recibe capacitación para el puesto en las reglamentaciones, las funciones y las habilidades prácticas |
| 3.10.2 | General | 23 | Un departamento o persona designada gestiona la capacitación, con un sistema, un plan, registros y una evaluación del impacto |
| 3.11.1 | General | 24 | Gestión de la salud y un expediente de salud para el personal cuyo trabajo afecte a la calidad del producto, en función del producto |
Para un titular del registro contratante, este capítulo es el lugar mínimo donde un inspector examina la independencia del revisor de liberación. Los capítulos mínimos designados para el contratista difieren. 2
Control de calidad y liberación del producto, compartido con el fabricante
El capítulo 11 cuenta con 24 ítems: 7 críticos, 4 mayores y 13 generales. Los 24 figuran en ambos conjuntos mínimos de capítulos. Los siete requisitos críticos son el sistema de inspección más la planilla de liberación y el enunciado de las dos liberaciones.
11.1.1, artículo GMP 95. Un procedimiento de control de calidad establece la organización, los inspectores, los métodos, el muestreo, los equipos, las muestras de liberación y de retención, y que los ensayos requeridos se hayan completado antes de la liberación.
11.3.1, artículo GMP 97. Los procedimientos de inspección de recepción, en proceso y de producto terminado se redactan a partir de la ley, los reglamentos y normas, las normas obligatorias, los requisitos técnicos del producto registrados o notificados, el riesgo y la capacidad de la empresa para asegurar la calidad.
11.4.1, artículo GMP 98. Los métodos de ensayo coinciden con las características de desempeño.
11.6.1, artículo GMP 100. La inspección se lleva a cabo efectivamente conforme a dichos procedimientos.
11.6.2, artículo GMP 100. Cada lote o unidad cuenta con un registro de inspección, y dicho registro respalda la trazabilidad.
11.10.1, artículo GMP 104. El procedimiento de liberación, las cinco condiciones citadas anteriormente y una hoja de liberación firmada por una persona autorizada.
11.10.3, artículo GMP 104. Para la fabricación por contrato, la liberación de producción por parte del fabricante por contrato y la liberación al mercado por parte del registrante o notificante.
Los cuatro elementos mayores son la calificación de los inspectores (11.2.1, artículo 96), la cobertura de los requisitos técnicos del producto o una alternativa confirmada (11.3.2, artículo 97), la investigación de cada ensayo fallido (11.9.2, artículo 103) y la evaluación de un laboratorio externo más la confirmación de sus resultados (11.12.4, artículo 106). 2
Los 13 elementos generales aún cuentan para un total de 20. Son el control de materiales de referencia (11.4.2, artículo 98), la gestión de muestras (11.5.1, artículo 99), el contenido del registro de inspección (11.6.3, artículo 100), el control de los equipos de inspección, incluida la suspensión de uso y la revisión retrospectiva cuando el equipo no es apto (11.7.1, artículo 101), el entorno de ensayo (11.8.1 y 11.8.2, artículo 102), un procedimiento para resultados fallidos y la opción de repetir el ensayo cuando la falla provenga de una desviación del ensayo (11.9.1 y 11.9.3, artículo 103), el documento de conformidad en el producto liberado (11.10.2, artículo 104), las muestras de retención (11.11.1, artículo 105) y los ensayos tercerizados (11.12.1, 11.12.2 y 11.12.3, artículo 106). Los ensayos rutinarios de recepción, en proceso y de producto terminado generalmente se mantienen de manera interna. Un ensayo que verdaderamente requiera condiciones o equipos de los que la empresa carece puede derivarse a una institución calificada, al amparo de un acuerdo de calidad. 2 3
Fabricación por contrato y procesamiento tercerizado, únicamente en el conjunto mínimo de capítulos del registrante
El capítulo 12 tiene 17 elementos: 5 críticos, 10 mayores y 2 generales. El título del capítulo es fabricación por contrato y procesamiento tercerizado (委托生产与外协加工). La denominación del capítulo sitúa las filas de procesamiento tercerizado en este conjunto mínimo de capítulos, así como las filas de fabricación por contrato.
Los cinco requisitos críticos son aquellos que una lista de fabricantes deja de lado.
12.1.1, artículo GMP 107. Cuando un dispositivo se fabrica por contrato, el sistema de calidad de la parte delegante cubre el ciclo de vida del dispositivo. El sistema del contratista cubre la actividad contratada.
12.2.1, artículo GMP 108. Un acuerdo de calidad establece los derechos, deberes y responsabilidades de cada parte a lo largo de la producción. La parte delegante no debe utilizar el acuerdo para transferir obligaciones que la ley le asigna.
12.5.2, artículo GMP 111. El contratista ejecuta la producción de prueba y la verificación y validación correspondientes. La producción de prueba cubre cada paso de producción y cada paso de control de calidad transferido.
12.7.1, artículo GMP 113. El procedimiento de liberación al mercado de la parte delegante, la revisión de los registros de producción, los registros de control de calidad y el expediente de liberación de producción del contratista, la firma autorizada y la regla de que la liberación al mercado no se otorgue a otra empresa.
12.7.2, artículo GMP 113. El procedimiento de liberación de producción del contratista, la revisión de los registros de producción y los registros de control de calidad, y la firma autorizada antes de que el producto salga de la fábrica.
Para el elemento 12.7.2, el contratista es titular del procedimiento de liberación de producción y de la evidencia operativa. El registrante debe gestionar el acceso a la evidencia pertinente para su supervisión y revisión de liberación. La ubicación del elemento en el capítulo 12 identifica la cobertura, mientras que su redacción identifica a la parte responsable. 2
Los 10 elementos mayores son los enlaces operativos en torno a ese par de liberación. Dos de ellos, 12.10.1 y 12.10.2, corresponden a procesamiento tercerizado en lugar de fabricación por contrato del dispositivo terminado. Las GMP definen el procesamiento tercerizado como encomendar algunos procesos a otra empresa. 3
| Cláusula | Grado | Artículo GMP | Requisito |
|---|---|---|---|
| 12.1.2 | Mayor | 107 | Las dos partes cuentan con un mecanismo de comunicación que mantiene ambos sistemas articulados y en funcionamiento |
| 12.3.1 | Mayor | 109 | Antes de la fabricación por contrato, la parte delegante evalúa en sitio al contratista en cuanto a capacidad de producción, aseguramiento de la calidad y gestión de riesgos, y confirma que el contratista puede seguir cumpliendo con las GMP. Durante el contrato, la parte delegante audita y evalúa en sitio el sistema del contratista a intervalos |
| 12.3.2 | General | 109 | El contratista acepta la auditoría y la supervisión, y adopta acciones correctivas y preventivas sobre los hallazgos |
| 12.4.1 | Mayor | 110 | La parte delegante cuenta con una estructura de calidad y suficiente personal de calidad de tiempo completo, además de técnicos que conocen el producto, para supervisar la actividad contratada |
| 12.4.2 | Mayor | 110 | El representante de la dirección, el responsable de producción, el responsable de calidad y el revisor de liberación del contratista conocen la producción y la gestión de la calidad del producto contratado |
| 12.5.1 | Mayor | 111 | Las dos partes planifican la transferencia de forma conjunta, de modo que los requisitos técnicos del producto, los requisitos de materiales y procesos, las instrucciones y las etiquetas pasen al contratista |
| 12.6.1 | Mayor | 112 | La parte delegante notifica al contratista los cambios de diseño y los cambios de compras y los supervisa, y cuenta con un medio para enterarse de los cambios del contratista que puedan afectar la calidad, con una evaluación conjunta |
| 12.6.2 | Mayor | 112 | El contratista ejecuta los requisitos de cambio de la parte delegante y retroalimenta sus propias necesidades de cambio |
| 12.8.1 | Mayor | 114 | El contratista reporta oportunamente las desviaciones, los cambios y las condiciones anómalas que puedan afectar la calidad, y conserva el registro de su gestión |
| 12.9.1 | General | 115 | Cuando la realización del producto recurre al procesamiento tercerizado, la empresa cuenta con un procedimiento de control y controla dicho procesamiento |
| 12.10.1 | Mayor | 116 | La empresa gestiona al procesador tercerizado al menos como un proveedor, y evalúa la capacidad de procesamiento, el aseguramiento de la calidad y la gestión de riesgos |
| 12.10.2 | Mayor | 116 | Un acuerdo de calidad de procesamiento tercerizado establece el trabajo, los requisitos técnicos o de calidad, los criterios de aceptación, las responsabilidades de ambas partes y las reglas de proceso, validación, liberación, cambios y comunicación |
Diez elementos mayores de este capítulo son, por sí solos, suficientes para alcanzar un detonante de 10 si los 10 resultaran no conformes. Aportar evidencia solo para 12.7.1 y 12.7.2 deja sin atender esos diez requisitos mayores; las no conformidades correspondientes siguen contando para el umbral aplicable. 2
Análisis y mejora, compartido, sin ningún elemento crítico
El capítulo 14 tiene 12 elementos, 0 críticos, 8 mayores y 4 generales. Se encuentra en ambos conjuntos mínimos de capítulos. Sus 8 elementos mayores cuentan para el detonante de 10 elementos, y la totalidad de los 12 elementos cuentan para el detonante de 20 elementos.
| Cláusula | Grado | Artículo GMP | Requisito |
|---|---|---|---|
| 14.1.1 | Mayor | 121 | Monitoreo, análisis y mejora del producto y del sistema de calidad, de modo que el producto se mantenga seguro y eficaz y el sistema continúe en funcionamiento |
| 14.2.1 | General | 122 | Un procedimiento de quejas y retroalimentación de clientes, con responsabilidades, investigación oportuna y registros |
| 14.3.1 | Mayor | 123 | Un sistema de monitoreo de eventos adversos, reportes oportunos, investigación y evaluación, y controles de riesgo cuando sea necesario |
| 14.4.1 | Mayor | 124 | Un procedimiento de análisis de datos que abarca la recopilación, las normas de control, los métodos y las estadísticas para la calidad del producto, los eventos adversos, la retroalimentación de clientes y el funcionamiento del sistema, un informe de evaluación de riesgos de calidad y el uso del análisis como insumo para la mejora |
| 14.5.1 | Mayor | 125 | Un procedimiento de acciones correctivas orientado a la causa, y un procedimiento de acciones preventivas orientado a la causa potencial |
| 14.5.2 | Mayor | 125 | La acción se corresponde con el efecto del problema, se verifica que carece de efectos adversos y se confirma su eficacia |
| 14.6.1 | Mayor | 126 | Un sistema de retiro del mercado que recopila información de seguridad, investiga y evalúa posibles defectos, retira el producto defectuoso y reporta según lo requerido |
| 14.7.1 | General | 127 | Un procedimiento para comunicar a la empresa pertinente, usuario o consumidor los cambios relacionados con la seguridad |
| 14.8.1 | Mayor | 128 | Un procedimiento de auditoría interna que establece los criterios, el alcance, la frecuencia, el personal, el método, los registros y la evaluación de las acciones correctivas y preventivas |
| 14.8.2 | General | 128 | Un plan de auditoría interna, la auditoría, el informe y las acciones sobre las no conformidades detectadas |
| 14.9.1 | Mayor | 129 | Un procedimiento de revisión por la dirección y revisiones periódicas por la dirección, que abarcan la revisión de riesgos de calidad, la evaluación de la calidad del producto, las necesidades de cambios en el sistema, la conformidad regulatoria y la oportunidad de mejora |
| 14.9.2 | General | 129 | Un informe de revisión por la dirección y acciones de mejora que mantienen el sistema adecuado, suficiente y eficaz |
Estos artículos, del 121 al 129, son el sistema de poscomercialización dentro del conjunto mínimo de capítulos. Se comparten con el fabricante. Léalos junto con los capítulos 3 y 12. 2 3
Los seis elementos críticos que añade el conjunto mínimo de capítulos del fabricante
Los 17 elementos críticos del fabricante no son un subconjunto de los 22 del titular del registro. Las dos listas comparten 11, el conjunto mínimo de capítulos del titular del registro tiene 11 más, y el conjunto mínimo de capítulos del fabricante añade 6, cuatro en el capítulo 8 y dos en el capítulo 10.
La misma lista mínima de capítulos se aplica a un titular del registro o declarante de constancia con producción propia y a un fabricante por contrato. Los capítulos 8 y 10 dan cuenta de las seis filas críticas que se muestran a continuación. 2
Los seis elementos críticos específicos del conjunto mínimo de capítulos del fabricante:
| Cláusula | Grado | Artículo de las GMP | Lo que añade el conjunto mínimo de capítulos del fabricante |
|---|---|---|---|
| 8.1.1 | Crítico | 59 | Un procedimiento de control de compras. Los materiales o servicios adquiridos cumplen con los requisitos especificados y cumplen con la ley, los reglamentos, las normas y los estándares obligatorios aplicables |
| 8.4.2 | Crítico | 62 | Detener las compras a un proveedor evaluado con un defecto mayor, analizar el riesgo para el producto y tomar medidas donde sea necesario |
| 8.7.1 | Crítico | 65 | Aceptación en recepción de materias primas. Revisarlas, probarlas o verificarlas, y solo entonces ingresarlas al almacén |
| 8.9.2 | Crítico | 67 | Reanalizar el material que haya superado su período de almacenamiento y utilizarlo solo si la evaluación determina que es conforme. Tratar el material que haya superado su vencimiento como producto no conforme |
| 10.1.1 | Crítico | 78 | Un procedimiento de control del proceso de producción que cubra operadores, equipos, materiales y producto intermedio, instrucciones de proceso y de trabajo, entorno e inspección o monitoreo en proceso, y producción conforme a dicho procedimiento |
| 10.4.1 | Crítico | 81 | Un registro de producción para cada lote o unidad, que cumpla con la trazabilidad |
El capítulo 8 tiene 18 elementos en total: 4 críticos, 5 mayores y 9 generales. El capítulo 10 tiene 21: 2 críticos, 11 mayores y 8 generales. Esos 5 y 11 mayores, y esos 9 y 8 generales, figuran en el conjunto mínimo de capítulos del fabricante y no en el mínimo del titular del registro. Los 11 mayores en el capítulo 10 ya son suficientes para alcanzar el umbral de activación de 10 elementos dentro de los propios capítulos del fabricante. La matriz preparatoria detallada anterior se enfoca en los capítulos del titular del registro. Las seis filas críticas son suficientes para impedir el intercambio en cualquier dirección. 2
Obligaciones más allá de la cobertura del conjunto mínimo de capítulos
Los 22 elementos críticos son las filas críticas dentro de los cinco capítulos nombrados, y los 40 elementos mayores junto a ellos ya son suficientes, con esos 22, para que se alcancen los umbrales numéricos de suspensión dentro del conjunto mínimo de capítulos.
Los 11 elementos críticos que no figuran en ninguna de las dos oraciones son 1.1.1, 4.7.1, 5.1.1, 6.4.1, 6.5.1, 7.5.2, 7.6.1, 7.10.1, 9.2.1, 9.4.2 y 9.6.1. Diseño y desarrollo, capítulo 7, y verificación y validación, capítulo 9, representan 6 de los 11. 2
| Cláusula | Capítulo | Artículo de las GMP | Requisito crítico fuera de ambos conjuntos mínimos de capítulos |
|---|---|---|---|
| 1.1.1 | 1 General | 3 | Un sistema de calidad adecuado para el dispositivo y mantenido en funcionamiento. El sistema cubre el desarrollo por encargo, la fabricación por contrato, el procesamiento tercerizado y los ensayos tercerizados |
| 4.7.1 | 4 Edificaciones e instalaciones | 31 | Instalaciones adaptadas al producto, al proceso y al entorno externo, tales como tratamiento de aire, agua de proceso, gas de proceso y control de estática |
| 5.1.1 | 5 Equipos | 36 | Equipos de producción, instrumentos de inspección y herramental adaptados al producto y a la escala, y mantenidos en funcionamiento eficaz |
| 6.4.1 | 6 Documentos y datos | 45 | Un procedimiento de control de registros. Los registros mantienen la trazabilidad del diseño, la producción, el control de calidad y la liberación, y son verdaderos, exactos, completos, oportunos, claros, identificables, recuperables y protegidos contra daños y pérdidas |
| 6.5.1 | 6 Documentos y datos | 46 | Cuando los registros son electrónicos, el acceso está controlado, la modificación y eliminación están autorizadas y registradas, las copias de seguridad duran al menos tanto como el período de retención del capítulo y la firma electrónica cumple con la ley |
| 7.5.2 | 7 Diseño y desarrollo | 51 | Las salidas del diseño incluyen la información que compras, producción, inspección, uso y servicio técnico necesitan, y los requisitos técnicos del producto. Las salidas se verifican y aprueban |
| 7.6.1 | 7 Diseño y desarrollo | 52 | Transferencia del diseño, de modo que los procedimientos de salida para el entorno, los materiales, el proceso y el control de calidad estén verificados y sean aptos para la producción comercial, con atención a los procesos críticos y procesos especiales |
| 7.10.1 | 7 Diseño y desarrollo | 56 | Los cambios de diseño se identifican y se evalúa su efecto. Cuando sea necesario, se verifican o validan, y se aprueban antes de su implementación |
| 9.2.1 | 9 Verificación y validación | 70 | Las edificaciones, instalaciones y equipos principales se confirman. La producción y la inspección utilizan procesos, procedimientos y métodos verificados o validados, y permanecen en ese estado |
| 9.4.2 | 9 Verificación y validación | 72 | Los procesos especiales se confirman. Los procesos críticos se verifican |
| 9.6.1 | 9 Verificación y validación | 74 | Un cambio en los materiales clave, el entorno, el proceso, los equipos principales de producción o inspección, o el método de prueba se verifica o valida. Se completa una modificación de registro, una modificación de constancia o un informe de asuntos de producción cuando las normas lo exijan |
El elemento 1.1.1 es la fila crítica que establece que el sistema de calidad cubre la fabricación por contrato. Está en el capítulo 1. Ninguna de las dos oraciones sobre mínimos nombra el capítulo 1. El conjunto mínimo de capítulos del titular del registro contratante todavía cubre esa actividad a través del capítulo 12, incluyendo 12.1.1. El conjunto mínimo de capítulos del fabricante todavía cubre la división de liberación a través de 11.10.3. La fila se encuentra fuera de ambas listas mínimas de capítulos; su obligación subyacente del sistema de calidad sigue siendo aplicable. La omisión en la lista de capítulos no es una exención. 2
La Sección 四 exige que la autoridad evalúe la gravedad junto con el riesgo del producto. Las no conformidades vinculadas que puedan generar un riesgo sistémico para la gestión de la calidad se tratan como una no conformidad crítica en el capítulo de aseguramiento de la calidad. Una no conformidad repetida en las dos inspecciones anteriores puede, según las circunstancias, elevarse en un grado. 2 La fuente no proporciona un algoritmo aritmético para agregar un nuevo hallazgo conservando al mismo tiempo cada hallazgo subyacente. No realice un doble conteo bajo esa suposición. Mantenga las relaciones y el historial de inspecciones para que la autoridad pueda evaluar los hallazgos y grados reales.
Cuando la conclusión sea la suspensión, el titular del registro o declarante de constancia evalúa de manera exhaustiva el riesgo para la calidad y seguridad del producto y retira el producto donde sea necesario. La orden de suspensión en sí está dirigida a la empresa inspeccionada. 2 Esas son dos oraciones. La oración sobre el retiro nombra al titular del registro o declarante de constancia. La oración sobre la detención de la producción nombra a la empresa que fue inspeccionada.
El artículo 130 de las GMP establece que la especificación es el requisito básico para la gestión de la calidad de la producción de dispositivos. Los requisitos especiales para categorías particulares se emiten como anexos. Una empresa puede determinar, a partir de las características del dispositivo que produce, cuáles cláusulas específicas no son aplicables, y explica por qué. 3 El total de 200 elementos y los totales del conjunto mínimo de capítulos son tamaños de listas de verificación previos a ese criterio específico de la empresa. No existe una tolerancia fija para excluir un porcentaje de la lista de verificación. Una cláusula que se deje sin marcar aún requiere la explicación del artículo 130 si la empresa la trata como no aplicable. Por ejemplo, una empresa que evalúe si aplican las filas de procesamiento tercerizado 12.9.1, 12.10.1 y 12.10.2 debe distinguir la fabricación por contrato de dispositivos terminados de la tercerización de procesos individuales, revisar sus acuerdos reales y justificar la conclusión frente a las características del dispositivo. El modelo de negocio por sí solo no es una exclusión automática.
Convierta la tabla de correspondencias en una entrega de evidencias
Utilice los requisitos capítulo por capítulo anteriores como un índice de evidencia para los 22 ítems críticos, 40 mayores y 23 generales. Un requisito puede necesitar un procedimiento, evidencia operativa, una persona responsable y registros recuperables del contratista. A la inversa, un documento controlado puede respaldar varias cláusulas. Registre el responsable de la evidencia, la versión del documento, el dispositivo o proceso aplicable, la ubicación de almacenamiento y el estado de revisión. La finalización significa que la evidencia está actualizada y es coherente con la práctica real. 2
Comience con un lote o unidad real y sígalo desde los registros de producción hasta los resultados de control de calidad, la liberación de producción del contratista y la liberación al mercado por parte del titular del registro. Confirme que las personas que firman estén autorizadas para la función, que las desviaciones no resueltas reciban el tratamiento requerido y que el revisor de la liberación al mercado reciba el archivo de liberación aplicable del contratista. Este es un método práctico de revisión derivado de los artículos 104 y 113; las fuentes prescriben las obligaciones, mientras que la selección de la muestra y el formato del índice de evidencia son decisiones de implementación de la empresa. 3
Luego, pruebe la ruta de excepción. Un cambio del contratista, una investigación de fuera de especificación o un registro de lote incompleto deben llegar al responsable adecuado antes de tomar una decisión de liberación. Compare la comunicación real con el acuerdo de calidad, el procedimiento de control de cambios y el procedimiento de liberación. Resuelva las versiones contradictorias antes de considerar una fila como lista. Una solicitud de evidencia debe identificar el registro necesario y el motivo, respetando al mismo tiempo los acuerdos legítimos de confidencialidad de las partes.
Finalmente, revise los hallazgos de inspecciones anteriores junto con la evidencia actual. Conserve la relación entre los problemas recurrentes y sus acciones correctivas, ya que la sección 四 permite expresamente la reevaluación de la gravedad para hallazgos repetidos y riesgos sistémicos vinculados. Registre las brechas abiertas con honestidad, con un responsable y el estado de las acciones correctivas. Una etiqueta interna de “listo” es un juicio de preparación; la autoridad determina el alcance, los hallazgos y la conclusión de la inspección. 2
Para un contexto de registro más amplio, consulte la página del mercado de China. Los recuentos de inspección anteriores siguen siendo trazables al anexo oficial en lugar de a una descripción del servicio.
Cómo se contaron los 22 y 17
El anexo clasificado se leyó a partir del archivo NMPA de los principios de inspección el 4 de octubre de 2026. El archivo contiene una tabla de ítems de 200 filas clasificadas. La sección 二 imprime el tamaño de la lista de verificación: 200 ítems, 39 críticos (tres estrellas), 88 mayores (dos estrellas) y 73 generales (una estrella). La calificación en cada fila es esa celda del nivel de riesgo requerido. Una segunda lectura, tomando una calificación únicamente de una línea cuyo contenido completo sea una, dos o tres estrellas, coincidió en todas las 200 cláusulas. Los recuentos de ítems críticos por capítulo son 1, 4, 6, 1, 1, 2, 3, 4, 3, 2, 7, 5, 0 y 0, y suman 39. El capítulo es el primer componente del número de cláusula, lo cual es la regla en la nota de numeración del anexo, concordada con los títulos de los capítulos en la sección 三(二)2. 2
Los umbrales de suspensión y de licencia en este artículo son las reglas redactadas en la sección 三. No se utilizó la tabla de resultados que sigue a esas reglas. 2 Los límites de liberación se leyeron a partir de los artículos de GMP 104, 108, 113 y 130 en el anexo del Anuncio N.º 107 de 2025, y del artículo 132 para la fecha de entrada en vigor. 3 Los puntos del aviso se leyeron a partir de la republicación de Shanghái y se cotejaron con la reproducción del Trade and Industry Department del mismo aviso NMPA. 1 4
Las cifras 22, 17, 11 y 6 miden la cobertura de la lista de verificación. Un lector puede reproducirlas contando las celdas de calificación para los capítulos y números de cláusula indicados. La frecuencia de inspección real, la aplicabilidad, los hallazgos y las conclusiones requieren evidencia específica de la empresa más allá de este análisis documental.
Referencias
- Shanghai Medical Products Administration. Republicación de 国家药监局关于印发医疗器械生产质量管理规范检查指导原则的通知, 国药监械管〔2026〕14号, página con fecha del 16 de septiembre de 2026, aviso firmado el 14 de septiembre de 2026, línea de fuente que identifica el sitio web de NMPA. Puntos del aviso 一 a 五. Consultado el 4 de octubre de 2026. yjj.sh.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范检查指导原则, anexo a 国药监械管〔2026〕14号. Sección 一; leyenda de calificaciones y totales impresos de la sección 二; conclusiones de licencia de la sección 三(一); conclusiones poscomercialización y las oraciones de capítulos mínimos de la sección 三(二); sección 四; nota de numeración; filas 1.1.1 a 14.9.2 de la tabla de ítems. Consultado el 4 de octubre de 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范, anexo del Anuncio N.º 107 de 2025. Artículos 104, 108, 113, 130 y 132, y las definiciones y artículos de capítulos citados por las filas de inspección. Consultado el 4 de octubre de 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Hong Kong Trade and Industry Department. Apéndice de la circular que reproduce 国药监械管〔2026〕14号, incluidos los puntos del aviso 一 a 五. Consultado el 4 de octubre de 2026. tid.gov.hk ↩ ↩
 Mercado · 24 jul 2026NMPA Registro y aprobación de dispositivos médicos en ChinaActualización regulatoria · 17 sept 2026Criterios de inspección GMP de China NMPAActualización regulatoria · 5 sept 2026GMP de dispositivos de China: 1 nov. 2026Actualización regulatoria · 1 jul 2026Programa piloto de evaluación conjunta Malasia-China 2026Actualización regulatoria · 12 may 2026Actualización reglamentaria del MdE 2026 sobre productos sanitarios de Singapur y ChinaVídeo · 21 jul 2025Cómo registrar un dispositivo médico en ChinaCaso de estudio · 5 ago 2026Registro IVD de ensayo oncológico en VietnamMercado · 24 jul 2026HSA Registro de dispositivos médicos en SingapurMercado · 24 jul 2026Registro y aprobación de dispositivos médicos CDSCO en la IndiaVídeo · 11 sept 2026Singapur HSA: cómo elegir la vía del dispositivo
QMSR 2026: registros ISO 13485 (FDA)
Cuatro cartas de advertencia publicadas de FDA citan ISO 13485:2016, cláusula 7.1, e identifican los registros faltantes. Recopile esos primero, luego los informes de revisión por la dirección y de auditoría.
ISO 14971 Expedientes de riesgo: evidencia y revisión
Utilice datos de retiros del mercado, fuentes regulatorias y ejemplos prácticos para revisar los controles de riesgo y la evidencia que respalda la liberación.
Representantes locales y titulares de registro: guía 2026
Quién custodia el expediente importa cuando cambia un distribuidor. Compare los roles locales, los documentos de traspaso, las condiciones de transferencia y el costo anual total antes de designar a un socio.
Hablemos,
esté donde esté.
Ya sea que busque más información o esté listo para asociarse con nosotros, le guiaremos en cada paso del proceso regulatorio.
Contáctenos