China-GMP ab November 2026: 22 Kernpunkte
Bereiten Sie sich auf 1 November 2026 mit einem verifizierten Vergleich der Mindestinspektionskapitel, abgestuften Anforderungen und Freigabeverantwortlichkeiten von Registrant und Hersteller vor.
TL;DR. Chinas überarbeitete Medizinprodukte-GMP und ihre Inspektionsgrundsätze treten am 1. November 2026 in Kraft. Dies ist ein Leitfaden zur Vorbereitung, geprüft am 4. Oktober, keine Feststellung, dass die neuen Vorschriften bereits gelten. Bei einer teilweisen Post-Market-Inspektion enthalten die für einen Registranten oder Record-Filer, der die Produktion in Auftrag gibt, benannten Mindestkapitel 85 Punkte: 22 kritische, 40 wesentliche und 23 allgemeine. Die Mindestkapitel des Herstellers enthalten 83 Punkte, darunter 17 kritische. Elf kritische Punkte sind beiden gemeinsam; weitere 11 erscheinen nur im Mindest-Kapitelsatz des Registranten und 6 nur in dem des Herstellers. Dies sind Anzahlen von Checklisten-Zeilen, keine festgestellten Inspektionsbefunde oder die Anzahl der Dokumente, die ein Unternehmen vorlegen muss. 1 2
Die praktische Frage ist, welche Nachweise eine Qualitätsleitung vorbereiten sollte und welche Partei dafür zuständig ist. Die Zugehörigkeit zu einem Kapitel überträgt keine rechtliche Pflicht: Punkt 12.7.2 erscheint im Mindest-Kapitelsatz des Registranten, beschreibt jedoch die Produktionsfreigabeverantwortung des Auftragnehmers. Der Registrant benötigt eine wirksame Nachweisschnittstelle zum Auftragnehmer, nicht eine zweite Unterschrift, die vorgibt, diese Verantwortung zu ersetzen.
Der Anwendungsbereich umfasst die in diesen chinesischen Grundsätzen beschriebenen Produktionslizenz- und Post-Market-Inspektionen. Internationale Hersteller sollten ihre rechtliche Rolle und ihren Inspektionsweg bestimmen, bevor sie diese Matrix auf ihre Situation anwenden. Die folgenden Erläuterungen sind inoffiziell; maßgeblich ist der chinesische Originaltext. Die Behörde kann relevante Kapitel hinzufügen, produktspezifische Anforderungen gelten weiterhin, und eine begründete Nichtanwendbarkeit ist gesondert zu bewerten. 2 3
Die beiden Mindest-Kapitelsätze für Inspektionen sind unterschiedliche Pakete
Die Grundsätze bezeichnen eine Teilinspektion als Inspektion nicht aller Punkte (非全项目检查): eine Inspektion, die gemäß dem Inspektionsplan einige Kapitel der GMP abdeckt. Für diese Art von Post-Market-Inspektion legt Abschnitt 三(二)2 ein Minimum nach Rolle fest. Der Satz im Anhang zu 国药监械管〔2026〕14号 lautet:
对自行生产注册人、备案人的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节;对委托生产的注册人、备案人的非全项目检查,至少应当覆盖质量保证、机构与人员、质量控制与产品放行、委托生产与外协加工、分析与改进等章节;对受托生产企业的非全项目检查,至少应当覆盖质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进等章节。 2
Sinngemäß: Ein selbst herstellender Registrant oder Record-Filer wird mindestens in den Kapiteln Qualitätssicherung, Beschaffung und Rohstoffmanagement, Produktionsmanagement, Qualitätskontrolle und Produktfreigabe sowie Analyse und Verbesserung inspiziert. Ein Registrant oder Record-Filer, der die Produktion in Auftrag gibt, wird mindestens in den Kapiteln Qualitätssicherung, Organisation und Personal, Qualitätskontrolle und Produktfreigabe, Auftragsherstellung und ausgelagerte Verarbeitung sowie Analyse und Verbesserung inspiziert. Ein Auftragshersteller wird mindestens in denselben Kapiteln wie der Selbsthersteller inspiziert. 2
Die Klauselnummer lautet X1.X2.X3. Der Nummerierungshinweis der Grundsätze besagt, dass der erste Bestandteil das Kapitel ist; somit ist 12.7.1 Kapitel 12 und 11.10.3 ist Kapitel 11. 2 Filtert man die 200 Risikostufen-Zellen nach diesen Kapitelnummern, ergeben sich die nachstehenden Mindest-Kapitelsätze. Jede Zelle ist im Anhang eingestuft: drei Sterne für einen kritischen Punkt (关键项目), zwei für einen wesentlichen Punkt (主要项目), einer für einen allgemeinen Punkt (一般项目). Abschnitt 二 weist die Checkliste mit 200 Punkten aus: 39 kritischen, 88 wesentlichen und 73 allgemeinen. Die nachstehenden Zahlen der Mindest-Kapitelsätze zählen diese Zellen. 2
| Kapitel | Mindest-Kapitelsatz Registrant | Mindest-Kapitelsatz Hersteller | Punkte | Kritisch | Wesentlich | Allgemein |
|---|---|---|---|---|---|---|
| 2 Qualitätssicherung | Ja | Ja | 8 | 4 | 3 | 1 |
| 3 Organisation und Personal | Ja | Nein | 24 | 6 | 15 | 3 |
| 8 Beschaffung und Rohstoffe | Nein | Ja | 18 | 4 | 5 | 9 |
| 10 Produktionsmanagement | Nein | Ja | 21 | 2 | 11 | 8 |
| 11 Qualitätskontrolle und Produktfreigabe | Ja | Ja | 24 | 7 | 4 | 13 |
| 12 Auftragsherstellung und ausgelagerte Verarbeitung | Ja | Nein | 17 | 5 | 10 | 2 |
| 14 Analyse und Verbesserung | Ja | Ja | 12 | 0 | 8 | 4 |
Die Kapitel des Registranten 2, 3, 11, 12 und 14 ergeben in der Summe 85 Punkte: 22 kritische, 40 wesentliche und 23 allgemeine. Die kritischen Punkte summieren sich wie folgt: 4 + 6 + 7 + 5 + 0. Die Kapitel des Herstellers 2, 8, 10, 11 und 14 ergeben in der Summe 83 Punkte: 17 kritische, 31 wesentliche und 35 allgemeine. Die kritischen Punkte summieren sich wie folgt: 4 + 4 + 2 + 7 + 0. Die Kapitel 2, 11 und 14 sind in beiden Mindest-Kapitelsätzen enthalten und umfassen 44 Punkte, davon 11 kritische. Die beiden Mindest-Kapitelsätze nennen zusammen daher 124 verschiedene eingestufte Punkte. 2
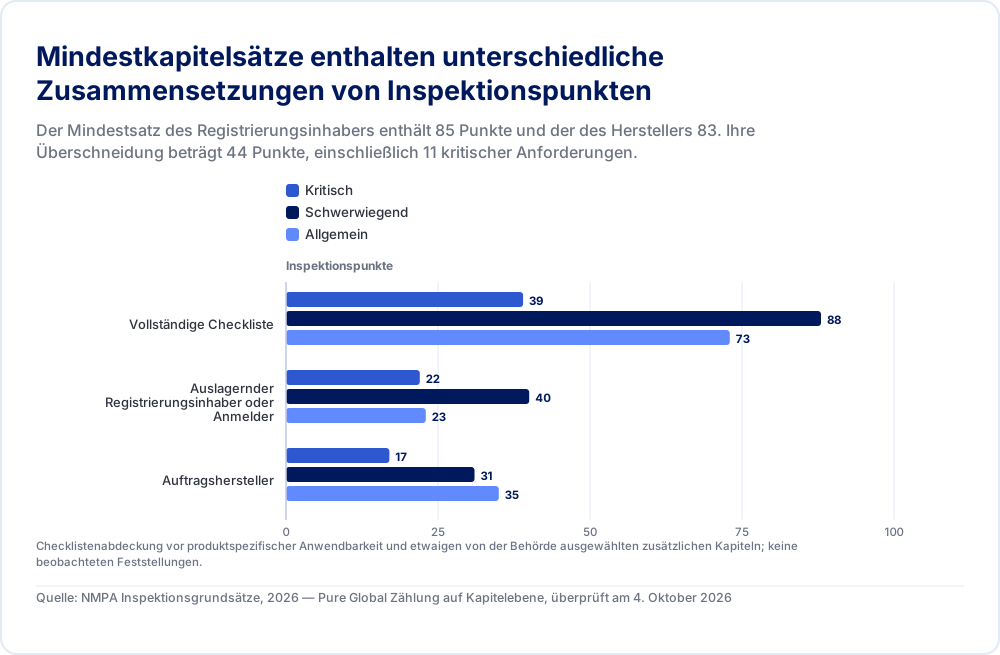
| Kritisch | Schwerwiegend | Allgemein | |
|---|---|---|---|
| Vollständige Checkliste | 39 | 88 | 73 |
| Auslagernder Registrierungsinhaber oder Anmelder | 22 | 40 | 23 |
| Auftragshersteller | 17 | 31 | 35 |
Checklistenabdeckung vor produktspezifischer Anwendbarkeit und etwaigen von der Behörde ausgewählten zusätzlichen Kapiteln; keine beobachteten Feststellungen.
Quelle: NMPA Inspektionsgrundsätze, 2026 — Pure Global Zählung auf Kapitelebene, überprüft am 4. Oktober 2026
Die Aufteilung der kritischen Punkte ist der Teil, den eine vertauschte Liste falsch darstellt.
| Wo sich der kritische Punkt befindet | Anzahl | Klauseln |
|---|---|---|
| In beiden Mindest-Kapitelsätzen, alle davon in den Kapiteln 2 und 11 | 11 | 2.1.1, 2.2.1, 2.3.1, 2.4.1, 11.1.1, 11.3.1, 11.4.1, 11.6.1, 11.6.2, 11.10.1, 11.10.3 |
| Nur im Mindest-Kapitelsatz des Registranten oder Filers | 11 | 3.1.2, 3.2.1, 3.2.3, 3.5.3, 3.5.4, 3.6.1, 12.1.1, 12.2.1, 12.5.2, 12.7.1, 12.7.2 |
| Nur im Mindest-Kapitelsatz des Herstellers | 6 | 8.1.1, 8.4.2, 8.7.1, 8.9.2, 10.1.1, 10.4.1 |
Die 17 kritischen Punkte des Herstellers sind keine Teilmenge der 22 des Registranten. Die Anzahl der Punkte nur für den Registranten beträgt 11, da Kapitel 3 6 kritische Punkte und Kapitel 12 5 beisteuert. Die Anzahl der Punkte nur für den Hersteller beträgt 6, da Kapitel 8 4 und Kapitel 10 2 beisteuert. Die arithmetische Differenz, 22 minus 17, entspricht 5, was 11 minus 6 ist. Verwendet man diese Differenz als Anzahl zusätzlicher Einträge für den Registranten, fallen die sechs ausschließlich den Hersteller betreffenden Punkte aus dem Vergleich heraus und die Liste nur für den Registranten wird zu niedrig beziffert. 2
Die Behörde kann unter Berücksichtigung des Inspektionsanlasses, der Inspektionsart und der Produkteigenschaften relevante Kapitel hinzufügen. Die daraus resultierende Teilinspektion wird anhand der Ergebnisregeln für Vollinspektionen bewertet. Die Matrix beschreibt daher die geplante Mindestabdeckung, wobei der endgültige Umfang von der Behörde festgelegt wird. 2
Die September-Übersicht über die Inspektionsgrundsätze von Pure Global erläutert die Kapitelsätze und Ergebnisschwellenwerte. Die vorliegende Analyse ergänzt einen Abgleich auf Klauselebene und die Übergabe von Nachweisen: welche eingestuften Zeilen jeder Kapitelsatz enthält, wo die Freigabepflichten angesiedelt sind und wie vermieden werden kann, die Vorbereitungsliste einer Rolle durch die der anderen zu ersetzen.
Welche Inspektionen den Mindestkapitelsatz aus fünf Kapiteln anwenden
Verwenden Sie den 85 Punkte umfassenden Mindestkapitelsatz für eine partielle Post-Market-Inspektion eines Registrierungsinhabers oder Anmelders, der die Produktion im Lohnauftrag vergibt. Dieselben vollständigen Aussetzungsregeln beurteilen diese Teilinspektion. Eine Lizenzinspektion folgt ihren gesonderten Vorgaben zu Umfang und Ergebnis.
Die Bekanntmachung, mit der die Grundsätze erlassen wurden, lautet 国药监械管〔2026〕14号, unterzeichnet von der National Medical Products Administration am 14. September 2026. Der Wortlaut hier ist die Wiederveröffentlichung durch die Shanghai Medical Products Administration, datiert auf den 16. September 2026 auf jener Seite, die die Website NMPA als ihre Quelle nennt. 1 Ein Rundschreiben des Hong Kong Trade and Industry Department gibt dieselbe Bekanntmachung wieder. 4 Der direkte Abruf der HTML-Seite NMPA ergab nicht den Text der Bekanntmachung. Der Anhang mit den Grundsätzen selbst wurde aus der Datei NMPA ausgelesen. 2
Fünf Punkte in der Bekanntmachung grenzen den Mindestkapitelsatz ein.
Ab dem 1. November 2026 führen Arzneimittelüberwachungsbehörden Produktionslizenzinspektionen und die Post-Market-Überwachung streng nach der überarbeiteten GMP durch und beurteilen und bescheiden diese nach diesen Grundsätzen. Die Vor-Ort-Grundsätze von 2015, 食药监械监〔2015〕218号, werden an diesem Tag aufgehoben. 1 Artikel 132 des GMP-Anhangs setzt dasselbe Datum fest und hebt die GMP von 2014 auf. 3
Vor dem 1. November 2026 verwenden Lizenzinspektionen weiterhin die zu jenem Zeitpunkt geltende GMP. Die Behörde bewertet das Unternehmen zudem anhand der überarbeiteten GMP unter Heranziehung dieser Grundsätze als Referenz und empfiehlt Korrekturen. 1
Anhängige Anträge auf Erteilung, Änderung und Verlängerung einer Lizenz werden am 1. November 2026 nur in zwei Situationen umgestellt. Die erste betrifft einen Antrag, der vor diesem Datum angenommen und noch nicht vor Ort inspiziert wurde. Die zweite betrifft einen Antrag, der bereits vor Ort inspiziert wurde, bei dem jedoch noch keine Lizenzentscheidung vorliegt, da das Unternehmen die Mängelbeseitigung noch nicht abgeschlossen hat. 1
Nach einer Produktionsanzeige für Produkte der Klasse I prüft die Behörde die eingereichten Unterlagen und die GMP-Umsetzung innerhalb von drei Monaten. Eine vor dem 1. November 2026 vorgenommene Anzeige, bei der diese Vor-Ort-Prüfung noch nicht stattgefunden hat, wird ab diesem Datum nach der überarbeiteten GMP inspiziert. 1 Die Bekanntmachung beschreibt dies als eine Prüfung der Anzeigeunterlagen und der GMP-Umsetzung; die Fünf-Kapitel-Regel besitzt einen separaten Anwendungsbereich für partielle Post-Market-Inspektionen.
Die Provinzbehörden planen die Post-Market-Abdeckung nach Produktrisiko und Unternehmensrisiko und sind angewiesen, stufenweise flächendeckende Inspektionen anhand der überarbeiteten GMP abzuschließen. 1 Die Quellen lassen die letztendliche Mischung aus Teil- und Vollinspektionen unbestimmt.
Ab dem 1. November 2026 muss die Produktion von sterilen Produkten, implantierbaren Produkten, IVD-Reagenzien, maßgefertigten Zahnprothesen und eigenständiger Software der überarbeiteten GMP und dem aktuellen Anhang entsprechen, der für diese Kategorie gilt. Die entsprechenden Inspektionsgrundsätze werden gesondert überarbeitet und veröffentlicht. 1 Diese Anhangspunkte befinden sich außerhalb dieser 200 Punkte umfassenden Checkliste.
Der eigene Anwendungsbereich der Grundsätze ist weiter gefasst als der Mindestkapitelsatz für Teilinspektionen. Abschnitt 一 wendet das Dokument auf Produktionslizenzinspektionen an, einschließlich Änderung und Verlängerung, sowie auf jede Art der Post-Market-Überwachung. 2 Die Fünf-Kapitel-Listen erscheinen ausschließlich innerhalb der Regelung für Teilinspektionen.
Eine Teilinspektion wendet weiterhin die vollständigen Aussetzungsschranken an
Eine Teilinspektion wird nach den Regeln für Vollinspektionen beurteilt. Eine Aussetzung erfolgt bei falschem oder täuschendem Verhalten oder mindestens 3 kritischen Feststellungen oder mindestens 10 kritischen und wesentlichen Feststellungen zusammen oder mindestens 20 Feststellungen jeglicher Einstufung. Der Mindestkapitelsatz für Registrierungsinhaber enthält bereits 22 kritische Punkte und 40 wesentliche Punkte, sodass diese numerischen Auslöser innerhalb der fünf Kapitel erreicht werden können.
Die Post-Market-Überwachung sieht vier Schlussfolgerungen vor: keine Nichtkonformität festgestellt (未发现不符合项目), Selbstkorrektur (自行整改), Aussetzung zur Mängelbeseitigung (暂停生产整改) und Mängelbeseitigung binnen einer Frist (限期整改). 2
Die Regelung zur Aussetzung ist wie folgt abgedruckt:
检查发现存在以下情形之一的,检查结论判定为“暂停生产整改”:①存在虚假、欺骗行为;②关键项目不符合数量3项及以上;③关键项目及主要项目不符合总数量10项及以上;④不符合项目总数量20项及以上。 2
Übertragen: Die Schlussfolgerung lautet auf Aussetzung zur Mängelbeseitigung, wenn einer der folgenden Punkte festgestellt wird: falsches oder täuschendes Verhalten; 3 oder mehr kritische Nichtkonformitäten; insgesamt 10 oder mehr kritische und wesentliche Nichtkonformitäten; oder 20 oder mehr Nichtkonformitäten jeglicher Einstufung. Die Behörde verlangt vom inspizierten Unternehmen daraufhin, die Produktion auszusetzen. Die Produktion wird wieder aufgenommen, nachdem jede Nichtkonformität behoben wurde und eine Nachinspektion bestanden ist. 2
Der Satz zur Teilinspektion besagt, dass das Ergebnis nach den Regeln für Vollinspektionen beurteilt wird. 2 Dieselben Schwellenwerte gelten innerhalb des ausgewählten Kapitelumfangs, einschließlich aller relevanten Kapitel, die die Behörde hinzufügt.
Der Bereich unterhalb der Auslöser wird durch denselben Text festgelegt. Überhaupt keine Nichtkonformität stellt eine eigene Schlussfolgerung dar. Keine kritische oder wesentliche Nichtkonformität bei weniger als 5 allgemeinen Nichtkonformitäten (不满5项) bedeutet Selbstkorrektur, zu erläutern im jährlichen Selbstinspektionsbericht. Jedes andere Post-Market-Ergebnis ist eine Mängelbeseitigung binnen einer Frist. Enthält dieses fristgebundene Ergebnis eine kritische oder wesentliche Nichtkonformität, bewertet die Behörde das Produktqualitätsrisiko und kann dem Unternehmen ein Risikowarnschreiben übermitteln. Versäumt das Unternehmen die Frist für seine Mängelbeseitigungsakte oder stellt eine Nachprüfung fest, dass die Korrektur unzureichend ist, wird die Schlussfolgerung zur Aussetzung. 2
Weniger als 5 bedeutet, dass 4 allgemeine Feststellungen in den Bereich der Selbstkorrektur fallen, während 5 in die fristgebundene Mängelbeseitigung übergehen. Eine einzige kritische Feststellung liegt bereits außerhalb der Selbstkorrektur. Sie erreicht auch nicht die Fallzahlen für eine Aussetzung, sodass es sich um eine Mängelbeseitigung binnen einer Frist handelt, und der Satz zum Risikowarnschreiben Anwendung finden kann, da eine kritische Feststellung vorliegt. Die nachstehenden Zeilen wenden diese abgedruckten Schwellenwerte auf die angegebenen Anzahlen von Feststellungen an. Dies sind hypothetische Anwendungen der numerischen Regeln, keine Inspektionsergebnisse. Die Beispiele setzen voraus, dass kein falsches oder täuschendes Verhalten vorliegt, keine Neueinstufung des Schweregrads gemäß Abschnitt 四 erfolgt und kein gesonderter gesetzlicher Verstoß vorliegt, der Maßnahmen erfordert. Die umfassende Sachverhalts- und Risikobewertung durch die Behörde bleibt weiterhin erforderlich.
| Feststellungen innerhalb des inspizierten Prüfsatzes | Post-Market-Schlussfolgerung gemäß Abschnitt 三(二)1 |
|---|---|
| Keine | Keine Nichtkonformität festgestellt |
| 4 allgemeine und keine kritischen oder wesentlichen | Selbstkorrektur |
| 5 allgemeine und keine kritischen oder wesentlichen | Mängelbeseitigung binnen einer Frist |
| 1 kritische | Mängelbeseitigung binnen einer Frist, mit einer Bewertung des Produktrisikos und einem möglichen Risikowarnschreiben |
| 2 kritische und 7 wesentliche | Mängelbeseitigung binnen einer Frist, mit derselben Risikobewertung, da kritisch plus wesentlich 9 beträgt |
| 3 kritische | Aussetzung zur Mängelbeseitigung |
| 2 kritische und 8 wesentliche | Aussetzung, da kritisch plus wesentlich 10 erreicht |
| 20 Feststellungen jeglicher Zusammensetzung | Aussetzung |
Der Mindestkapitelsatz für Registrierungsinhaber kann jede numerische Zeile ohne ein zusätzliches Kapitel abdecken. Er enthält 22 kritische Punkte, gegenüber einem Auslöser von 3. Er enthält 22 kritische Punkte und 40 wesentliche Punkte, insgesamt 62, gegenüber einem Auslöser von 10. Er enthält 85 eingestufte Punkte, gegenüber einem Auslöser von 20. Der Mindestkapitelsatz für Hersteller kann diese ebenfalls abdecken: 17 kritische Punkte, 31 wesentliche Punkte und insgesamt 83 eingestufte Punkte. 2 Falsches oder täuschendes Verhalten setzt die Produktion ganz ohne numerischen Schwellenwert aus.
Kapitel 14 ist in beiden Mindestkapitelsätzen enthalten. Seine 8 wesentlichen Punkte tragen zum kombinierten Schwellenwert von 10 Punkten und zum Gesamtschwellenwert von 20 Punkten bei. Falsches oder täuschendes Verhalten stellt einen unabhängigen Aussetzungsgrund dar. 2
Eine Lizenzinspektion wendet dieselben drei numerischen Auslöser und den gesonderten Auslöser für falsches oder täuschendes Verhalten an, mit abweichenden Bezeichnungen der Schlussfolgerungen: bestanden (通过核查), nicht bestanden (未通过核查) und Mängelbeseitigung mit anschließender Nachprüfung (整改后复查). Abschnitt 三(一) regelt die Lizenzinspektion insgesamt. Bei einer Lizenzinspektion gelten keine kritischen oder wesentlichen Feststellungen und weniger als 5 allgemeine Feststellungen als Bestanden, einschließlich einer beanstandungsfreien Inspektion. Eine beanstandungsfreie Lizenzinspektion erhält dieselbe Schlussfolgerung Bestanden. 2
Wo Produktionsfreigabe und Marktfreigabe auf den beiden Listen stehen
Die Punkte 12.7.1 und 12.7.2 sind kritische Zeilen in Kapitel 12, daher stehen sie nur auf der Mindestliste des auslagernden Registrierungsinhabers oder Anmelders. Punkt 11.10.3 ist eine kritische Zeile in Kapitel 11, daher steht er auf beiden Mindestlisten.
Die GMP trennt die beiden Freigaben bereits. Artikel 104, letzter Satz, besagt:
委托生产的,产品放行包括生产放行和上市放行。医疗器械注册人、备案人负责上市放行,受托生产企业负责生产放行。 3
Wiedergabe: Bei einer Auftragsfertigung umfasst die Produktfreigabe die Produktionsfreigabe und die Marktfreigabe. Der Registrierungsinhaber oder Anmelder ist für die Marktfreigabe verantwortlich. Das Lohnherstellungsunternehmen ist für die Produktionsfreigabe verantwortlich.
Artikel 113 legt anschließend dar, wer welche Freigabe durchführt:
委托方应当建立产品上市放行规程,明确放行标准、条件,对医疗器械生产过程记录、质量控制记录和受托方生产放行文件进行审核,符合标准和条件的,经授权的放行人员签字后方可上市。产品上市放行由委托方自行完成,不得委托其他企业进行。
受托方应当建立生产放行规程,明确生产放行标准、条件,对医疗器械生产过程记录和质量控制记录进行审核,符合标准、条件的,经授权的放行人员签字后方可出厂。 3
Wiedergabe: Die auftraggebende Partei erstellt das Marktfreigabeverfahren, legt Freigabestandards und -bedingungen fest, prüft die Aufzeichnungen über den Produktionsprozess, die Qualitätskontrollaufzeichnungen sowie die Produktionsfreigabeakte des Auftragnehmers, und eine autorisierte Person unterzeichnet, bevor das Produkt in Verkehr gebracht wird. Die auftraggebende Partei führt die Marktfreigabe selbst durch. Sie darf die Marktfreigabe keinem anderen Unternehmen übertragen. Der Auftragnehmer erstellt das Produktionsfreigabeverfahren, prüft die Aufzeichnungen über den Produktionsprozess und die Qualitätskontrollaufzeichnungen, und eine autorisierte Person unterzeichnet, bevor das Produkt das Werk verlässt.
Artikel 108 hält diese Zuweisung aus dem Vertrag heraus. Die Parteien unterzeichnen eine Qualitätsvereinbarung, die die Rechte, Pflichten und Verantwortlichkeiten jeder Seite über den gesamten Produktionsprozess hinweg festlegt. Die auftraggebende Partei darf Pflichten und Verantwortlichkeiten, die ihr das Gesetz zuweist, nicht durch Vereinbarung übertragen. 3 In der Mitteilung von Pure Global vom 5. September 2026 wird diese Aufteilung nach den Artikeln 104, 108 und 113 bereits dargelegt. Im Inspektionsanhang werden diese Sätze zu eingestuften Zeilen, und durch die Kapitelregel landen die Zeilen auf einer Mindestliste.
| Klausel | Einstufung | GMP-Artikel | Mindest-Kapitelsatz | Was die Zeile erfordert |
|---|---|---|---|---|
| 11.10.1 | Kritisch | 104 | Beide | Ein Freigabeverfahren, die Bestätigung von fünf Freigabebedingungen und ein von einer autorisierten Person unterzeichnetes Freigabedokument |
| 11.10.2 | Allgemein | 104 | Beide | Das freigegebene Produkt ist mit einem Konformitätsdokument versehen |
| 11.10.3 | Kritisch | 104 | Beide | Bei Auftragsfertigung erfolgt die Produktionsfreigabe durch den Auftragnehmer und die Marktfreigabe durch den Registrierungsinhaber oder Anmelder |
| 12.7.1 | Kritisch | 113 | Nur Registrierungsinhaber | Das Marktfreigabeverfahren der auftraggebenden Partei, die Prüfung der Produktionsfreigabeakte des Auftragnehmers und keine Übertragung der Marktfreigabe |
| 12.7.2 | Kritisch | 113 | Nur Registrierungsinhaber | Das Produktionsfreigabeverfahren des Auftragnehmers und die autorisierte Unterschrift, bevor das Produkt das Werk verlässt |
Kapitel 11 ist für beide Rollen benannt, wodurch 11.10.3 in beiden Mindestsätzen steht. Kapitel 12 ist speziell für den auslagernden Registrierungsinhaber oder Anmelder benannt. Die Vorbereitung erfordert daher ein eigenes Marktfreigabeverfahren und den Zugang zu relevanten Nachweisen über das Produktionsfreigabeverfahren des Auftragnehmers. Die gesetzlichen Pflichten verbleiben bei den in der jeweiligen Klausel bezeichneten Parteien. Artikel 113 verlangt vom Auftragnehmer, sein Produktionsfreigabeverfahren aufrechtzuerhalten, und die Behörde kann Kapitel 12 auch dem Inspektionsplan eines Herstellers hinzufügen. 2 3
Die fünf Bedingungen für die Freigabe, Punkt 11.10.1, gelten für beide Rollen. Die autorisierte Person unterzeichnet erst, nachdem bestätigt wurde, dass jeder festgelegte Prozessschritt abgeschlossen ist; das Chargenherstellungsprotokoll vollständig ist; die Qualitätskontrollaufzeichnung vollständig ist, die Ergebnisse den Anforderungen entsprechen und die Aufzeichnung wie vorgeschrieben unterzeichnet wurde; jegliche nichtkonformen Produkte, Nacharbeiten, Reparaturen, herabgestuften Verwendungen oder Notfallfreigaben vorschriftsgemäß behandelt wurden; und die Gebrauchsanweisung, die Kennzeichnungen und deren Versionen sowie der Unique-Device-Identification-Code den Anforderungen entsprechen. 2 3
Die 22 kritischen Anforderungen, Kapitel für Kapitel
Das Dossier des Registrierungsinhabers oder Einreichers für eine Mindest-Teilinspektion umfasst die 22 kritischen Klauseln in den Kapiteln 2, 3, 11, 12 und 14, zusammen mit den 40 wesentlichen und 23 allgemeinen Klauseln in denselben Kapiteln, da wesentliche und allgemeine Feststellungen in die 10-Punkte- und 20-Punkte-Gates einfließen.
Die kritischen Zeilen sind nachstehend im Sinne des chinesischen Prüfpunkts ausformuliert. Die anderen Zeilen sind mit dem von ihnen zitierten GMP-Artikel aufgeführt, da ein Fristendossier, das jeden kritischen Punkt ausräumt, bei wesentlichen und allgemeinen Mängeln dennoch zu einer Aussetzung führen kann. Die Zählungen in diesem Abschnitt entsprechen denselben Risikostufen-Feldern wie die Gesamtzahlen der Mindestkapitelsätze. 2
Qualitätssicherung, gemeinsam mit dem Hersteller
Kapitel 2 umfasst 8 Punkte: 4 kritische, 3 wesentliche und 1 allgemeine. Alle 8 befinden sich auf beiden Mindestkapitelsätzen.
Die vier kritischen Anforderungen bilden das System, an dem der Rest des Pakets hängt.
2.1.1, GMP-Artikel 7. Das Unternehmen trägt die Hauptverantwortung für die Produktqualität und -sicherheit. Es legt Qualitätsziele fest, die den Anforderungen an das Qualitätsmanagement von Medizinprodukten entsprechen, setzt jede Anforderung an Sicherheit, Wirksamkeit und Qualitätsbeherrschbarkeit über den gesamten Betrieb des Systems hinweg um und sorgt dafür, dass die Ziele verstanden und erreicht werden.
2.2.1, GMP-Artikel 8. Personal, Räumlichkeiten, Einrichtungen und Ausrüstung sind für diese Ziele ausreichend und erfüllen die diesbezüglichen Anforderungen.
2.3.1, GMP-Artikel 9. Ein Qualitätssicherungssystem und ein vollständiger Satz von Qualitätsmanagementdokumenten halten das System aufrecht. Der Punkt führt neun Zustände auf, die das System sicherstellen muss. Design und Entwicklung, Produktionsmanagement und Qualitätskontrolle entsprechen der GMP. Die Managementverantwortlichkeiten sind klar geregelt. Beschaffte und verwendete Materialien sind korrekt. Das Zwischenprodukt ist unter Kontrolle. Verifizierung und Validierung erfüllen die Anforderungen. Produktion und Prüfung erfolgen nach den Verfahren. Jede Charge oder Einheit wird erst nach Prüfung und Genehmigung freigegeben. Lagerung, Transport und Installation schützen die Produktqualität. Auftragsentwicklung, Lohnherstellung, ausgelagerte Verarbeitung und ausgelagerte Prüfungen bleiben unter Kontrolle. Zustand (7) ist die Freigabe. Zustand (9) ist die Kontrolle der vertraglich vergebenen Tätigkeit. Beide sind kritische Inhalte innerhalb eines gemeinsamen Punkts, bevor der Leser Kapitel 11 oder Kapitel 12 erreicht.
2.4.1, GMP-Artikel 10. Ein Änderungssteuerungsverfahren stuft die Änderung nach ihrem Risiko für Sicherheit, Wirksamkeit und Qualitätsbeherrschbarkeit sowie nach den gesetzlichen Anforderungen ein, prüft sie und genehmigt sie vor der Umsetzung. Soweit erforderlich, wird die Änderung verifiziert oder validiert, sodass Sicherheit, Wirksamkeit und Qualitätsbeherrschbarkeit gewahrt bleiben.
Die anderen vier Zeilen zu Kapitel 2 befinden sich auf dem Mindestkapitelsatz des Registrierungsinhabers, da das gesamte Kapitel benannt ist.
| Klausel | Einstufung | GMP-Artikel | Anforderung |
|---|---|---|---|
| 2.2.2 | Wesentlich | 8 | Personen auf jeder Ebene wirken an der Erreichung der Qualitätsziele mit und tragen die entsprechende Verantwortung |
| 2.5.1 | Wesentlich | 11 | Kontinuierliche Verbesserung durch Qualitätsdatenüberwachung, Änderungssteuerung, Überwachung unerwünschter Ereignisse, Überprüfung von Qualitätsrisiken, Korrektur- und Vorbeugemaßnahmen, interne Audits und Managementbewertung |
| 2.6.1 | Wesentlich | 12 | Ein Qualitätsrisikosystem, das Risiken über die gesamte Produktrealisierung hinweg auf Grundlage von Gesetzen, Normen, Wissenschaft und Erfahrung bewertet und die Kontrollmaßnahmen verifiziert und umsetzt |
| 2.7.1 | Allgemein | 13 | Informationen zu Lebenszyklus-Qualitätsrisiken werden erfasst, und das Qualitätsrisikomanagement wird regelmäßig überprüft |
Drei wesentliche Punkte in einem gemeinsamen Kapitel zählen bereits für einen Auslöser von 10. Beziehen Sie deren Nachweise in dieselbe Vorbereitungsmaßnahme ein. 2
Organisation und Personal, nur auf dem Mindestkapitelsatz des Registrierungsinhabers
Kapitel 3 umfasst 24 Punkte: 6 kritische, 15 wesentliche und 3 allgemeine. Dieses Kapitel ist spezifisch für die Mindestkapitelliste des Registrierungsinhabers. Der Verzicht auf die Herstellerliste zugunsten der Registrierungsinhaberliste lässt alle 6 kritischen Punkte und alle 15 wesentlichen Punkte entfallen.
Die sechs kritischen Anforderungen betreffen Unabhängigkeit und Rechenschaftspflicht.
3.1.2, GMP-Artikel 14. Der Produktionsleiter und der Qualitätsleiter dürfen nicht beide Posten innehaben.
3.2.1, GMP-Artikel 15. Das Unternehmen richtet eine Qualitätsabteilung ein, die auf die von ihm hergestellten Produkte abgestimmt ist.
3.2.3, GMP-Artikel 15. Diese Abteilung führt Qualitätssicherung und Qualitätskontrolle unabhängig durch und verfügt über ein Vetorecht in Bezug auf die Produktqualität.
3.5.3, GMP-Artikel 18. Der gesetzliche Vertreter oder die hauptverantwortliche Person hält den Managementbeauftragten, den Leiter der Qualitätsabteilung und den Prüfer der Produktfreigabe unabhängig von internen Einflussnahmen.
3.5.4, GMP-Artikel 18. Dieselbe Person trägt die Gesamtverantwortung für die Produktion der Medizinprodukte und organisiert die Produktion gemäß den einschlägigen Gesetzen, Verordnungen und Regeln, den verbindlichen Normen sowie den registrierten oder eingereichten technischen Produktanforderungen.
3.6.1, GMP-Artikel 19. Das Unternehmen ernennt einen Managementbeauftragten aus der obersten Führungsebene.
Die 15 wesentlichen Punkte sind die Qualifikationen und Pflichtenlisten, die diese sechs umgeben. Sie reichen für sich allein aus, um den Auslöser von 10 Punkten für kritische plus wesentliche Abweichungen zu erreichen, falls 10 von ihnen als nicht konform befunden würden. Die 3 allgemeinen Punkte zählen für die Gesamtzahl von 20 Punkten.
| Klausel | Einstufung | GMP-Artikel | Anforderung |
|---|---|---|---|
| 3.1.1 | Wesentlich | 14 | Eine auf die Medizinprodukteproduktion abgestimmte Organisation mit festgelegten Abteilungsaufgaben, Befugnissen und definierter Qualitätsfunktion |
| 3.2.2 | Wesentlich | 15 | Die Qualitätsabteilung nimmt an qualitätsbezogenen Aktivitäten teil und prüft Dokumente, die die GMP betreffen |
| 3.3.1 | Wesentlich | 16 | Ausreichend technisches Personal, Führungskräfte, Produktionsmitarbeiter und Vollzeit-Prüfer mit den für die Stellen erforderlichen Qualifikationen |
| 3.3.2 | Allgemein | 16 | Jede Stelle hat definierte Pflichten, einschließlich sich überschneidender Pflichten |
| 3.4.1 | Wesentlich | 17 | Zu den Schlüsselpositionen gehören mindestens der gesetzliche Vertreter, die hauptverantwortliche Person, der Managementbeauftragte, der Produktionsleiter, der Qualitätsleiter und der Freigabeprüfer. Die hauptverantwortliche Person, der Managementbeauftragte, der Produktionsleiter, der Qualitätsleiter und der Freigabeprüfer sind Vollzeitbeschäftigte |
| 3.4.2 | Wesentlich | 17 | Personen in Schlüsselpositionen kennen die Medizinproduktegesetze, verfügen über praktische Erfahrung im Qualitätsmanagement und können reale Produktions- und Qualitätsprobleme beurteilen |
| 3.5.1 | Wesentlich | 18 | Der gesetzliche Vertreter oder die hauptverantwortliche Person legt die Qualitätspolitik und -ziele fest und stellt das Personal, die Infrastruktur und die Arbeitsumgebung bereit, die das System benötigt |
| 3.5.2 | Wesentlich | 18 | Diese Person organisiert die Managementbewertung, bewertet das System regelmäßig und verbessert es kontinuierlich |
| 3.6.2 | Wesentlich | 19 | Bei einem Unternehmen der Klasse II oder Klasse III verfügt der Managementbeauftragte über einen medizinproduktebezogenen Bachelor-Abschluss oder höher oder einen mittleren technischen Fachtitel oder höher. Bei einem Unternehmen der Klasse I über eine medizinproduktebezogene Fachschulausbildung oder höher. Grundsätzlich drei Jahre oder mehr im Qualitätsmanagement für Medizinprodukte oder im Produktions- oder technischen Management, Vertrautheit mit dem Produkt und die Fähigkeit, die Aufgaben auszuführen |
| 3.6.3 | Wesentlich | 19 | Zu den Aufgaben des Managementbeauftragten gehören die Umsetzung der Gesetze und der registrierten oder eingereichten Anforderungen, die Aufrechterhaltung eines geeigneten Systems, die Sicherstellung, dass das Produkt die Freigabeanforderungen erfüllt, und die Organisation der Erfassung von Qualitätsinformationen nach dem Inverkehrbringen, die Organisation von Selbstinspektionen, der Überwachung unerwünschter Ereignisse und von Rückrufen, die Berichterstattung über das System und dessen Verbesserungsbedarf an den gesetzlichen Vertreter oder die hauptverantwortliche Person sowie die Kooperation bei Inspektionen, einschließlich der fristgerechten Mängelbehebung |
| 3.7.1 | Wesentlich | 20 | Bei einem Unternehmen der Klasse II oder Klasse III verfügt der Leiter der Qualitätsabteilung über einen medizinproduktebezogenen Bachelor-Abschluss oder höher oder einen mittleren professionellen technischen Fachtitel oder höher. Bei einem Unternehmen der Klasse I über eine medizinproduktebezogene Fachschulausbildung oder höher. Der Leiter verfügt über drei Jahre oder mehr Erfahrung in der Produktion oder im Qualitätsmanagement von Medizinprodukten |
| 3.7.2 | Wesentlich | 20 | Zu den Aufgaben gehören die Konformität von Materialien und Produkten, die Organisation der Freigabeprüfung, die Untersuchung schwerwiegender Abweichungen und Nichtkonformitäten, die Untersuchung von Rücksendungen, Reklamationen und unerwünschten Ereignissen, die jährliche Produktqualitätsüberprüfung und die Schulung der Abteilung |
| 3.8.1 | Wesentlich | 21 | Der Produktionsleiter verfügt über eine medizinproduktebezogene Fachschulausbildung oder höher und drei Jahre oder mehr Erfahrung in der Produktion oder im Qualitätsmanagement von Medizinprodukten |
| 3.8.2 | Wesentlich | 21 | Zu den Aufgaben gehören die Produktion gemäß den Prozessverfahren und Arbeitsanweisungen, Produktionsaufzeichnungen, die wahrheitsgemäß, genau, vollständig, zeitnah und rückverfolgbar sind, die Instandhaltung von Räumlichkeiten und Ausrüstung sowie die Schulung der Abteilung |
| 3.9.1 | Wesentlich | 22 | Der Freigabeprüfer ist ein Mitarbeiter der Qualitätsabteilung oder eine Qualitätsführungskraft auf höherer Ebene, für die Freigabe geschult, in der Lage, die Freigabe zu prüfen, und in der Lage, diese Aufgabe unabhängig wahrzunehmen |
| 3.10.1 | Wesentlich | 23 | Jeder, dessen Tätigkeit sich auf die Produktqualität auswirkt, wird für die Stelle in den Vorschriften, den Aufgaben und den praktischen Fertigkeiten geschult |
| 3.10.2 | Allgemein | 23 | Eine benannte Abteilung oder Person führt Schulungen durch, mit einem System, einem Plan, Aufzeichnungen und einer Wirksamkeitsbewertung |
| 3.11.1 | Allgemein | 24 | Gesundheitsmanagement und eine Gesundheitsakte für Personen, deren Tätigkeit sich auf die Produktqualität auswirkt, entsprechend dem Produkt |
Für einen beauftragenden Registrierungsinhaber ist dieses Kapitel die Mindeststelle, an der ein Inspektor nach der Unabhängigkeit des Freigabeprüfers sucht. Die genannten Mindestkapitel des Auftragnehmers unterscheiden sich. 2
Qualitätskontrolle und Produktfreigabe, gemeinsam mit dem Hersteller
Kapitel 11 umfasst 24 Punkte: 7 kritische, 4 wesentliche und 13 allgemeine. Alle 24 befinden sich auf beiden Mindestkapitelsätzen. Die sieben kritischen Anforderungen bilden das Prüfsystem zuzüglich des Freigabebogens und des Zwei-Freigaben-Satzes.
11.1.1, GMP-Artikel 95. Ein Qualitätskontrollverfahren legt die Organisation, das Prüfpersonal, die Methoden, die Probenahme, die Ausrüstung sowie Freigabe- und Rückstellmuster fest, und die erforderlichen Prüfungen sind vor der Freigabe abgeschlossen.
11.3.1, GMP-Artikel 97. Prüfverfahren für den Wareneingang, die Inprozesskontrolle und das Fertigprodukt werden auf Grundlage der Gesetze, der Verordnungen und Vorschriften, der verbindlichen Normen, der registrierten oder hinterlegten Produkttechnischen Anforderungen, des Risikos und der Fähigkeit des Unternehmens zur Qualitätssicherung verfasst.
11.4.1, GMP-Artikel 98. Die Prüfmethoden stimmen mit den Leistungsmerkmalen überein.
11.6.1, GMP-Artikel 100. Die Prüfungen werden tatsächlich gemäß diesen Verfahren durchgeführt.
11.6.2, GMP-Artikel 100. Jede Charge oder Einheit verfügt über ein Prüfprotokoll, und das Protokoll unterstützt die Rückverfolgbarkeit.
11.10.1, GMP-Artikel 104. Das Freigabeverfahren, die fünf oben zitierten Bedingungen und ein von einer bevollmächtigten Person unterzeichneter Freigabeschein.
11.10.3, GMP-Artikel 104. Bei Lohnherstellung die Produktionsfreigabe durch den Lohnhersteller und die Marktfreigabe durch den Registrierungsinhaber oder Anmelder.
Die vier wesentlichen Punkte sind die Prüferqualifikation (11.2.1, Artikel 96), die Abdeckung der Produkttechnischen Anforderungen oder einer bestätigten Alternative (11.3.2, Artikel 97), die Untersuchung jeder nicht bestandenen Prüfung (11.9.2, Artikel 103) und die Bewertung eines externen Labors zuzüglich der Bestätigung seiner Ergebnisse (11.12.4, Artikel 106). 2
Die 13 allgemeinen Punkte zählen dennoch zu einer Gesamtzahl von 20. Dies sind die Kontrolle von Referenzmaterialien (11.4.2, Artikel 98), die Probenverwaltung (11.5.1, Artikel 99), die Inhalte des Prüfprotokolls (11.6.3, Artikel 100), die Kontrolle der Prüfausrüstung einschließlich eines Nutzungsstopps und einer rückwirkenden Überprüfung, wenn Ausrüstung ungeeignet ist (11.7.1, Artikel 101), die Prüfumgebung (11.8.1 und 11.8.2, Artikel 102), ein Verfahren für fehlerhafte Ergebnisse und die Option für eine Nachprüfung, wenn der Fehler auf eine Prüfabweichung zurückzuführen war (11.9.1 und 11.9.3, Artikel 103), das Konformitätsdokument für das freigegebene Produkt (11.10.2, Artikel 104), Rückstellmuster (11.11.1, Artikel 105) sowie ausgelagerte Prüfungen (11.12.1, 11.12.2 und 11.12.3, Artikel 106). Routinemäßige Prüfungen im Wareneingang, in der Inprozesskontrolle und am Fertigprodukt werden im Allgemeinen im eigenen Haus durchgeführt. Eine Prüfung, die tatsächlich Bedingungen oder Ausrüstung erfordert, über die das Unternehmen nicht verfügt, kann im Rahmen einer Qualitätsvereinbarung an eine qualifizierte Institution vergeben werden. 2 3
Lohnherstellung und ausgelagerte Bearbeitung, nur im Mindestkapitelsatz des Registrierungsinhabers
Kapitel 12 umfasst 17 Punkte: 5 kritische, 10 wesentliche und 2 allgemeine. Der Kapiteltitel lautet Lohnherstellung und ausgelagerte Bearbeitung (委托生产与外协加工). Durch die Benennung des Kapitels stehen sowohl die Zeilen zur ausgelagerten Bearbeitung als auch die Zeilen zur Lohnherstellung in diesem Mindestkapitelsatz.
Die fünf kritischen Anforderungen sind diejenigen, die eine Herstellerliste unberücksichtigt lässt.
12.1.1, GMP-Artikel 107. Wird ein Produkt im Rahmen einer Lohnherstellung gefertigt, deckt das Qualitätssystem des Auftraggebers den Lebenszyklus des Produkts ab. Das System des Auftragnehmers deckt die vertraglich vereinbarte Tätigkeit ab.
12.2.1, GMP-Artikel 108. Eine Qualitätsvereinbarung legt die Rechte, Pflichten und Verantwortlichkeiten jeder Partei für die gesamte Produktion fest. Der Auftraggeber darf die Vereinbarung nicht dazu nutzen, ihm gesetzlich zugewiesene Pflichten zu übertragen.
12.5.2, GMP-Artikel 111. Der Auftragnehmer führt eine Probeproduktion und die zugehörige Verifizierung und Validierung durch. Die Probeproduktion deckt jeden übertragenen Produktionsschritt und jeden übertragenen Qualitätskontrollschritt ab.
12.7.1, GMP-Artikel 113. Das Marktfreigabeverfahren des Auftraggebers, die Überprüfung von Produktionsaufzeichnungen, Qualitätskontrollaufzeichnungen und der Produktionsfreigabeakte des Auftragnehmers, die autorisierte Unterschrift sowie die Regel, dass die Marktfreigabe nicht an ein anderes Unternehmen übertragen wird.
12.7.2, GMP-Artikel 113. Das Produktionsfreigabeverfahren des Auftragnehmers, die Überprüfung von Produktionsaufzeichnungen und Qualitätskontrollaufzeichnungen sowie die autorisierte Unterschrift, bevor das Produkt das Werk verlässt.
Für Punkt 12.7.2 liegen das Produktionsfreigabeverfahren und die betrieblichen Nachweise beim Auftragnehmer. Der Registrierungsinhaber sollte den Zugang zu den für seine Aufsicht und Freigabeprüfung relevanten Nachweisen vereinbaren. Die Einordnung des Punkts in Kapitel 12 kennzeichnet den Geltungsbereich, während sein Wortlaut die verantwortliche Partei bestimmt. 2
Die 10 wesentlichen Punkte sind die operativen Verknüpfungen rund um dieses Freigabepaar. Zwei davon, 12.10.1 und 12.10.2, betreffen die ausgelagerte Bearbeitung statt der Lohnherstellung des Fertigprodukts. Die GMP definiert ausgelagerte Bearbeitung als die Übertragung einzelner Prozesse an ein anderes Unternehmen. 3
| Klausel | Einstufung | GMP-Artikel | Anforderung |
|---|---|---|---|
| 12.1.2 | Wesentlich | 107 | Die beiden Parteien verfügen über einen Kommunikationsmechanismus, der beide Systeme miteinander verbunden und in Betrieb hält |
| 12.3.1 | Wesentlich | 109 | Vor der Lohnherstellung bewertet der Auftraggeber den Auftragnehmer vor Ort hinsichtlich Produktionskapazität, Qualitätssicherung und Risikomanagement und bestätigt, dass der Auftragnehmer die GMP dauerhaft einhalten kann. Während der Vertragslaufzeit auditiert und bewertet der Auftraggeber das System des Auftragnehmers in regelmäßigen Abständen vor Ort |
| 12.3.2 | Allgemein | 109 | Der Auftragnehmer akzeptiert das Audit und die Aufsicht und ergreift Korrektur- und Vorbeugemaßnahmen bezüglich der Feststellungen |
| 12.4.1 | Wesentlich | 110 | Der Auftraggeber verfügt über eine Qualitätsorganisation und ausreichend Vollzeit-Qualitätspersonal sowie Techniker mit Produktkenntnissen, um die beauftragte Tätigkeit zu überwachen |
| 12.4.2 | Wesentlich | 110 | Der Managementbeauftragte, der Produktionsleiter, der Qualitätsleiter und der Freigabeprüfer des Auftragnehmers sind mit der Produktion und dem Qualitätsmanagement des Vertragsprodukts vertraut |
| 12.5.1 | Wesentlich | 111 | Die beiden Parteien planen den Transfer gemeinsam, sodass die Produkttechnischen Anforderungen, Material- und Prozessanforderungen, Anweisungen und Kennzeichnungen an den Auftragnehmer übergehen |
| 12.6.1 | Wesentlich | 112 | Der Auftraggeber informiert den Auftragnehmer über Designänderungen und Beschaffungsänderungen, überwacht diese und verfügt über ein Verfahren, um von Änderungen des Auftragnehmers zu erfahren, die sich auf die Qualität auswirken können, verbunden mit einer gemeinsamen Bewertung |
| 12.6.2 | Wesentlich | 112 | Der Auftragnehmer setzt die Änderungsanforderungen des Auftraggebers um und meldet seinen eigenen Änderungsbedarf zurück |
| 12.8.1 | Wesentlich | 114 | Der Auftragnehmer meldet Abweichungen, Änderungen und anormale Bedingungen, die die Qualität beeinträchtigen können, rechtzeitig und führt die Bearbeitungsaufzeichnungen |
| 12.9.1 | Allgemein | 115 | Wird bei der Produktrealisierung ausgelagerte Bearbeitung eingesetzt, verfügt das Unternehmen über ein Lenkungsverfahren und lenkt diese Bearbeitung |
| 12.10.1 | Wesentlich | 116 | Das Unternehmen führt den externen Bearbeiter mindestens als Lieferanten und bewertet die Bearbeitungskapazität, die Qualitätssicherung und das Risikomanagement |
| 12.10.2 | Wesentlich | 116 | Eine Qualitätsvereinbarung zur ausgelagerten Bearbeitung legt die Arbeiten, die Qualitäts- oder technischen Anforderungen, die Annahmekriterien, die Verantwortlichkeiten beider Parteien sowie die Regeln für Prozesse, Validierung, Freigabe, Änderungen und Kommunikation fest |
Zehn wesentliche Punkte in diesem Kapitel reichen für sich genommen aus, um einen Schwellenwert von 10 zu erreichen, wenn alle 10 als nichtkonform befunden würden. Nachweise nur zu 12.7.1 und 12.7.2 lassen diese zehn schwerwiegenden Anforderungen unberücksichtigt; entsprechende Nichtkonformitäten zählen weiterhin für den einschlägigen Schwellenwert. 2
Analyse und Verbesserung, gemeinsam, ohne kritischen Punkt
Kapitel 14 umfasst 12 Punkte, 0 kritische, 8 wesentliche und 4 allgemeine. Es ist in beiden Mindestkapitelsätzen enthalten. Seine 8 wesentlichen Punkte zählen zum Schwellenwert von 10 Punkten, und alle 12 Punkte zählen zum Schwellenwert von 20 Punkten.
| Klausel | Einstufung | GMP-Artikel | Anforderung |
|---|---|---|---|
| 14.1.1 | Wesentlich | 121 | Überwachung, Analyse und Verbesserung des Produkts und des Qualitätssystems, damit das Produkt sicher und wirksam bleibt und das System in Betrieb bleibt |
| 14.2.1 | Allgemein | 122 | Ein Verfahren für Reklamationen und Kundenrückmeldungen mit Zuständigkeiten, zeitnaher Untersuchung und Aufzeichnungen |
| 14.3.1 | Wesentlich | 123 | Ein Überwachungssystem für unerwünschte Ereignisse, zeitnahe Meldungen, Untersuchung und Bewertung sowie Risikolenkungsmaßnahmen bei Bedarf |
| 14.4.1 | Wesentlich | 124 | Ein Datenanalyseverfahren, das die Erfassung, Kontrollstandards, Methoden und Statistiken für Produktqualität, unerwünschte Ereignisse, Kundenrückmeldungen und den Betrieb des Systems, einen Qualitätsrisikobewertungsbericht sowie die Nutzung der Analyse als Input für Verbesserungen umfasst |
| 14.5.1 | Wesentlich | 125 | Ein Korrekturmaßnahmenverfahren, das auf die Ursache abzielt, und ein Vorbeugemaßnahmenverfahren, das auf die potenzielle Ursache abzielt |
| 14.5.2 | Wesentlich | 125 | Die Maßnahme entspricht den Auswirkungen des Problems, ist nachweislich frei von nachteiligen Auswirkungen und ihre Wirksamkeit ist bestätigt |
| 14.6.1 | Wesentlich | 126 | Ein Rückrufsystem, das Sicherheitsinformationen sammelt, mögliche Mängel untersucht und bewertet, mangelhafte Produkte zurückruft und wie vorgeschrieben Meldung erstattet |
| 14.7.1 | Allgemein | 127 | Ein Verfahren zur Unterrichtung des betreffenden Unternehmens, Anwenders oder Verbrauchers über sicherheitsrelevante Änderungen |
| 14.8.1 | Wesentlich | 128 | Ein internes Auditverfahren, das die Kriterien, den Umfang, die Häufigkeit, die Personen, die Methode, die Aufzeichnungen und die Bewertung von Korrektur- und Vorbeugemaßnahmen festlegt |
| 14.8.2 | Allgemein | 128 | Ein interner Auditplan, das Audit, der Bericht und Maßnahmen zu den festgestellten Nichtkonformitäten |
| 14.9.1 | Wesentlich | 129 | Ein Managementbewertungsverfahren und regelmäßige Managementbewertungen, die die Qualitätsrisikoprüfung, die Produktqualitätsbewertung, Systemänderungsbedarfe, die regulatorische Konformität und Verbesserungsmöglichkeiten abdecken |
| 14.9.2 | Allgemein | 129 | Ein Managementbewertungsbericht und Verbesserungsmaßnahmen, die die Eignung, Angemessenheit und Wirksamkeit des Systems aufrechterhalten |
Diese Artikel, 121 bis 129, bilden das Post-Market-System innerhalb des Mindestkapitelsatzes. Sie werden mit dem Hersteller geteilt. Lesen Sie diese zusammen mit den Kapiteln 3 und 12. 2 3
Die sechs kritischen Punkte, die der Mindestkapitelsatz des Herstellers hinzufügt
Die 17 kritischen Punkte des Herstellers sind keine Teilmenge der 22 des Registrierungsinhabers. Die beiden Listen teilen sich 11, der Mindestkapitelsatz des Registrierungsinhabers weist 11 mehr auf, und der Mindestkapitelsatz des Herstellers fügt 6 hinzu, vier in Kapitel 8 und zwei in Kapitel 10.
Dieselbe Mindestkapitelliste gilt für einen selbst herstellenden Registrierungsinhaber oder Anmelder sowie für einen Lohnhersteller. Auf die Kapitel 8 und 10 entfallen die unten aufgeführten sechs kritischen Zeilen. 2
Die sechs kritischen Punkte, die für den Mindestkapitelsatz des Herstellers spezifisch sind:
| Klausel | Grad | GMP-Artikel | Was der Mindestkapitelsatz des Herstellers hinzufügt |
|---|---|---|---|
| 8.1.1 | Kritisch | 59 | Ein Verfahren zur Beschaffungssteuerung. Beschaffte Materialien oder Dienstleistungen entsprechen den festgelegten Anforderungen sowie den geltenden Gesetzen, Verordnungen, Vorschriften und verbindlichen Normen |
| 8.4.2 | Kritisch | 62 | Einstellung der Beschaffung bei einem Lieferanten, bei dem ein schwerwiegender Mangel festgestellt wurde, Analyse des Risikos für das Produkt und Ergreifung von Maßnahmen, sofern erforderlich |
| 8.7.1 | Kritisch | 65 | Eingangsprüfung von Rohmaterialien. Diese kontrollieren, prüfen oder verifizieren und erst danach einlagern |
| 8.9.2 | Kritisch | 67 | Material nach Ablauf seiner Lagerdauer erneut prüfen und nur verwenden, wenn die Bewertung dessen Konformität feststellt. Material nach Ablauf des Verfallsdatums als nichtkonformes Produkt behandeln |
| 10.1.1 | Kritisch | 78 | Ein Verfahren zur Produktionsprozesslenkung, das Bedienpersonal, Ausrüstung, Materialien und Zwischenprodukte, Prozess- und Arbeitsanweisungen, Umgebung sowie In-Prozess-Prüfung oder -Überwachung abdeckt, und Produktion nach diesem Verfahren |
| 10.4.1 | Kritisch | 81 | Eine Produktionsaufzeichnung für jede Charge oder Einheit, die die Rückverfolgbarkeit erfüllt |
Kapitel 8 umfasst insgesamt 18 Punkte: 4 kritische, 5 schwerwiegende und 9 allgemeine. Kapitel 10 umfasst 21: 2 kritische, 11 schwerwiegende und 8 allgemeine. Jene 5 und 11 schwerwiegenden sowie jene 9 und 8 allgemeinen Punkte befinden sich im Mindestkapitelsatz des Herstellers und nicht im Minimum des Registrierungsinhabers. Die 11 schwerwiegenden Punkte in Kapitel 10 reichen bereits aus, um den Schwellenwert von 10 Punkten innerhalb der herstellereigenen Kapitel zu erreichen. Die oben stehende detaillierte Vorbereitungsmatrix konzentriert sich auf die Kapitel des Registrierungsinhabers. Die sechs kritischen Zeilen reichen aus, um den Austausch in beide Richtungen zu unterbinden. 2
Verpflichtungen über die Mindestkapitelabdeckung hinaus
Die 22 kritischen Punkte sind die kritischen Zeilen innerhalb der fünf genannten Kapitel, und die 40 schwerwiegenden Punkte daneben reichen zusammen mit jenen 22 bereits aus, damit die numerischen Auslöser für eine Aussetzung innerhalb des Mindestkapitelsatzes erreicht werden.
Die 11 kritischen Punkte in keinem der beiden Sätze sind 1.1.1, 4.7.1, 5.1.1, 6.4.1, 6.5.1, 7.5.2, 7.6.1, 7.10.1, 9.2.1, 9.4.2 und 9.6.1. Auf Design und Entwicklung, Kapitel 7, sowie Verifizierung und Validierung, Kapitel 9, entfallen 6 der 11. 2
| Klausel | Kapitel | GMP-Artikel | Kritische Anforderung außerhalb beider Mindestkapitelsätze |
|---|---|---|---|
| 1.1.1 | 1 Allgemeines | 3 | Ein für das Produkt geeignetes und aufrechterhaltenes Qualitätssystem. Das System deckt die Auftragsentwicklung, die Lohnherstellung, die ausgelagerte Verarbeitung und ausgelagerte Prüfungen ab |
| 4.7.1 | 4 Räumlichkeiten und Einrichtungen | 31 | Einrichtungen, die auf das Produkt, den Prozess und die äußere Umgebung abgestimmt sind, wie beispielsweise Lüftungstechnik, Prozesswasser, Prozessgas und Beherrschung statischer Elektrizität |
| 5.1.1 | 5 Ausrüstung | 36 | Produktionsausrüstung, Prüfinstrumente und Werkzeuge, die auf das Produkt und den Maßstab abgestimmt sind und wirksam in Betrieb gehalten werden |
| 6.4.1 | 6 Dokumente und Daten | 45 | Ein Verfahren zur Lenkung von Aufzeichnungen. Aufzeichnungen halten Design, Produktion, Qualitätskontrolle und Freigabe rückverfolgbar und sind wahrheitsgemäß, genau, vollständig, zeitnah, eindeutig, identifizierbar, wiederauffindbar und vor Beschädigung und Verlust geschützt |
| 6.5.1 | 6 Dokumente und Daten | 46 | Liegen Aufzeichnungen elektronisch vor, wird der Zugriff kontrolliert, Änderung und Löschung sind autorisiert und protokolliert, Sicherungskopien bleiben mindestens so lange wie die Aufbewahrungsfrist des Kapitels erhalten, und eine elektronische Signatur entspricht dem Gesetz |
| 7.5.2 | 7 Design und Entwicklung | 51 | Die Entwicklungsergebnisse umfassen die Informationen, die für Beschaffung, Produktion, Prüfung, Verwendung und Instandhaltung erforderlich sind, sowie die technischen Produktanforderungen. Die Ergebnisse werden verifiziert und genehmigt |
| 7.6.1 | 7 Design und Entwicklung | 52 | Designtransfer, sodass die resultierenden Verfahren für Umgebung, Materialien, Prozesse und Qualitätskontrolle verifiziert und für die kommerzielle Produktion geeignet sind, unter Beachtung kritischer Prozesse und spezieller Prozesse |
| 7.10.1 | 7 Design und Entwicklung | 56 | Designänderungen werden identifiziert und ihre Auswirkungen werden bewertet. Sofern erforderlich, werden sie verifiziert oder validiert und vor der Umsetzung genehmigt |
| 9.2.1 | 9 Verifizierung und Validierung | 70 | Räumlichkeiten, Einrichtungen und Hauptausrüstungen sind bestätigt. Produktion und Prüfung verwenden verifizierte oder validierte Prozesse, Verfahren und Methoden und verbleiben in diesem Zustand |
| 9.4.2 | 9 Verifizierung und Validierung | 72 | Spezielle Prozesse sind bestätigt. Kritische Prozesse sind verifiziert |
| 9.6.1 | 9 Verifizierung und Validierung | 74 | Eine Änderung bei Schlüsselmaterialien, Umgebung, Prozess, Hauptproduktions- oder Prüfausrüstung oder Prüfmethode wird verifiziert oder validiert. Eine Registrierungsänderung, eine Anmeldeänderung oder ein Bericht über Produktionsangelegenheiten wird abgeschlossen, sofern die Vorschriften dies verlangen |
Punkt 1.1.1 ist die kritische Zeile, die besagt, dass das Qualitätssystem die Lohnherstellung abdeckt. Er befindet sich in Kapitel 1. Keiner der beiden Mindestsätze nennt Kapitel 1. Der Mindestkapitelsatz des auftraggebenden Registrierungsinhabers deckt diese Aktivität weiterhin über Kapitel 12 ab, einschließlich 12.1.1. Der Mindestkapitelsatz des Herstellers deckt die Aufteilung der Freigabe weiterhin über 11.10.3 ab. Die Zeile liegt außerhalb beider Mindestkapitellisten; ihre zugrunde liegende Verpflichtung zum Qualitätssystem gilt weiterhin. Das Fehlen in der Kapitelliste stellt keine Befreiung dar. 2
Abschnitt 四 verlangt von der Behörde, den Schweregrad zusammen mit dem Produktrisiko zu bewerten. Verknüpfte Nichtkonformitäten, die ein systemisches Qualitätsmanagementrisiko erzeugen können, werden als kritische Nichtkonformität im Kapitel zur Qualitätssicherung behandelt. Eine Nichtkonformität, die sich in den vorangegangenen zwei Inspektionen wiederholt hat, kann je nach den Umständen um einen Grad heraufgestuft werden. 2 Die Quelle liefert keinen rechnerischen Algorithmus für das Hinzufügen einer neuen Feststellung bei gleichzeitigem Beibehalten jeder zugrunde liegenden Feststellung. Zählen Sie unter dieser Annahme nicht doppelt. Führen Sie die Verknüpfungen und die Inspektionshistorie fort, damit die Behörde die tatsächlichen Feststellungen und Grade beurteilen kann.
Lautet das Ergebnis Aussetzung, bewertet der Registrierungsinhaber oder Anmelder die Risiken für Produktqualität und -sicherheit umfassend und ruft das Produkt erforderlichenfalls zurück. Die Aussetzungsanordnung selbst ist an das inspizierte Unternehmen gerichtet. 2 Dies sind zwei Sätze. Der Rückrufsatz nennt den Registrierungsinhaber oder Anmelder. Der Satz zum Produktionsstopp nennt das Unternehmen, das inspiziert wurde.
Artikel 130 der GMP besagt, dass die Spezifikation die Grundanforderung für das Qualitätsmanagement der Medizinprodukteherstellung darstellt. Besondere Anforderungen für bestimmte Kategorien werden als Anhänge herausgegeben. Ein Unternehmen kann anhand der Merkmale des von ihm hergestellten Produkts bestimmen, welche spezifischen Klauseln nicht anwendbar sind, und begründet dies. 3 Die Gesamtzahl von 200 Punkten und die Gesamtzahlen der Mindestkapitelsätze stellen Checklistengrößen vor dieser unternehmensspezifischen Beurteilung dar. Es gibt keine feste Quote für den Ausschluss eines prozentualen Anteils der Checkliste. Eine nicht gekennzeichnete Klausel erfordert weiterhin die Erklärung gemäß Artikel 130, wenn das Unternehmen sie als nicht anwendbar behandelt. Beispielsweise sollte ein Unternehmen, das prüft, ob die Zeilen 12.9.1, 12.10.1 und 12.10.2 zur ausgelagerten Verarbeitung anwendbar sind, die Lohnherstellung von Fertigprodukten von der Auslagerung einzelner Prozesse unterscheiden, seine tatsächlichen Vereinbarungen überprüfen und die Schlussfolgerung anhand der Produkteigenschaften begründen. Das Geschäftsmodell allein stellt keinen automatischen Ausschluss dar.
Den Crosswalk in eine Nachweisübergabe überführen
Verwenden Sie die obigen kapitelweisen Anforderungen als Nachweisindex für die 22 kritischen, 40 schwerwiegenden und 23 allgemeinen Punkte. Eine einzelne Anforderung kann eine Verfahrensanweisung, betriebliche Nachweise, eine verantwortliche Person und abrufbare Aufzeichnungen des Auftragnehmers erfordern. Umgekehrt kann ein gelenktes Dokument mehrere Klauseln stützen. Erfassen Sie den Nachweisverantwortlichen, die Dokumentenversion, das anwendbare Produkt oder Verfahren, den Speicherort und den Prüfstatus. Vollständigkeit bedeutet, dass die Nachweise aktuell sind und mit der tatsächlichen Praxis übereinstimmen. 2
Beginnen Sie mit einer realen Charge oder Einheit und verfolgen Sie diese von den Produktionsaufzeichnungen über die Ergebnisse der Qualitätskontrolle bis hin zur Produktionsfreigabe des Auftragnehmers und der Marktfreigabe des Registrierungsinhabers. Bestätigen Sie, dass die unterzeichnenden Personen für diese Rolle autorisiert sind, dass ungelöste Abweichungen die erforderliche Behandlung erfahren und dass die für die Marktfreigabe zuständige prüfende Person die zutreffende Freigabeakte des Auftragnehmers erhält. Dies ist eine praktische Prüfmethode, die aus den Artikeln 104 und 113 abgeleitet ist; die Quellen schreiben die Pflichten vor, während die Stichprobenauswahl und das Format des Nachweisindex Implementierungsentscheidungen des Unternehmens sind. 3
Prüfen Sie anschließend den Ausnahmepfad. Eine Änderung beim Auftragnehmer, eine Out-of-Specification-Untersuchung oder ein unvollständiges Chargenprotokoll sollten vor einer Freigabeentscheidung den zuständigen Verantwortlichen erreichen. Gleichen Sie die tatsächliche Kommunikation mit der Qualitätssicherungsvereinbarung, dem Änderungskontrollverfahren und dem Freigabeverfahren ab. Bereinigen Sie widersprüchliche Versionen, bevor eine Zeile als bereit eingestuft wird. Eine Nachweisanforderung sollte darlegen, welche Aufzeichnung benötigt wird und warum, während die berechtigten Vertraulichkeitsvereinbarungen der Parteien gewahrt bleiben.
Prüfen Sie abschließend frühere Inspektionsfeststellungen parallel zu den aktuellen Nachweisen. Behalten Sie den Zusammenhang zwischen wiederkehrenden Problemen und deren Korrekturmaßnahmen bei, da Abschnitt 四 eine Neubewertung des Schweregrads bei wiederholten Feststellungen und damit verknüpften systemischen Risiken ausdrücklich gestattet. Erfassen Sie offene Lücken ehrlich, mit einem Verantwortlichen und dem Status der Korrekturmaßnahme. Eine interne Kennzeichnung als „bereit“ ist ein Vorbereitungsurteil; die Behörde bestimmt den Inspektionsumfang, die Feststellungen und die Schlussfolgerung. 2
Für einen breiteren Registrierungskontext besuchen Sie die Marktseite China. Die oben genannten Inspektionszahlen bleiben auf den offiziellen Anhang rückverfolgbar und basieren nicht auf einer Leistungsbeschreibung.
Wie die 22 und 17 gezählt wurden
Der eingestufte Anhang wurde am 4. Oktober 2026 aus der Datei NMPA der Inspektionsleitlinien ausgelesen. Die Datei enthält eine Prüfpunkttabelle mit 200 eingestuften Zeilen. Abschnitt 二 weist den Umfang der Checkliste aus: 200 Punkte, 39 kritische (drei Sterne), 88 schwerwiegende (zwei Sterne) und 73 allgemeine (ein Stern). Die Einstufung in jeder Zeile ist die jeweilige Zelle für das erforderliche Risikoniveau. Ein zweiter Durchgang, bei dem eine Einstufung nur aus einer Zeile übernommen wurde, deren gesamter Inhalt aus einem, zwei oder drei Sternen besteht, stimmte bei allen 200 Klauseln überein. Die Anzahl der kritischen Punkte pro Kapitel beträgt 1, 4, 6, 1, 1, 2, 3, 4, 3, 2, 7, 5, 0 und 0, und sie summieren sich auf 39. Das Kapitel ist der erste Bestandteil der Klauselnummer, was der Regel in der Nummerierungsanmerkung des Anhangs entspricht, abgeglichen mit den Kapiteltiteln in Abschnitt 三(二)2. 2
Die Schwellenwerte für Aussetzung und Lizenzierung in diesem Artikel sind die in Abschnitt 三 festgelegten Regeln. Die diesen Regeln folgende Ergebnistabelle wurde nicht verwendet. 2 Die Freigabegrenzen wurden aus den GMP-Artikeln 104, 108, 113 und 130 im Anhang zur Bekanntmachung Nr. 107 von 2025 sowie aus Artikel 132 für das Inkrafttretedatum entnommen. 3 Die Bekanntmachungspunkte wurden aus der Wiederveröffentlichung aus Shanghai entnommen und mit der Reproduktion derselben Bekanntmachung von NMPA durch das Trade and Industry Department abgeglichen. 1 4
Die Zahlen 22, 17, 11 und 6 messen die Abdeckung der Checkliste. Ein Leser kann diese nachvollziehen, indem er die Einstufungszellen für die aufgeführten Kapitel und Klauselnummern zählt. Die tatsächliche Inspektionshäufigkeit, Anwendbarkeit, Feststellungen und Schlussfolgerungen erfordern unternehmensspezifische Nachweise, die über diese Dokumentenanalyse hinausgehen.
Quellen
- Shanghai Medical Products Administration. Wiederveröffentlichung von 国家药监局关于印发医疗器械生产质量管理规范检查指导原则的通知, 国药监械管〔2026〕14号, Seite datiert auf den 16. September 2026, Bekanntmachung unterzeichnet am 14. September 2026, Quellenzeile zur Identifizierung der Website von NMPA. Bekanntmachungspunkte 一 bis 五. Abgerufen am 4. Oktober 2026. yjj.sh.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范检查指导原则, Anhang zu 国药监械管〔2026〕14号. Abschnitt 一; Abschnitt 二 Einstufungslegende und abgedruckte Gesamtzahlen; Abschnitt 三(一) Schlussfolgerungen zur Lizenzierung; Abschnitt 三(二) Post-Market-Schlussfolgerungen und die Sätze zu den Mindestkapiteln; Abschnitt 四; Nummerierungsanmerkung; Zeilen 1.1.1 bis 14.9.2 der Prüfpunkttabelle. Abgerufen am 4. Oktober 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- National Medical Products Administration. 医疗器械生产质量管理规范, Anhang zur Bekanntmachung Nr. 107 von 2025. Artikel 104, 108, 113, 130 und 132 sowie die in den Inspektionszeilen zitierten Definitionen und Kapitelartikel. Abgerufen am 4. Oktober 2026. nmpa.gov.cn ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩ ↩
- Hong Kong Trade and Industry Department. Anhang des Rundschreibens mit der Reproduktion von 国药监械管〔2026〕14号, einschließlich der Bekanntmachungspunkte 一 bis 五. Abgerufen am 4. Oktober 2026. tid.gov.hk ↩ ↩
 Markt · 24. Juli 2026NMPA Medizintechnik-Zulassung & Genehmigung in ChinaRegulatorisches Update · 17. Sept. 2026China NMPA GMP-InspektionskriterienRegulatorisches Update · 5. Sept. 2026China-MP-GMP: 1. Nov. 2026Regulatorisches Update · 1. Juli 2026Gemeinsames Evaluierungspilotprogramm Malaysia-China 2026Regulatorisches Update · 12. Mai 2026Regulierungsaktualisierung der MOU 2026 für Singapore China Health ProductsVideo · 21. Juli 2025Wie Sie ein Medizinprodukt in China registrierenFallstudie · 5. Aug. 2026Vietnam-IVD-Registrierung für Onkologie-AssayMarkt · 24. Juli 2026HSA Singapur-Registrierung für MedizinprodukteMarkt · 24. Juli 2026CDSCO-Medizinprodukte-Registrierung & -Zulassung in IndienVideo · 11. Sept. 2026Singapur HSA: Den Zulassungsweg wählen
QMSR-Warning-Letters 2026: Von FDA genannte ISO 13485-Aufzeichnungen
Vier veröffentlichte FDA-Warning-Letters zitieren ISO 13485:2016 Klausel 7.1 und nennen die fehlenden Aufzeichnungen. Fordern Sie diese zuerst an, danach Managementbewertungs- und Auditberichte.
ISO 14971 Risikoakten: Nachweise und Überprüfung
Nutzen Sie Rückrufdaten, regulatorische Quellen und ausgearbeitete Beispiele, um Risikobeherrschungsmaßnahmen und die die Freigabe stützenden Nachweise zu überprüfen.
In-Country-Vertreter und Zulassungsinhaber: 2026 Leitfaden
Wer die Zulassungsakte hält, ist entscheidend, wenn ein Händler wechselt. Vergleichen Sie lokale Rollen, Übergabedokumente, Übertragungsbedingungen und die gesamten Jahreskosten, bevor Sie einen Partner benennen.
Sprechen wir,
wo immer Sie sind.
Ob Sie weitere Informationen suchen oder bereit zur Zusammenarbeit sind: Wir begleiten Sie durch jeden Schritt des regulatorischen Prozesses.
Kontakt